
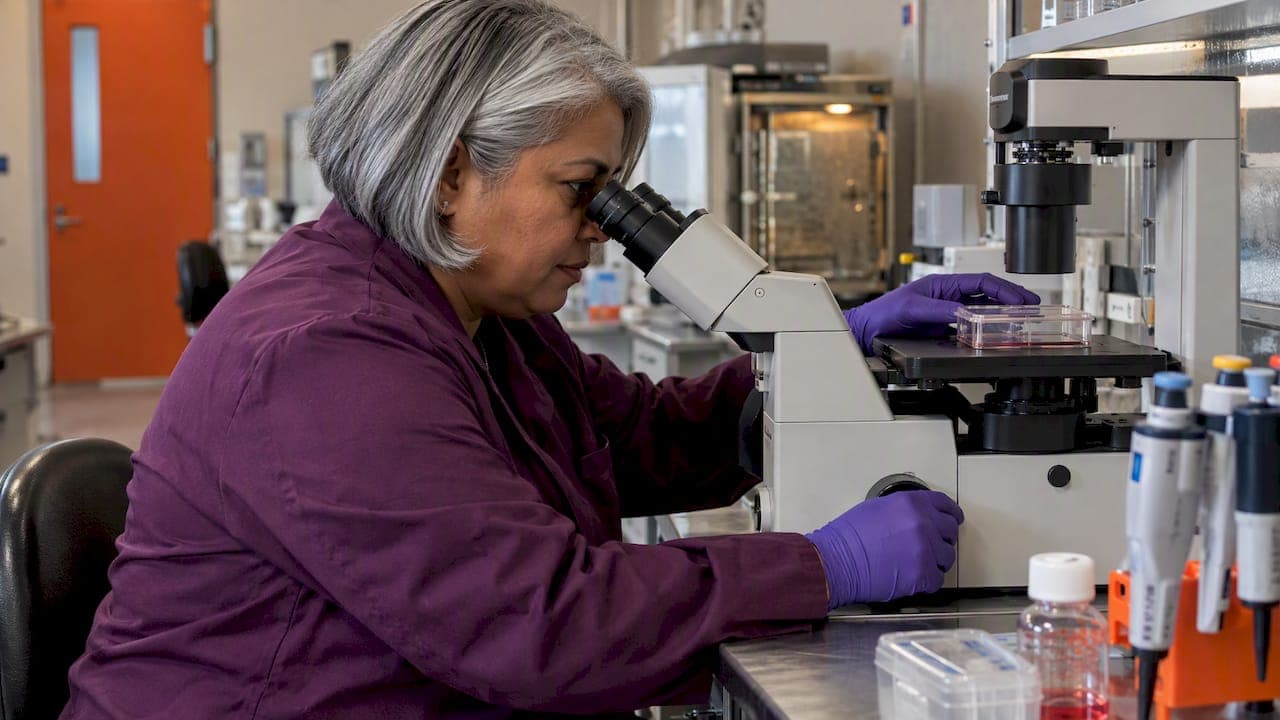
Wenn Sie für eine seltene oder ungeklärte genetische Erkrankung ein Projekt mit induzierten pluripotenten Stammzellen (iPSCs) planen, dann sollten Sie in Monaten rechnen, nicht in Wochen. Allein die Reprogrammierung, also der Weg von der isolierten Patientenzelle bis zu Klonen, die eingelagert und geprüft werden können, dauert laut der Stammzell-Core-Unit des Berlin Institute of Health an der Charité etwa drei Monate. Danach folgen, je nach Fragestellung, die Genkorrektur, die Differenzierung in krankheitsrelevante Zellen, die Entwicklung eines belastbaren Tests und schließlich das Wirkstoffscreening. Dieser Artikel zeigt jede Phase, was in ihr passiert, wovon ihre Dauer abhängt und an welchen Stellen Sie als Familie, Ärztin oder Partner Zeit gewinnen oder verlieren.
Kurz gesagt
- Die iPSC-Erzeugung selbst dauert typischerweise rund zwölf Wochen; Ausgangszelltyp und Wachstumsrate verschieben diesen Wert.
- Eine CRISPR-basierte Korrektur für eine isogene Kontrolllinie kommt mit etwa 12 bis 24 Wochen hinzu, kann aber parallel zu anderen Schritten geplant werden.
- Vor dem ersten Laborschritt stehen Einwilligung und ethische Prüfung. Diese Phase wird am häufigsten unterschätzt.
- Wie lange Differenzierung und Screening dauern, hängt vor allem vom Zelltyp und davon ab, wie schnell sich ein robuster, reproduzierbarer Krankheitsphänotyp messen lässt.
- Ergebnisse aus der Zellkultur sind Entscheidungshilfen für Ärztinnen und Ärzte, keine Therapiegarantie.
Inhaltsverzeichnis
- Der Zeitplan im Überblick
- Phase 0: Einwilligung, ethische Prüfung und Probenentnahme
- Phase 1: Reprogrammierung und Klonauswahl
- Phase 2: Qualitätskontrolle, die man nicht abkürzen sollte
- Phase 3: Die isogene Kontrolle per CRISPR
- Phase 4: Differenzierung in krankheitsrelevante Zellen
- Phase 5: Assay-Entwicklung und Wirkstoffscreening
- Phase 6: Was die Ergebnisse aussagen und was nicht
- Was ein iPSC-Projekt verzögert und was es beschleunigt
- Unsere Sicht: Warum wir parallel statt nacheinander suchen
- Ihr Projekt mit RareLabs planen
- Häufige Fragen zum Zeitplan
- Quellen
Der Zeitplan im Überblick
Die folgende Übersicht fasst die Phasen eines typischen patientenspezifischen iPSC-Projekts zusammen. Wo veröffentlichte Richtwerte akademischer Einrichtungen vorliegen, stehen sie in der Tabelle. Bei den übrigen Phasen nennen wir die Faktoren, die die Dauer bestimmen, denn hier entscheidet die einzelne Erkrankung.
| Phase | Was passiert | Richtwert | Was die Dauer bestimmt |
|---|---|---|---|
| 0. Vorbereitung | Einwilligung, ethische Prüfung, Probenentnahme | wird oft unterschätzt | Prüfgremium, Vollständigkeit der Unterlagen, Termin für Biopsie oder Blutentnahme |
| 1. Reprogrammierung | Zellisolation, Reprogrammierung, Klonauswahl | ca. 3 Monate bzw. ca. 12 Wochen | Ausgangszelltyp, Proliferationsrate |
| 2. Qualitätskontrolle | Mykoplasmen, CNV-Analyse, Pluripotenzmarker, Identität | Teil der Reprogrammierungsphase | Anzahl der Klone, Befunde, die Nachtests erfordern |
| 3. Isogene Kontrolle | CRISPR-Korrektur der Patientenmutation | 12 bis 24 Wochen | Art und Komplexität der Veränderung |
| 4. Differenzierung | Umwandlung in krankheitsrelevante Zellen | je nach Zelltyp Tage bis Monate | Zielgewebe, Reifegrad, den der Phänotyp braucht |
| 5. Assay und Screening | Test entwickeln, Primär- und Sekundärscreen, Validierung | abhängig von der Robustheit des Assays | Reproduzierbarkeit, Signalstärke, Größe der Bibliothek |
| 6. Übersetzung | Bewertung, Bericht, Gespräch mit dem Behandlungsteam | nach Abschluss der Validierung | klinische Einordnung, regulatorischer Weg |
Die Richtwerte für Reprogrammierung stammen von der BIH-Core-Unit an der Charité und vom iPSC-Kern der University of Alabama at Birmingham. Wichtig ist: Die Phasen laufen nicht zwingend nacheinander ab. Wer sie klug überlappen lässt, verkürzt die Gesamtdauer deutlich.
Phase 0: Einwilligung, ethische Prüfung und Probenentnahme
Bevor eine einzige Zelle reprogrammiert wird, müssen die rechtlichen und ethischen Grundlagen stehen. Die Charité verlangt vor jedem Projekt, in dem hiPSCs aus Patientenzellen erzeugt werden, ein projektspezifisches Votum ihrer Ethikkommission. Außerdem müssen Patienteninformation und Einwilligungserklärung iPSC-spezifische Angaben enthalten. In den USA übernimmt diese Rolle in der Regel ein Institutional Review Board (IRB) der beteiligten Einrichtung. Das Prinzip ist dasselbe: Die Einwilligung muss ausdrücklich abdecken, dass aus den Zellen eine dauerhafte, vermehrbare Zelllinie entsteht, die eingelagert und für Tests genutzt wird.
Für Familien heißt das konkret: Fragen Sie früh, welche Unterlagen benötigt werden, wer die Probe entnimmt und wie sie ins Labor gelangt. Häufige Zeitfresser sind fehlende genetische Befunde, unklare Zuständigkeiten zwischen Klinik und Labor und Probenentnahmen, die auf einen Routinetermin in einigen Wochen warten.
Hautbiopsie oder Blut?
Die Wahl des Ausgangsmaterials beeinflusst den Zeitplan direkt. Hautfibroblasten müssen erst aus der Biopsie auswachsen und vermehrt werden. Blutzellen (PBMCs) lassen sich weniger invasiv gewinnen, verlangen aber ein eigenes Reprogrammierungsprotokoll. Wie beide Wege im Labor ablaufen, beschreiben wir ausführlich in unseren Beiträgen zu iPSC-Linien aus Hautbiopsien und zur Reprogrammierung von PBMCs zu iPSCs. Für ein Kind mit einer schweren Erkrankung ist die schonendere Entnahme oft das entscheidende Argument, auch wenn ein anderer Weg auf dem Papier einige Tage schneller wäre.
Phase 1: Reprogrammierung und Klonauswahl
In dieser Phase werden die Patientenzellen in einen pluripotenten Zustand zurückversetzt. Die Charité-Core-Unit beschreibt den Ablauf so: Primärzellen werden bereitgestellt oder isoliert, reprogrammiert, anschließend werden Klone ausgewählt, geprüft, eingelagert und charakterisiert. Das Gesamtpaket dauert dort rund drei Monate. Die UAB nennt für die iPSC-Erzeugung etwa zwölf Wochen und weist darauf hin, dass Art und Wachstumsrate der Ausgangszellen diesen Wert verschieben.
Warum dauert das so lange? Reprogrammierung ist ein langsamer, ineffizienter biologischer Prozess. Nur ein Bruchteil der Zellen wird tatsächlich pluripotent, und aus diesen Kolonien müssen einzelne Klone gepickt, vermehrt und stabil gehalten werden. Welche Klone sich eignen und wann eine strenge klonale Selektion nötig ist, erklären wir im Beitrag zur klonalen Selektion bei iPSCs.
Phase 2: Qualitätskontrolle, die man nicht abkürzen sollte
Die Qualitätskontrolle ist der Teil, an dem ungeduldige Projekte am ehesten sparen wollen und an dem Sparen am teuersten wird. Zur Standard-QC gehören laut UAB Mykoplasmentests, Low-pass-Genomsequenzierung für die CNV-Analyse, Immunfärbung von drei bis vier Pluripotenzmarkern und die Dokumentation der Morphologie.
Das europäische Stammzellbanken-Konsortium EBiSC nennt in seinen Best-Practice-Empfehlungen als zentrale Kriterien Identität per STR-Profil, Sterilität, genetische Stabilität und nachgewiesenes Differenzierungspotenzial in alle drei Keimblätter. Dieselbe Arbeit betont, dass Routinekontrollen wie STR-Profil und Mykoplasmentest auf jeder Stufe sinnvoll sind, vom Primärgewebe bis zur Master-Zellbank, damit niemand Monate mit verunreinigten oder verwechselten Zellen verliert.
Für den Zeitplan bedeutet das: Ein Klon, der bei der CNV-Analyse eine neue Chromosomenveränderung zeigt, fällt aus. Ist kein Ersatzklon vorbereitet, beginnt ein Teil der Arbeit von vorn. Deshalb werden in gut geplanten Projekten mehrere Klone parallel geprüft.
Phase 3: Die isogene Kontrolle per CRISPR
Um zu beweisen, dass ein beobachteter Defekt wirklich von der Patientenmutation kommt und nicht vom genetischen Hintergrund, braucht man eine Vergleichslinie, die sich nur in dieser einen Mutation unterscheidet. Diese isogene Kontrolle entsteht durch gezielte Genkorrektur. Laut UAB dauern Genome-Editing-Projekte in der Regel 12 bis 24 Wochen, je nach Art und Komplexität der gewünschten Veränderung.
Diese Phase ist der größte einzelne Hebel im Zeitplan. Eine einzelne Punktmutation ist anders zu korrigieren als eine größere Deletion oder eine Veränderung in schwer zugänglichen Genomregionen. Wann eine isogene Kontrolle unverzichtbar ist und welche Alternativen es gibt, lesen Sie in unseren Artikeln zu isogenen Kontrollen bei iPSCs und zur CRISPR-Genkorrektur in iPSCs.
Praktisch heißt das: Die Korrektur wird gestartet, sobald ein qualitätsgeprüfter Patientenklon vorliegt, und läuft parallel zur Etablierung des Differenzierungsprotokolls. So wartet nicht ein Schritt untätig auf den anderen.
Phase 4: Differenzierung in krankheitsrelevante Zellen
iPSCs selbst zeigen die Erkrankung meist nicht. Erst wenn sie zu den Zellen werden, die im Körper betroffen sind, also etwa Nervenzellen, Herzmuskelzellen, Leberzellen oder Blutvorläufer, wird der Defekt sichtbar. Die Dauer dieser Phase unterscheidet sich stark: Manche Blutvorläuferzellen lassen sich mit etablierten Protokollen in wenigen Wochen herstellen, reife Nervenzellen oder Organoide brauchen deutlich länger.
Entscheidend ist nicht nur, wie schnell die Zellen entstehen, sondern wie reif sie sein müssen, damit der Krankheitsphänotyp messbar wird. Eine Stoffwechselstörung zeigt sich vielleicht schon in jungen Zellen. Eine Erkrankung, die erst im Laufe des Lebens auftritt, braucht möglicherweise längere Kulturzeiten oder zusätzliche Stressbedingungen. Ein Beispiel für ein gut etabliertes Modellsystem sind iPSC-Kardiomyozyten für Herzerkrankungen.
Phase 5: Assay-Entwicklung und Wirkstoffscreening
Ein Übersichtsartikel zu iPSC-basiertem Screening gliedert diesen Abschnitt in Assay-Entwicklung, Primärscreen, Sekundärscreen und Validierung sowie In-vivo-Tests. Für ein patientenspezifisches Projekt sind vor allem die ersten drei Schritte relevant.
Assay-Entwicklung: hier entscheidet sich die Qualität
Ein Screen ist nur so gut wie sein Messwert. Derselbe Übersichtsartikel betont, dass ein belastbarer phänotypischer Assay robuste, reproduzierbare Endpunkte braucht, die idealerweise unempfindlich gegenüber Lösungsmitteln wie DMSO sind, in denen Wirkstoffbibliotheken gelöst werden. Ein Signal, das zwischen zwei Versuchstagen schwankt, erzeugt falsche Treffer und kostet später mehr Zeit, als man durch einen schnellen Start gewonnen hätte.
Primärscreen, Sekundärscreen, Validierung
Im Primärscreen wird die gesamte Bibliothek gegen das Modell getestet, bei uns rund 3.000 bereits zugelassene Medikamente. Der Sekundärscreen prüft die Treffer in mehreren Konzentrationen, der Validierungsschritt bestätigt sie in unabhängigen Versuchen und im Vergleich mit der isogenen Kontrolle. Warum gerade bereits zugelassene Wirkstoffe für Familien so wertvoll sind, erklären wir im Beitrag 3.000 Wirkstoffe als Entscheidungshilfe: Ein Treffer kann, nach ärztlicher Prüfung, deutlich schneller beim Patienten ankommen als ein neu zu entwickelnder Wirkstoff.
Dass dieser Ansatz grundsätzlich funktioniert, ist für verschiedene seltene Erkrankungen belegt, darunter spinale Muskelatrophie, Rett-Syndrom und familiäre Dysautonomie.
Phase 6: Was die Ergebnisse aussagen und was nicht
Am Ende steht keine Therapie, sondern eine fundierte Entscheidungsgrundlage. Eine Arbeit zu einer ultraseltenen Erkrankung beschreibt eine personalisierte iPSC-Plattform, die als Vorscreening für die Wirksamkeit von Medikamenten und für Entscheidungen über Studienteilnahmen dienen kann. Beim betroffenen Patienten verschoben sich die Stoffwechselwerte nach drei Jahren Behandlung in Richtung gesunder Kontrollen. Das zeigt zweierlei: Zellmodelle können die richtige Richtung weisen, und die klinische Bestätigung braucht ihre eigene, deutlich längere Zeit.
Auch für Sicherheitsfragen sind iPSC-Modelle interessant. Die FDA berichtet von einer Kohorte aus 250 iPSC-abgeleiteten Kardiomyozyten-Linien, von denen einige empfindlicher auf die herzschädigende Wirkung von Doxorubicin und Tyrosinkinase-Hemmern reagierten. Das könnte künftig helfen, Patienten vor einer Behandlung nach Risiko einzuordnen.
Zugleich gehört Ehrlichkeit zum Zeitplan: Die American Heart Association hielt in ihrer Stellungnahme fest, dass iPSC-Arbeit in der kardiovaskulären Präzisionsmedizin noch in den Kinderschuhen steckt. Ein Treffer im Zellmodell ersetzt nie die Einschätzung des behandelnden Teams. Ob und wie ein Medikament außerhalb seiner Zulassung eingesetzt wird, entscheidet die Fachärztin oder der Facharzt, der Ihr Kind oder Sie kennt, nach Abwägung von Dosis, Wechselwirkungen und Krankheitsverlauf.

Was ein iPSC-Projekt verzögert und was es beschleunigt
Aus den Phasen oben ergeben sich die typischen Stellschrauben. Die meisten liegen nicht in der Biologie, sondern in Planung und Kommunikation.
Typische Verzögerungen:
- Unvollständige Genetik. Ohne gesicherte Variante lässt sich keine Korrektur planen und kein Assay gezielt ausrichten.
- Langsame Ausgangszellen. Zellen, die schlecht wachsen, verlängern die Reprogrammierung, wie auch die UAB in ihren Angaben betont.
- QC-Befunde ohne Ersatzklon. Fällt der einzige Klon durch, beginnt ein Teil der Arbeit erneut.
- Komplexe Genkorrektur. Größere Veränderungen liegen eher am oberen Ende der 12 bis 24 Wochen.
- Ein schwacher Phänotyp. Wenn sich der Defekt in der Kultur kaum zeigt, kostet die Assay-Entwicklung Zeit.
Was beschleunigt:
- Frühe Klärung der Unterlagen. Einwilligung und ethische Prüfung laufen, während die Probenlogistik vorbereitet wird.
- Mehrere Klone parallel. Ein Reserveklon kostet wenig und kann Wochen sparen.
- Überlappende Phasen. Genkorrektur und Protokollentwicklung für die Differenzierung laufen gleichzeitig.
- Eine Vorab-Bewertung. Bevor ein großes Programm startet, klärt eine Analyse, welche Therapiewege für die konkrete Mutation überhaupt infrage kommen.
- Klare Ansprechpartner. Eine Person auf Seite der Familie oder Stiftung, eine im Labor, eine im Behandlungsteam.
Unsere Sicht: Warum wir parallel statt nacheinander suchen
Wir arbeiten mit Familien, für deren Erkrankung es oft keine zugelassene Therapie gibt und manchmal nicht einmal einen Namen. In dieser Lage ist der klassische, streng lineare Forschungsablauf zu langsam. Deshalb planen wir unsere Programme so, dass sich Phasen überlappen, wo es wissenschaftlich vertretbar ist, und dass mehrere Therapieansätze gleichzeitig geprüft werden: bereits zugelassene Medikamente, maßgeschneiderte Antisense-Oligonukleotide und die Frage, ob eine Gentherapie grundsätzlich infrage kommt.
Am Anfang steht für uns eine ehrliche Einschätzung. Mit unserer eigenen KI-gestützten Bewertung RINAE schätzen wir ein, wie gut eine Mutation für bestimmte Therapieansätze zugänglich ist. So wissen Sie früh, welche Wege realistisch sind, statt Monate in eine Richtung zu investieren, die biologisch kaum Aussicht hat.
Genauso wichtig ist uns, was wir nicht abkürzen: Qualitätskontrolle, isogene Kontrollen und unabhängige Validierung. Ein schneller, aber falscher Treffer schadet einer Familie mehr als ein ehrliches Ergebnis einige Wochen später. Transparenz bedeutet für uns, dass Sie in jeder Phase wissen, wo Ihr Projekt steht, was gefunden wurde und was das für das Gespräch mit Ihrem Behandlungsteam bedeutet.
— John
Ihr Projekt mit RareLabs planen
Wenn Sie für sich, Ihr Kind oder eine Patientengruppe ein iPSC-Projekt erwägen, ist die Amenability Study mit Discovery Roadmap ein sinnvoller erster Schritt: Sie zeigt, welche Therapiewege für die konkrete Mutation infrage kommen und wie ein realistischer Zeitplan aussieht. Darauf aufbauend entwickeln wir patientenabgeleitete iPSC-Krankheitsmodelle mit Biobanking, führen das Screening von rund 3.000 FDA-zugelassenen Medikamenten durch, entwerfen und testen maßgeschneiderte ASOs und bereiten für Partner IND-vorbereitende Datenpakete auf.
Alle Leistungen und den Weg zur ersten Kontaktaufnahme finden Sie auf unserer Seite zu patientenspezifischen Krankheitsmodellen und Therapiescreening. Wenn Sie zuerst die Grundlagen verstehen möchten, hilft unser Überblick zu iPSC-Modellen für seltene Erkrankungen, und Familien finden praktische Hinweise in unserem Beitrag zu patientenspezifischen Modellen im Alltag.
Häufige Fragen zum Zeitplan
Wie lange dauert es, bis aus meinen Zellen eine iPSC-Linie entsteht?
Akademische Einrichtungen nennen dafür etwa zwölf Wochen bis drei Monate, gerechnet von der Zellisolation bis zu geprüften, einlagerungsfähigen Klonen. Wachsen die Ausgangszellen langsam, kann es länger dauern. Die Zeit für Einwilligung und Probenentnahme kommt hinzu.
Brauche ich unbedingt eine CRISPR-korrigierte Kontrolllinie?
Für belastbare Aussagen ist sie in den meisten Fällen sehr wertvoll, weil sie zeigt, dass ein Defekt wirklich von der Mutation stammt. Sie verlängert das Projekt um etwa 12 bis 24 Wochen, lässt sich aber parallel zur Differenzierung vorbereiten. Ob sie in Ihrem Fall nötig ist, klären wir in der Vorab-Bewertung.
Kann ein Treffer aus dem Screening direkt als Therapie eingesetzt werden?
Nein. Ein Treffer ist eine wissenschaftlich begründete Empfehlung, die Ihr behandelndes Fachteam prüfen muss. Bei bereits zugelassenen Medikamenten kann der Weg zur Anwendung kürzer sein, die Entscheidung über Dosis und Einsatz trifft aber immer die Ärztin oder der Arzt.
Lässt sich ein iPSC-Projekt beschleunigen, wenn es dringend ist?
Ja, vor allem durch frühe Klärung der Unterlagen, parallele Arbeit an mehreren Klonen und überlappende Phasen. Qualitätskontrolle und Validierung sollten Sie dagegen nicht kürzen, denn Fehler dort kosten später mehr Zeit.
Funktioniert das auch, wenn meine Erkrankung keinen Namen hat?
Grundsätzlich ja, sofern eine wahrscheinlich ursächliche genetische Variante identifiziert ist. Das Zellmodell kann dann helfen zu verstehen, was die Variante bewirkt, und gezielt nach Ansätzen suchen. Ohne genetischen Befund ist die Planung deutlich schwieriger.
Quellen
- BIH an der Charité: Reprogramming Service
- UAB: iPSC Frequently Asked Questions
- EBiSC Best Practice zur Erzeugung und Qualitätskontrolle von iPSC-Linien
- Drug screening for human genetic diseases using iPSC models
- Development of iPSC-based clinical trial selection platform
- FDA: iPSC-abgeleitete Kardiomyozyten und Kardiotoxizität
- AHA: Induced Pluripotent Stem Cells for Cardiovascular Disease