
Pour obtenir des neurones corticaux matures et reproductibles, l'induction dual‑SMAD reste la référence. Pour une production rapide et homogène destinée au criblage à haut débit, la différenciation par NGN2 s'impose. Comptez environ 41 à 47 jours de maturation dans le premier cas, contre 20 à 25 jours dans le second, avec dans les deux cas des contrôles qualité non négociables avant toute utilisation fonctionnelle.
En bref:
- La différenciation par dual‑SMAD prend environ 6 à 7 semaines, tandis que NGN2 permet d'obtenir des neurones en 3 à 4 semaines avec une meilleure homogénéité.
- La méthode dual‑SMAD reproduit fidèlement le développement cortical, mais demande plus de temps et d'efforts pour la validation qualité.
- La différenciation NGN2 est plus rapide, adaptée au criblage à haut débit, et exige un contrôle génomique pour éviter les variations liées à l'intégration du transgène.
- Les modèles 3D comme organoïdes ou assembloïdes offrent une architecture plus réaliste, mais sont plus coûteux et moins reproductibles, réservés à des études spécifiques.
- La validation rigoureuse par analyses moléculaires, génomiques et fonctionnelles, notamment en électrophysiologie, est essentielle avant toute utilisation expérimentale des neurones obtenus.
Table des matières
- Panorama des stratégies de différenciation iPSC en neurones
- Comment mener une induction dual‑SMAD pour produire des neurones corticaux
- Protocole NGN2 : produire des neurones rapidement et de façon standardisée
- Organoïdes et assembloids : quand passer à la troisième dimension
- Quels contrôles qualité valider avant toute expérience fonctionnelle
- Résoudre les problèmes courants pendant la différenciation
- Ce que la littérature récente change vraiment dans la pratique de labo
- Externaliser la production de neurones iPSC validés avec Hopeatrarelabs
- Sources
Panorama des stratégies de différenciation iPSC en neurones
Trois grandes familles de méthodes se disputent le terrain de la différenciation neuronale à partir de cellules souches pluripotentes induites. Le choix entre elles dépend moins d'une préférence technique que de la question posée en amont : voulez-vous un modèle fidèle au développement cortical, ou un lot homogène de neurones pour tester des composés en masse ?
La voie dual‑SMAD bloque simultanément les voies BMP et TGF‑β via SB431542 et LDN193189, ce qui pousse les cellules vers un devenir neuroectodermique en récapitulant les étapes du développement embryonnaire. C'est la méthode qui produit les neurones les plus proches phénotypiquement d'une population corticale native, avec formation de rosettes neurales identifiables.
La voie NGN2, ou induction par facteur de transcription, court‑circuite ce développement progressif. En forçant l'expression du gène NEUROGENIN2 via un système inductible à la doxycycline, on obtient des neurones glutamatergiques fonctionnels en quelques semaines, avec une variabilité inter‑lignées nettement réduite par rapport aux protocoles guidés par petites molécules, selon les travaux publiés sur l'optimisation des protocoles NGN2.
Les modèles 3D (organoïdes, assembloids) complètent ce tableau plutôt qu'ils ne le concurrencent, en ajoutant une dimension architecturale que ni le dual‑SMAD ni le NGN2 ne peuvent offrir seuls.
- Dual‑SMAD : fidélité développementale élevée, durée longue (une durée de plusieurs semaines), complexité de manipulation moyenne, coût modéré.
- NGN2 : rapidité et homogénéité, durée courte (3 à 4 semaines), nécessite un vecteur d'ingénierie génétique, coût initial plus élevé.
- Organoïdes/assembloids : architecture tissulaire réaliste, durée longue (plusieurs mois), forte hétérogénéité inter‑lots, exigences analytiques importantes.
Le bon réflexe consiste à faire correspondre la méthode à la question biologique, pas l'inverse : un criblage pharmacologique sur mille composés ne tolère pas la variabilité d'un protocole dual‑SMAD mal contrôlé, tandis qu'une étude sur la migration neuronale perd tout son sens sur un tapis 2D homogène.
Comment mener une induction dual‑SMAD pour produire des neurones corticaux
Ce protocole vise des neurones corticaux matures, adaptés aux enregistrements électrophysiologiques et à l'imagerie calcique. Il demande de la patience : entre l'ensemencement initial et une population utilisable en expérimentation, comptez six à sept semaines.
Préparation des iPSC. Décongelez les cellules sur une matrice adaptée (Matrigel ou vitronectine selon le lot), en milieu E8 complété, à une densité d'ensemencement homogène (évitez les zones de sur‑confluence, sources fréquentes de différenciation spontanée non désirée). Ajoutez du Y‑27632, un inhibiteur de ROCK, dans les 24 premières heures pour limiter l'apoptose liée à la dissociation. Laissez les colonies atteindre 70 à 80 % de confluence avant de lancer l'induction.
- Jours 0 à 11 : induction neurale. Basculez en milieu DMEM/F12 ou milieu de base neuronal enrichi, en ajoutant simultanément SB431542 (inhibiteur TGF‑β) et LDN193189 (inhibiteur BMP). Renouvelez le milieu quotidiennement. Vers le jour 6 ou 7, la monocouche commence à s'organiser visuellement en structures compactes.
- Jours 12 à 15 : formation des rosettes. Les cellules s'agencent en rosettes neurales caractéristiques, visibles en microscopie à contraste de phase. C'est le moment de vérifier l'expression de PAX6 et Nestin par immunomarquage, en parallèle d'une chute attendue des marqueurs de pluripotence Oct4 et NANOG.
- Jours 15 à 20 : purification et repiquage. Dissociez les rosettes et repiquez en spot plating à haute densité, une technique qui améliore nettement la pureté finale de la population selon les données publiées sur la différenciation reproductible de neurones corticaux. Cette étape élimine une bonne partie des cellules non engagées.
- Jours 20 à 40 : maturation et nettoyage mitotique. Ajoutez des inhibiteurs mitotiques (5‑fluorouracile ou similaire) et parfois du DAPT pour forcer la sortie du cycle cellulaire et accélérer la maturation post‑mitotique. Le milieu s'enrichit progressivement en BDNF et GDNF.
- DIV 41 à 47 : neurones matures. À ce stade, l'expression de MAP2 et de la sous‑unité NMDAR1 devrait dominer le profil moléculaire, avec des marqueurs de pluripotence indétectables.
Conseil de pro : ne jugez jamais une différenciation dual‑SMAD sur la morphologie seule au microscope. Deux lots qui semblent identiques en contraste de phase peuvent afficher des pourcentages PAX6+ très différents en cytométrie. Faites du marquage moléculaire un réflexe systématique à J15, pas une vérification ponctuelle.
Protocole NGN2 : produire des neurones rapidement et de façon standardisée
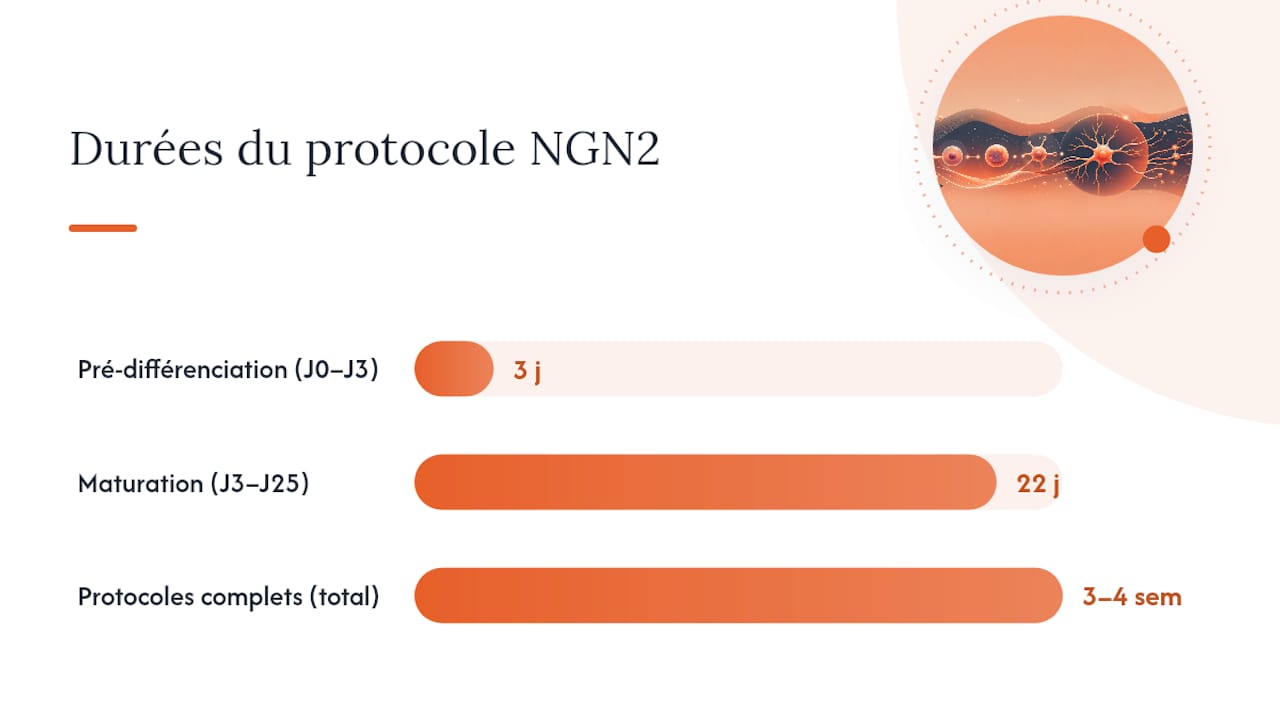
Le protocole NGN2 répond à un besoin différent : produire en trois à quatre semaines une population de neurones glutamatergiques homogène, adaptée au criblage pharmacologique à volume élevé plutôt qu'à l'étude fine du développement cortical.
Tout commence par le choix du système d'expression. Deux options dominent : le vecteur Tet‑on tout‑en‑un, plus simple à mettre en œuvre mais sujet à une intégration aléatoire dans le génome, ou l'insertion ciblée dans un locus sûr (safe harbour), plus lourde à construire mais nettement plus stable d'un clone à l'autre. Pour toute étude destinée à la publication ou à la comparaison inter‑lignées, l'insertion ciblée limite le risque de variabilité liée au site d'intégration.
- Jours 0 à 3 : pré‑différenciation. Induisez l'expression de NGN2 à la doxycycline, puis sélectionnez les cellules transduites sous puromycine pour éliminer la population non transfectée.
- Étape de tri. Un passage en FACS après la sélection homogénéise l'expression de la cassette transgénique, une pratique recommandée pour réduire la variabilité inter‑clones observée dans les protocoles d'optimisation NGN2.
- Cryopréservation intermédiaire. Les progéniteurs neuronaux (NPC) obtenus à ce stade peuvent être congelés en lots standardisés, ce qui permet de lancer plusieurs expériences en parallèle sans dépendre de la variabilité liée à des semaines de maintenance iPSC.
- Jours 3 à 25 : maturation. Le replating sur substrat adapté et l'ajout de facteurs trophiques (BDNF, NT3) conduisent à des neurones fonctionnels en une vingtaine de jours, un délai plus court que le dual‑SMAD.
Un critère minimal avant tout criblage à haut débit : viser un fort pourcentage d'activation MAP2/TUJ1 supérieur à 70%, associée à des réponses synaptiques détectables en MEA ou en patch clamp, selon les seuils suggérés par les travaux sur la différenciation corticale reproductible. En dessous de ce seuil, le bruit expérimental risque de masquer l'effet pharmacologique recherché.
Le principal risque de cette approche reste l'intégration aléatoire du transgène, qui peut perturber des gènes voisins sans que cela soit visible en routine. Un contrôle génomique (caryotype, vérification du site d'intégration) reste indispensable avant toute campagne de criblage de grande ampleur.
Organoïdes et assembloids : quand passer à la troisième dimension
Les cultures 2D, qu'elles soient issues de dual‑SMAD ou de NGN2, ne reproduisent jamais l'architecture tissulaire ni la diversité cellulaire d'un cerveau en développement. Les modèles 3D combinent interactions cellule‑cellule et gradients de morphogènes, un avantage net sur les modèles 2D pour étudier des pathologies complexes comme les troubles neuropsychiatriques ou certains cancers cérébraux, selon la synthèse publiée sur la modélisation iPSC des troubles du système nerveux central.
Trois approches dominent le champ :
- SFEBq (sphérique par agrégation sans échafaudage), qui forme des corps embryoïdes évoluant vers des tissus neuraux stratifiés.
- hCS (sphéroïdes corticaux humains), qui reproduisent une organisation en couches proche du cortex embryonnaire.
- Systèmes microfluidiques et hydrogels, qui permettent de contrôler des gradients de morphogènes de façon plus fine, au prix d'une ingénierie plus lourde.
Ces modèles servent surtout à étudier la migration neuronale, les interactions neurone‑glie ou les processus développementaux impossibles à observer en 2D. Leur revers : une hétérogénéité de lot à lot souvent plus marquée qu'en culture plane, et un coût en temps d'analyse (imagerie en profondeur, dissociation pour cytométrie) qui dépasse largement celui d'une monocouche.
Quels contrôles qualité valider avant toute expérience fonctionnelle
Aucun protocole, même parfaitement exécuté, ne dispense d'une validation rigoureuse avant de lancer des expériences fonctionnelles. Trois niveaux de contrôle s'imposent : moléculaire, génomique et fonctionnel.
Sur le plan moléculaire, le suivi des marqueurs à chaque étape permet de détecter tôt une différenciation qui dérape. Sur le plan génomique, un contrôle isogénique corrigé par CRISPR reste la meilleure façon d'isoler l'effet d'une mutation pathogène du bruit lié au fond génétique du patient, une recommandation centrale des bonnes pratiques de modélisation translationnelle décrites dans le guide des meilleures pratiques pour les neurones dérivés d'iPSC.
| Étape | Marqueur attendu | Seuil d'acceptation indicatif |
|---|---|---|
| iPSC de départ | Oct4, NANOG | Expression homogène, caryotype normal |
| Jour 12 à 15 (rosettes) | PAX6, Nestin | Majorité de la population positive |
| DIV 41 à 47 (dual‑SMAD) | MAP2, NMDAR1 | Marqueurs pluripotence indétectables |
| Post‑sélection NGN2 | MAP2, TUJ1 | Plus de 70 à 80 % d'activation |
La validation fonctionnelle vient clore le processus. Le patch clamp confirme l'excitabilité membranaire et la présence de courants sodiques/potassiques typiques d'un neurone mature. Les réseaux de microélectrodes (MEA) permettent de suivre l'activité de population dans le temps, sans sacrifier les cultures. L'imagerie calcique, souvent couplée à des indicateurs génétiquement encodés, révèle la synchronisation des réseaux naissants. Enfin, une réponse pharmacologique cohérente aux antagonistes AMPA et NMDA (CNQX, APV) confirme l'identité glutamatergique attendue, un test utilisé dans les protocoles d'optimisation NGN2 pour valider la maturité synaptique.
Conseil de pro : ne validez jamais un lot de neurones sur un seul type de test. Un patch clamp positif sur trois cellules ne dit rien de l'homogénéité globale du puits ; croisez toujours un test à l'échelle de la population (MEA, imagerie calcique) avec un test à l'échelle unicellulaire.
Résoudre les problèmes courants pendant la différenciation
Les échecs de différenciation suivent souvent des schémas récurrents, ce qui rend leur diagnostic plus rapide qu'il n'y paraît.
- Décollement cellulaire précoce ou apoptose massive. Vérifiez la concentration de Y‑27632 et la densité d'ensemencement initiale ; une confluence trop faible favorise souvent le décrochage des colonies dans les 48 premières heures.
- Variabilité inter‑lignées inexpliquée. Passez à des contrôles isogéniques plutôt qu'à des lignées de fond génétique différent, et multipliez les réplicats techniques sur un même clone avant de comparer des conditions.
- Rosettes absentes ou mal formées à J15. Réajustez le calendrier de renouvellement du milieu, une omission de changement quotidien de SB431542/LDN193189 décale fréquemment toute la timeline en aval.
- Population hétérogène malgré un protocole NGN2 standard. Ajoutez une étape de tri FACS post‑sélection si elle manque, ou repassez un cycle de sélection puromycine plus strict.
Ce que la littérature récente change vraiment dans la pratique de labo
La tentation, dans beaucoup de laboratoires, est de traiter le choix entre dual‑SMAD et NGN2 comme une question de goût méthodologique. C'est une erreur. Les deux protocoles répondent à des questions biologiques différentes, et les confondre explique une bonne partie des résultats non reproductibles qui circulent dans la littérature sur la modélisation neuronale.
Ce qui frappe le plus, à la lecture des travaux récents sur l'optimisation des protocoles NGN2 et sur la différenciation dual‑SMAD à haute pureté, c'est l'insistance sur des étapes qui semblaient autrefois optionnelles : le tri FACS post‑sélection, la cryopréservation de progéniteurs intermédiaires, les contrôles isogéniques systématiques. Ces étapes coûtent du temps et de l'argent. Elles sont aussi ce qui sépare un modèle publiable d'un modèle qui s'effondre à la première tentative de réplication par une autre équipe.
L'autre point sous-estimé concerne les modèles 3D. Beaucoup de laboratoires s'y tournent par effet de mode, sans se demander si la question posée justifie vraiment la complexité analytique d'un organoïde. Un criblage pharmacologique simple n'a aucun besoin d'une architecture tridimensionnelle ; une étude de migration neuronale ou d'interaction neurone‑glie, en revanche, ne peut tout simplement pas se faire sans elle. La différenciation neuronale iPSC gagnerait à être pensée moins comme une compétence technique unique, et davantage comme un choix d'outils adapté à chaque question, chaque fois.
— John
Externaliser la production de neurones iPSC validés avec Hopeatrarelabs
Monter en interne un pipeline dual‑SMAD ou NGN2 reproductible prend des mois, mobilise du personnel formé au tri FACS et à l'édition CRISPR, et suppose un accès régulier à des lignées de contrôle isogéniques. Certaines entreprises spécialisées construisent des modèles neuronaux patient‑spécifiques à partir des cellules du patient lui‑même, avec des lignées de contrôle corrigées par CRISPR pour isoler proprement l'effet d'une mutation rare.
Chaque programme intègre les mêmes exigences de standardisation détaillées plus haut, tri FACS, cryopréservation de progéniteurs, vérification génomique, avant tout criblage sur un grand nombre de molécules déjà approuvées ou tout développement d'oligonucléotides antisens sur mesure. Cette approche a du sens pour un laboratoire académique confronté à une maladie ultra-rare sans lignée disponible, ou pour une équipe biopharma cherchant à valider une cible sur fond génétique patient avant d'investir dans un programme de thérapie génique. Pour comprendre comment se structure un programme personnalisé de modélisation pour un patient unique, ou évaluer le bon moment pour lancer un criblage basé sur une cible génétique rare, contactez l'équipe Hopeatrarelabs pour discuter de votre cas.
Cet article constitue une information générale et ne remplace pas l'avis d'un médecin qualifié. Consultez un professionnel de santé qualifié à propos de votre cas personnel avant d'agir sur la base de ce contenu.
Sources
- Human iPSC‑Based Modeling of Central Nerve System Disorders for Drug Discovery
- Optimization of Transcription Factor‑Driven Neuronal Differentiation from Human Induced Pluripotent Stem Cells for Disease Modelling and Drug Screening
- Primer Best Practices for Translational Disease Modeling Using Human iPSC‑Derived Neurons