
iPSC-abgeleitete Kardiomyozyten bieten Forschenden eine patientenspezifische In-vitro-Plattform für die Modellierung von Kanalopathien, Kardiomyopathien und hochdurchsatzfähige Kardiotoxizitätstests. Die zelluläre Unreife bleibt die zentrale Einschränkung, doch Reifungsprotokolle und 3D-Gewebemodelle verringern diese Lücke spürbar. Der folgende Leitfaden ordnet Differenzierungsmethoden, funktionelle Charakterisierung, Reifestrategien, Skalierung und Best Practices so ein, dass Sie sie direkt in Ihr Studiendesign übernehmen können.
Kurz gesagt:
- iPSC-Kardiomyozyten eignen sich vor allem für die Modellierung monogener Herzkrankheiten und das frühe Screening auf Kardiotoxizität, liefern aber bisher keine vollständig reifen Zellen.
- Standardisierte Differenzierungsprotokolle basieren auf der biphasischen Wnt-Hemmung, wobei Reifung und Reinheit durch spezielle Protokolle und Selektionstechniken deutlich verbessert werden können.
- Funktionelle Assays sollten Aktionspotentialdauer, Ionenströme, Kalziumtransienten und Kontraktilität umfassen, wobei hochreine Zellen mit MEA-Systemen oder all-optischer Technologie zuverlässigere Daten liefern.
- Die Unreife von iPSC-Kardiomyozyten ist durch langjährige Kultur, hormonelle Behandlung, mechanische und metabolische Reize sowie dreidimensionale Gewebeansätze reduzierbar.
- Für präzise Krankheitsmodelle sind isogene Kontrollen, mehrere Klone pro Mutation und eine robuste Dokumentation der Methodik essenziell, um valide und reproduzierbare Ergebnisse zu erzielen.
Inhaltsverzeichnis
- Wofür eignen sich iPSC-Kardiomyozyten-Modelle wirklich?
- Welche Differenzierungsprotokolle liefern verlässliche Kardiomyozyten?
- Wie interpretiert man funktionelle Assays bei iPSC-Kardiomyozyten?
- Wie lässt sich die Unreife von iPSC-Kardiomyozyten reduzieren?
- Welche Plattform passt zu Screening oder tiefer Physiologie?
- Wie modelliert man LQTS, Brugada, HCM und Kardiotoxizität konkret?
- Wie setzt man CRISPR und isogene Kontrollen richtig ein?
- Wie gelingt Skalierung ohne Qualitätsverlust?
- Was gehört in ein robustes Studiendesign mit iPSC-CMs?
- Wie kombiniert Hopeatrarelabs iPSC-Modelle mit Wirkstoff-Screening?
- Wann lohnt sich der Einsatz von iPSC-CM-Modellen wirklich?
- Patientenspezifische Modellierung als Weg zur nächsten Therapieoption
- Quellen
- FAQ
Wofür eignen sich iPSC-Kardiomyozyten-Modelle wirklich?
Drei Anwendungsfelder dominieren die Praxis: genetische Krankheitsmodelle, personalisierte Wirkstofftests und Kardiotoxizitätsscreening. Bei vererbten Kanalopathien wie dem Long-QT-Syndrom oder dem Brugada-Syndrom lassen sich patientenspezifische iPSC-Kardiomyozyten (iPSC-CMs) direkt aus Hautzellen oder Blutproben gewinnen und tragen damit die individuelle genetische Signatur des Patienten in die Kulturschale. Genau diese Eigenschaft erlaubt Einblicke in zelluläre Pathomechanismen, die man in Tiermodellen wegen unterschiedlicher Ionenkanalzusammensetzung oft nicht sauber abbilden kann.
Tiermodelle bleiben unverzichtbar, wenn es um Organebenen-Effekte, Immunantworten oder Langzeitüberleben geht. iPSC-CMs ersetzen sie nicht, sie ergänzen sie an der Stelle, wo die Frage zellulär und genetisch spezifisch ist, etwa bei der Frage, ob eine bestimmte Mutation tatsächlich einen Funktionsverlust im Kaliumkanal verursacht.
Für die Wirkstoffentwicklung sind iPSC-CMs vor allem dort stark, wo Sie Kardiotoxizität früh ausschließen wollen, bevor teure Tierstudien beginnen. Ein Screening von Substanzbibliotheken auf humanen Kardiomyozyten liefert Signale, die näher an der menschlichen Physiologie liegen als Nagermodelle mit ihrer deutlich höheren Herzfrequenz und abweichenden Repolarisationskinetik.
Realistische Erwartungen gehören dazu:
- iPSC-CMs zeigen ein fetalähnliches Stoffwechselprofil und eine unregelmäßigere Sarkomerstruktur als adulte Herzmuskelzellen.
- Linienübergreifende Variabilität kann funktionelle Unterschiede erzeugen, die nichts mit der untersuchten Mutation zu tun haben.
- Translationale Aussagekraft steigt deutlich, wenn isogene Kontrollen und Reifungsprotokolle kombiniert eingesetzt werden.
- Für monogene Kanalopathien ist die Modellqualität heute oft ausreichend für belastbare mechanistische Aussagen, für komplexe polygene Kardiomyopathien braucht es meist zusätzliche Validierung.
Wer diese Grenzen von Anfang an einplant, spart sich später mühsame Diskussionen bei der Publikation.
Welche Differenzierungsprotokolle liefern verlässliche Kardiomyozyten?
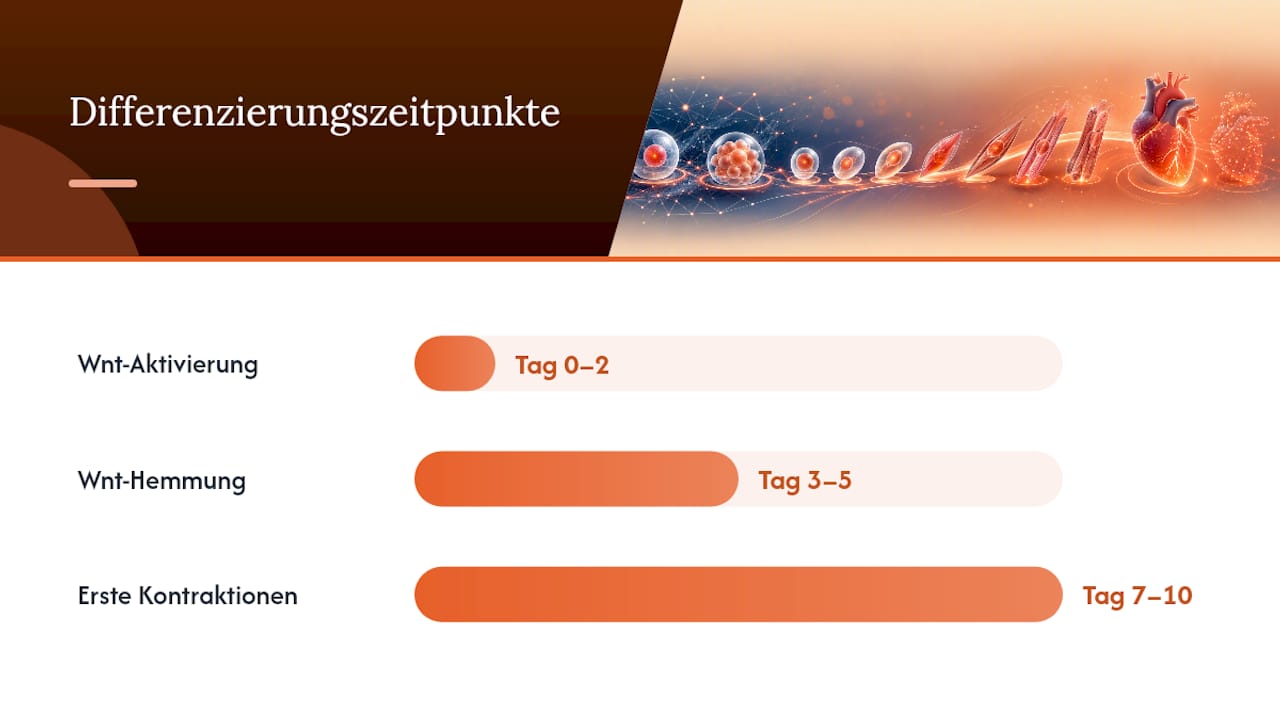
Die biphasische Wnt-Modulation ist heute der Standardweg von der pluripotenten Zelle zum schlagenden Kardiomyozyten. Am Tag null bis zwei aktivieren Sie den Wnt-Signalweg mit einem GSK3-Inhibitor wie CHIR99021, um die mesodermale Differenzierung anzustoßen. Zwischen Tag drei und fünf folgt die Hemmung desselben Signalwegs, meist mit IWP2 oder IWR1, um die kardiale Spezifizierung einzuleiten. Erste spontane Kontraktionen zeigen sich üblicherweise zwischen Tag sieben und zehn, ein verlässliches Zeichen, dass die Differenzierung funktioniert hat.
Die Wahl zwischen Monolayer-Kultur, Embryoid Bodies (EB) und Suspensions- beziehungsweise Bioreaktoransätzen hängt vom Ziel Ihrer Studie ab:
- Monolayer-Differenzierung liefert die höchste Kontrolle über Zelldichte und Nährstoffversorgung und eignet sich gut für kleine bis mittlere Chargen mit hohem Reproduzierbarkeitsanspruch.
- Embryoid-Body-Protokolle erzeugen eine dreidimensionale Frühstruktur, die manche Reifungsmerkmale begünstigt, dafür aber inhomogenere Zellpopulationen produziert.
- Suspensions- und Bioreaktorsysteme skalieren am besten für größere Zellmengen und liefern laut einem aktuellen Protokoll in Nature Communications reproduzierbare, hochreine hiPSC-CM-Populationen mit deutlich reduzierter Charge-zu-Charge-Variabilität gegenüber klassischen Monolayer-Ansätzen.
Nach der Differenzierung braucht es eine Reinigungsstrategie, weil auch gute Protokolle nie zu hundert Prozent reine Kardiomyozytenkulturen erzeugen. Die metabolische Selektion nutzt die Tatsache, dass Kardiomyozyten Laktat als Energiequelle verwerten können, während viele Nebenzelltypen dies nicht können. Durchflusszytometrische Sortierung (FACS) oder magnetische Zellseparation (MACS) gegen kardiale Oberflächenmarker sind präziser, aber aufwendiger und teurer. Ein besonders robuster Weg kombiniert duale Wnt-Hemmung mit PDGFRα-basierter Selektion: Diese Kombination erzeugt laut einer Studie in PMC Reinheiten über 95 % und langfristig stabile, überwiegend ventrikuläre Zellpopulationen, die sich besonders gut für toxikologische Anwendungen eignen.
Profi-Tipp: Führen Sie die metabolische Selektion nie isoliert durch. Kombinieren Sie sie mit einer stichprobenartigen Troponin-Färbung, sonst übersehen Sie leicht eine schleichende Reinheitsdrift über mehrere Passagen.
Wie interpretiert man funktionelle Assays bei iPSC-Kardiomyozyten?
Ohne funktionelle Validierung bleibt jedes iPSC-CM-Modell eine reine Formalität. Eine umfassende Charakterisierung aus Elektrophysiologie, Kalziumhandling und metabolischer Profilierung gilt gemäß einer Übersichtsarbeit in Circulation Research als Voraussetzung dafür, dass ein Modell tatsächlich krankheitsrelevante Phänotypen abbildet und nicht nur Artefakte der Kulturbedingungen zeigt.
Vier Endpunkte gehören in praktisch jede seriöse Charakterisierung:
- Die Aktionspotentialdauer (APD), meist bei mittlerer und später Repolarisation gemessen, weil sie direkt Rückschlüsse auf Kanalfunktion erlaubt.
- Die Ionenströme IKr, IK1 und INa, die jeweils spezifische Kanalopathien wie das Long-QT-Syndrom Typ 2 oder Typ 3 abbilden.
- Der Kalzium-Transient, der Freisetzung und Wiederaufnahme von Kalzium im Sarkoplasmatischen Retikulum widerspiegelt und bei Kardiomyopathien häufig verändert ist.
- Die Kontraktilität, gemessen etwa über Traction-Force-Mikroskopie oder Verformung flexibler Substrate.
Bei der Wahl der Messplattform entscheiden Sie zwischen Präzision und Durchsatz. Der manuelle Patch-Clamp bleibt der Goldstandard für einzelne Ionenkanalmessungen, ist aber personalintensiv und für große Kohorten unpraktikabel. Multielektroden-Arrays (MEA) erlauben nicht-invasive Ableitungen von vielen Zellen gleichzeitig und eignen sich gut für Arrhythmie-Screening. All-optical-Plattformen, die spannungs- und kalziumsensitive Farbstoffe mit optischer Stimulation kombinieren, ermöglichen laut einer Analyse in PMC hochdurchsatzfähige, nicht-invasive elektrophysiologische Datenerhebung, die sich besonders für Variantenscreenings und Wirkstofftests in größerem Maßstab eignet.
Wichtige Kennzahl: Hohe Reinheiten gelten inzwischen als eine angestrebte Benchmark für ventrikuläre iPSC-CM-Populationen, wenn PDGFRα-Selektion mit dualer Wnt-Modulation kombiniert wird. Modelle unterhalb dieser Schwelle liefern häufig verrauschte Kontraktilitäts- und Kalziumdaten, weil kontaminierende Fibroblasten oder glatte Muskelzellen die Signale verfälschen.
Molekulare Kontrollen ergänzen die funktionellen Messungen. Kardiale Marker wie Troponin T, NKX2.5 und MYH6 sollten per Immunfluoreszenz oder Durchflusszytometrie bestätigt werden, während Transkriptomanalysen zusätzlich zeigen, ob sich das Genexpressionsprofil in Richtung reiferer, ventrikulärer oder atrialer Subtypen entwickelt hat.
Wie lässt sich die Unreife von iPSC-Kardiomyozyten reduzieren?
Die strukturelle und funktionelle Unreife von iPSC-CMs ist gut dokumentiert. Sie zeigen unregelmäßigere Sarkomere, eine unreife Kalziumhandhabung und ein glykolytisches statt oxidatives Stoffwechselprofil, verglichen mit adulten Herzmuskelzellen. Eine Übersichtsarbeit zu Tissue Engineering bestätigt, dass Reifungsstrategien mehrere dieser Merkmale verbessern können, ohne bislang eine vollständige adulte Phänotypisierung zu erreichen.
Drei Ansatzpunkte haben sich in der Praxis bewährt:
- Langzeitkultur und hormonelle Behandlung. Kulturen über 60 bis 100 Tage zeigen deutlich reifere Sarkomerstrukturen als die üblichen 20 bis 30 Tage alten Standardkulturen. Trijodthyronin (T3) und Dexamethason fördern zusätzlich den Übergang zu geschlossen reifen Stoffwechselprofilen.
- Mechanische und elektrische Konditionierung. Mechanische Dehnung, elektrische Stimulation und mikrostrukturierte Substrate, die die Anisotropie des adulten Myokards nachahmen, verbessern die Ausrichtung der Sarkomere und die Kontraktionskraft messbar.
- Metabolische Umstellung. Ein Wechsel von glukosereichen zu fettsäurebasierten Kulturmedien zwingt die Zellen in Richtung oxidativer Phosphorylierung, näher am Energiestoffwechsel des adulten Herzens.
Dreidimensionale Engineered Heart Tissues (EHTs) kombinieren mehrere dieser Reize gleichzeitig. Kardiomyozyten werden dabei in ein Kollagen- oder Fibrin-Hydrogel eingebettet und zwischen zwei Verankerungspunkten kultiviert, sodass mechanische Last auf das Gewebe wirkt, ähnlich wie im arbeitenden Herzmuskel. Organoide gehen noch einen Schritt weiter und integrieren mehrere Zelltypen, etwa Endothelzellen und Fibroblasten, um eine komplexere Gewebearchitektur nachzubilden. Für Grundlagenfragen zur Kontraktionsmechanik oder Arzneimittelantwort auf Gewebeebene liefern EHTs oft belastbarere Daten als 2D-Monolayer, für hochdurchsatzfähiges Screening bleiben sie wegen des höheren Herstellungsaufwands aber meist die zweite Wahl nach der ersten Substanzselektion.
Profi-Tipp: Kombinieren Sie Reifungsprotokolle nie blind. Testen Sie zuerst einzeln, ob Ihre Zelllinie überhaupt auf Hormonbehandlung anspricht, bevor Sie mechanische und metabolische Reize gleichzeitig aufsetzen. Manche Linien reagieren paradox mit erhöhter Apoptoserate.
Welche Plattform passt zu Screening oder tiefer Physiologie?
Die Entscheidung zwischen schnellen und detaillierten Messplattformen hängt von der Fragestellung ab, nicht vom verfügbaren Budget allein. Wer 500 Substanzen gegen eine Zelllinie testen will, braucht andere Werkzeuge als jemand, der den genauen Ionenstrommechanismus einer einzelnen Mutation aufklären will.
Für den ersten Durchgang eignen sich schnelle, kostengünstige Assays:
- Kalzium-Fluoreszenz-Assays mit Plattenlesern erfassen Amplitude und Frequenz des Kalzium-Transienten in kurzer Zeit über hunderte Wells.
- Viabilitätsassays wie ATP-Lumineszenz-Tests filtern grob zytotoxische Substanzen heraus, bevor aufwendigere Messungen folgen.
- Impedanzbasierte Systeme liefern indirekte Kontraktilitätsdaten ohne aufwendige Bildgebung.
Sobald ein Kandidat den ersten Filter passiert hat, lohnen sich detailliertere Plattformen. MEA-Systeme liefern Feldpotentialdauer und Schlagfrequenz über längere Zeiträume, ohne die Zellen zu zerstören, und eignen sich damit für wiederholte Messungen an derselben Kultur. All-optical-Systeme gehen noch weiter und liefern gleichzeitig Spannungs- und Kalziumdaten mit Einzelzellauflösung, allerdings zu höheren Gerätekosten und mit anspruchsvollerer Datenauswertung.
Der typische Ablauf in der Wirkstoffentwicklung folgt einer Trichterlogik: breites Screening mit Kalzium-Assays, Eingrenzung auf wenige Kandidaten, dann MEA- oder Patch-Clamp-Bestätigung der wahrscheinlichsten Treffer. Dieser gestufte Ansatz spart Zeit und Reagenzien, ohne die mechanistische Tiefe zu opfern, die für eine belastbare Publikation nötig ist. Bei Kardiotoxizitätsprogrammen für neue Wirkstoffkandidaten hat sich diese Kombination aus schnellem Vorscreening und gezielter elektrophysiologischer Nachmessung in mehreren Laboren als praktikabler Standardweg etabliert, weil sie die Zahl falsch positiver Treffer aus reinen Kalzium-Assays deutlich reduziert.
Wie modelliert man LQTS, Brugada, HCM und Kardiotoxizität konkret?
Jede Krankheitskategorie verlangt eigene Assay-Schwerpunkte und eigene Validierungsstandards. Patientenspezifische iPSC-CMs werden bereits effektiv zur Modellierung zahlreicher vererbter Herzerkrankungen eingesetzt und liefern dabei Einblicke in zelluläre Pathomechanismen, die klinisch schwer zugänglich wären.
- Long-QT-Syndrom, Brugada-Syndrom und CPVT. Beim LQTS zeigt sich eine verlängerte Aktionspotentialdauer, oft begleitet von frühzeitigen Nachdepolarisationen, die sich im Patch-Clamp oder MEA-Signal als zusätzliche Spitzen erkennen lassen. Beim Brugada-Syndrom stehen INa-Reduktion und eine charakteristische Repolarisationsheterogenität im Vordergrund. Bei katecholaminerger polymorpher ventrikulärer Tachykardie (CPVT) braucht es zusätzlich eine adrenerge Stimulation mit Isoproterenol, um die typischen kalziumgetriebenen Arrhythmien überhaupt sichtbar zu machen. Isogene Kontrollen sind hier fast immer Pflicht, weil die Effektstärken einzelner Kanalmutationen oft klein sind.
- Hypertrophe und dilatative Kardiomyopathie (HCM/DCM). Bei HCM zeigen die Zellen oft eine vergrößerte Zellfläche, ungeordnete Sarkomerstrukturen und eine erhöhte Kontraktionskraft, während DCM-Modelle typischerweise eine reduzierte Kontraktilität und dilatierte Sarkomerstrukturen aufweisen. Molekulare Marker wie Veränderungen in der Titin- oder MYH7-Expression ergänzen die morphologische Beurteilung und sollten parallel zur funktionellen Messung erhoben werden.
- Kardiotoxizität, etwa durch Doxorubicin. Patientenspezifische iPSC-CMs zeigen bei identischer Substanzdosis teils deutlich unterschiedliche Empfindlichkeit, ein Hinweis darauf, dass genetische Prädisposition die individuelle Toxizitätsschwelle mitbestimmt. Für die Translation in regulatorische Toxizitätstests braucht es mehrere Zelllinien unterschiedlicher genetischer Herkunft, nicht nur eine einzelne Referenzlinie, sonst überschätzt man die Generalisierbarkeit der Ergebnisse leicht.
Wie setzt man CRISPR und isogene Kontrollen richtig ein?
Isogene Kontrollen sind das wichtigste Werkzeug, um genetische Hintergrundeffekte von der eigentlichen krankheitsverursachenden Mutation zu trennen. Ohne sie vergleichen Sie im Grunde zwei verschiedene Menschen, nicht zwei verschiedene Genotypen, und jede beobachtete Differenz könnte schlicht individuelle genetische Variation sein statt eines echten Krankheitseffekts.
CRISPR-Cas9 erlaubt es, eine Punktmutation in der Patientenlinie zu korrigieren oder umgekehrt eine Mutation in eine gesunde Kontrolllinie einzuführen. Beide Richtungen haben ihre Berechtigung, je nachdem, ob Sie eine bekannte Kandidatenmutation bestätigen oder eine neue Variante unklarer Signifikanz einordnen wollen. Dabei drohen zwei Fallstricke:
- Off-Target-Effekte, bei denen die Cas9-Nuklease auch an anderen Genomstellen mit ähnlicher Sequenz schneidet, was unbemerkt neue funktionelle Veränderungen einführen kann.
- Editiertoxizität durch den Editierprozess selbst, etwa durch p53-Aktivierung als Reaktion auf Doppelstrangbrüche, die zur Selektion überlebender, aber möglicherweise veränderter Klone führt.
Weil Editierprozesse Off-Target-Effekte und Editiertoxizität einführen können, sollten mehrere unabhängige Klone zur Verifikation herangezogen werden statt sich auf einen einzelnen editierten Klon zu verlassen. Ein solider Validierungsworkflow umfasst mindestens drei unabhängige isogene Klone, eine Ganzgenom- oder gezielte Off-Target-Sequenzierung der wahrscheinlichsten Schnittstellen, eine Karyotypanalyse zum Ausschluss chromosomaler Anomalien und schließlich die funktionelle Reproduktion des erwarteten Phänotyps über alle Klone hinweg. Nur wenn der Effekt in mehreren unabhängig editierten Klonen konsistent auftritt, lässt er sich seriös der Mutation und nicht dem Editierprozess zuschreiben. Wer sich tiefer mit den Editierverfahren selbst befassen will, findet dazu vertiefende Hinweise zu CRISPR-Anwendungen bei seltenen Erkrankungen.
Wie gelingt Skalierung ohne Qualitätsverlust?
Sobald ein Projekt über die Pilotphase hinauswächst, wird die Frage der Skalierung unausweichlich. Wer für ein Screening von rund 3.000 Substanzen ausreichend Zellmaterial braucht, kommt mit klassischen 2D-Platten kaum mehr aus.
Suspensions- und Bioreaktorprotokolle lösen dieses Problem, weil sie Zellwachstum in großvolumigen, gerührten Systemen statt auf flachen Oberflächen erlauben. Der bereits erwähnte Bioreaktoransatz aus Nature Communications zeigt, dass sich damit nicht nur einzelne Kardiomyozyten, sondern auch kardiale Organoide reproduzierbar in großem Maßstab produzieren lassen, mit einer Konsistenz zwischen Chargen, die klassische Monolayer-Protokolle meist nicht erreichen.
Kryokonservierung ist der zweite kritische Baustein jeder Skalierungsstrategie. Ein guter Einfrier- und Auftau-Workflow sollte folgende Punkte dokumentieren:
- Überlebensrate direkt nach dem Auftauen, gemessen per Trypanblau-Ausschluss oder Durchflusszytometrie.
- Wiederherstellung der Kontraktionsfähigkeit innerhalb der ersten 48 bis 72 Stunden nach dem Auftauen.
- Erhalt der ursprünglichen Reinheit und des kardialen Markerprofils nach dem Auftauen im Vergleich zur Frischkultur.
Für translational orientierte Programme, etwa solche mit Blick auf eine spätere IND-Einreichung bei der FDA, kommen GMP-relevante Aspekte hinzu. Xenofreie und transgenfreie Differenzierungsprotokolle sind dabei nach aktuellen Publikationen zu klinischen Anwendungen möglich und für regulatorische Programme praktisch unverzichtbar, weil tierische Bestandteile im Kulturmedium spätere Zulassungsschritte erheblich erschweren.
Was gehört in ein robustes Studiendesign mit iPSC-CMs?
Viele Publikationen scheitern nicht an der Biologie, sondern an unzureichender Dokumentation und zu kleinen Stichproben. Ein paar Mindeststandards verhindern die häufigsten Kritikpunkte im Peer-Review.
- Mindestens drei unabhängige Differenzierungsläufe pro Zelllinie, nicht nur drei technische Replikate aus derselben Differenzierung.
- Angabe der Reinheit per Troponin-Färbung oder Durchflusszytometrie für jede verwendete Charge.
- Mindestens zwei, besser drei unabhängige Patientenlinien pro Genotyp, um Linieneffekte von Genotypeffekten zu trennen.
- Isogene Kontrollen bei jeder Aussage, die einer spezifischen Mutation zugeschrieben wird.
- Vollständige Angabe von Differenzierungsprotokoll, Kulturdauer und verwendeter Messplattform, damit andere Labore die Ergebnisse nachvollziehen können.
Bei der statistischen Planung lohnt es sich, die Variabilität zwischen Zelllinien von vornherein als eigenen Zufallsfaktor in gemischten Modellen zu berücksichtigen, statt Zellen einfach als unabhängige Beobachtungen zu behandeln. Diese Verzerrung ist einer der häufigsten Gründe, warum iPSC-CM-Studien in der Replikation scheitern.
| Element | Minimalanforderung |
|---|---|
| Differenzierungsläufe | Mindestens drei unabhängige Läufe pro Linie |
| Patientenlinien pro Genotyp | Mindestens zwei, idealerweise drei |
| Reinheitsnachweis | Troponin-Färbung oder Durchflusszytometrie pro Charge |
| Isogene Kontrolle | Bei jeder mutationsspezifischen Aussage |
| Statistisches Modell | Zelllinie als Zufallsfaktor, nicht als unabhängige Beobachtung |
Wie kombiniert Hopeatrarelabs iPSC-Modelle mit Wirkstoff-Screening?
Für ultra-seltene und undiagnostizierte Erkrankungen reicht ein Standardprotokoll oft nicht aus, weil es schlicht keine etablierte Referenz gibt. Hopeatrarelabs baut deshalb patientenspezifische iPSC-Modelle direkt aus den Zellen des betroffenen Patienten auf und ergänzt sie bei Bedarf mit CRISPR-Korrektur, um isogene Vergleichslinien zu erzeugen.
Auf dieser Modellbasis laufen parallele Wirkstoff-Screens gegen rund 3.000 bereits zugelassene Medikamente, ergänzt durch maßgeschneiderte Antisense-Oligonukleotide, die eigens für die individuelle Mutation entwickelt und in vitro auf ihre Rettungswirkung geprüft werden:
- Patientenspezifische Modellerstellung inklusive Biobanking der Zelllinien.
- Hochdurchsatz-Screening der Substanzbibliothek mit dem proprietären RINAE-System zur Bewertung der Zielstruktur-Eignung.
- Design, Synthese und funktionelle Validierung individueller ASOs.
Auftraggeber erhalten am Ende keine reine Rohdatensammlung, sondern aufbereitete Berichte, vollständige Datenpakete zur Vorbereitung regulatorischer IND-Einreichungen sowie eine Roadmap mit den priorisierten nächsten Schritten. Wer die Grundlagen der zugrunde liegenden Zelltechnologie nachlesen möchte, findet eine Einführung im Beitrag zu patientenspezifischen iPSC-Modellen.
Wann lohnt sich der Einsatz von iPSC-CM-Modellen wirklich?
iPSC-CMs sind aus meiner Sicht dort am stärksten, wo eine einzelne oder wenige Genvarianten einen klaren elektrophysiologischen oder kontraktilen Phänotyp erzeugen, also bei Kanalopathien und monogenen Kardiomyopathien. Bei komplexen, polygenen Herzinsuffizienzformen würde ich mich nicht allein auf das Modell verlassen, dort bleibt ein Tiermodell oder eine klinische Kohortenstudie oft aussagekräftiger.
Für Laborgruppen mit begrenztem Budget wäre meine pragmatische Empfehlung: Investieren Sie zuerst in solide QC-Standards, also Reinheitsnachweis und mindestens eine funktionelle Kontrolle, bevor Sie Geld in teure Reifungsprotokolle stecken. Eine unreife, aber sauber charakterisierte Zellpopulation liefert oft belastbarere Daten als eine schlecht kontrollierte, aber „gereifte“ Kultur.
Die spannendste offene Frage bleibt für mich, wie man Reifung und Skalierung gleichzeitig hinbekommt, ohne die Kosten explodieren zu lassen. Wer das löst, verschiebt das ganze Feld ein gutes Stück näher an die Klinik.
— John
Patientenspezifische Modellierung als Weg zur nächsten Therapieoption
Ein Standardprotokoll aus dem Lehrbuch reicht nicht, wenn die Erkrankung Ihres Patienten in keiner Literaturdatenbank auftaucht. Genau für diesen Fall baut Hopeatrarelabs patientenspezifische Krankheitsmodelle aus den eigenen Zellen des Patienten auf, statt auf generische Referenzlinien zu setzen.
Das Angebot umfasst die Erstellung und Biobankierung patientenspezifischer iPSC-Modelle, ein paralleles Screening von rund 3.000 bereits zugelassenen Medikamenten, die KI-gestützte Zielstrukturbewertung über das proprietäre RINAE-System sowie Design und funktionelle Validierung individueller Antisense-Oligonukleotide. Wer eine ultra-seltene oder bislang undiagnostizierte genetische Herzerkrankung untersucht und belastbare Daten für eine spätere IND-Einreichung braucht, findet hier einen Ansatz, der von der Zellprobe bis zum regulatorisch aufbereiteten Datenpaket reicht. Auf der Übersichtsseite von Hopeatrarelabs lässt sich ein Erstgespräch anfragen, um zu klären, ob ein patientenspezifisches Modell für den konkreten Fall infrage kommt.
Quellen
Wer tiefer in die Methodik einsteigen will, findet in diesen Arbeiten die technischen Details hinter den hier vorgestellten Protokollen:
- Human Induced Pluripotent Stem Cell–Derived Cardiomyocytes: A New and Versatile Human In Vitro Cardiomyocyte Model
- Efficient and reproducible generation of human iPSC-derived cardiomyocytes and cardiac organoids in stirred suspension systems | Nature Communications
- Specific induction and long-term maintenance of high purity ventricular cardiomyocytes from human induced pluripotent stem cells
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
FAQ
Was sind iPSC-Kardiomyozyten-Modelle genau?
iPSC-Kardiomyozyten sind Herzmuskelzellen, die aus induzierten pluripotenten Stammzellen eines Patienten differenziert wurden und dessen individuelles genetisches Profil tragen. Sie dienen als In-vitro-Plattform für Krankheitsmodellierung, Wirkstofftests und Kardiotoxizitätsscreening.
Wie lange dauert die Differenzierung von iPSC zu Kardiomyozyten?
Erste spontane Kontraktionen zeigen sich bei der biphasischen Wnt-Modulation meist zwischen Tag sieben und zehn. Für belastbare funktionelle Assays und höhere Reife empfiehlt sich jedoch eine Kultur über mehrere Wochen bis Monate.
Warum sind isogene Kontrollen bei CRISPR-Modellen so wichtig?
Isogene Kontrollen trennen den Effekt einer einzelnen Mutation vom genetischen Hintergrund des Patienten. Ohne sie lässt sich ein beobachteter Phänotyp nicht sicher der untersuchten Genvariante zuschreiben.
Was ist die größte Limitation von iPSC-Kardiomyozyten-Modellen?
Die zelluläre Unreife bleibt die zentrale Einschränkung: iPSC-CMs zeigen ein fetalähnliches Stoffwechselprofil und unregelmäßigere Sarkomerstrukturen als adulte Herzmuskelzellen. Reifungsprotokolle und 3D-Gewebemodelle verbessern einzelne Merkmale, erreichen aber noch keine vollständige adulte Physiologie.
Bietet Hopeatrarelabs eigene iPSC-Kardiomyozyten-Modelle an?
Hopeatrarelabs erstellt patientenspezifische iPSC-Modelle für ultra-seltene und undiagnostizierte genetische Erkrankungen, kombiniert mit CRISPR-Korrektur und parallelem Wirkstoff-Screening. Aktuelle Preise für die einzelnen Leistungen finden Sie auf der Website von Hopeatrarelabs.