
Les iPSC dérivées de patients sont des lignées de cellules souches pluripotentes reprogrammées à partir de cellules du patient lui-même, qui conservent son fond génétique complet. Leur intérêt principal tient à cette signature génétique propre : elle permet d'étudier le mécanisme d'une maladie et de tester des traitements sur un modèle biologiquement fidèle au patient, plutôt que sur une lignée générique. Associées à des contrôles isogéniques corrigés par CRISPR et déclinées en formats 2D ou 3D selon la question posée, ces lignées structurent aujourd'hui une grande partie de la recherche translationnelle sur les maladies rares.
En bref:
- La variabilité génétique et technique entre lignées iPSC peut conduire à des phénotypes divergents, même pour des patients atteints de la même mutation.
- La plateforme de choix dépend principalement de l'objectif : 2D pour le criblage à haut débit, 3D ou organ-on-chip pour étudier la maturation et la connectivité.
- Les contrôles isogéniques corrigés par CRISPR sont indispensables pour établir un lien causal fiable entre mutation et phénotype.
- La maturité cellulaire demeure un défi majeur, limitant la translatabilité des modèles de cardiomyocytes et hépatocytes dérivés d’iPSC.
- Le progrès passe par la standardisation, la réduction des variabilités et l’intégration multi-omique pour améliorer la robustesse des modèles.
Table des matières
- Qu'est-ce qu'un modèle iPSC dérivé de patient, et d'où vient-il ?
- 2D, organoïdes, organ-on-chip : quelle plateforme choisir selon votre objectif ?
- Pourquoi les contrôles isogéniques sont-ils indispensables ?
- Dans quelles maladies les iPSC dérivées de patients ont-elles le plus apporté ?
- Comment réduire la variabilité entre lignées et donneurs ?
- Comment démarrer un projet patient-derived iPSC : la checklist opérationnelle
- Comment RareLabs structure ses programmes de modélisation patient-specific
- Quand et comment utiliser des iPSC dérivées de patients : la synthèse
- Vers où va la modélisation par iPSC dérivées de patients ?
- Un programme personnalisé pour une maladie sans traitement approuvé
- Sources
Qu'est-ce qu'un modèle iPSC dérivé de patient, et d'où vient-il ?
Tout part d'une découverte de 2006 : Yamanaka et son équipe démontrent qu'on peut reprogrammer une cellule somatique adulte en cellule pluripotente en y introduisant quatre facteurs de transcription. Cette percée, connue sous le nom de reprogrammation cellulaire de Yamanaka, a ouvert la porte à un usage qui semblait presque théorique à l'époque : fabriquer des cellules souches pluripotentes sans passer par l'embryon, directement à partir d'un prélèvement de patient.
Le choix de la source cellulaire conditionne toute la suite du projet. Trois options dominent la pratique courante :
- Les fibroblastes cutanés : source historique, fiable, mais elle impose une biopsie de peau et plusieurs semaines de culture avant reprogrammation.
- Les cellules mononucléées du sang périphérique (PBMC) : prélèvement simple par prise de sang, bien toléré même chez les patients pédiatriques ou fragiles, avec un rendement de reprogrammation généralement correct.
- Les cellules urinaires : option non invasive intéressante pour les patients qui ne peuvent pas subir de prélèvement sanguin ou cutané, au prix d'un rendement de reprogrammation plus variable.
Sur la méthode de reprogrammation elle-même, la recherche a largement tranché en faveur des approches non intégratives. Les vecteurs Sendai, les plasmides épisomiques et les ARNm synthétiques évitent l'insertion de matériel viral dans le génome, ce qui limite le risque de mutagenèse insertionnelle et facilite l'usage clinique en aval. Les méthodes intégratives, plus anciennes, restent parfois utilisées en recherche fondamentale pure mais compliquent toute perspective translationnelle. Un article de synthèse publié dans Nature détaille ces mécanismes moléculaires et les compromis associés à chaque technique de reprogrammation.
2D, organoïdes, organ-on-chip : quelle plateforme choisir selon votre objectif ?
Le choix du format expérimental n'est jamais neutre. Il détermine ce que vous pouvez réellement observer, et ce que le système va systématiquement rater.
- Les monocouches 2D restent le format de référence pour le criblage à haut débit. Elles offrent un accès direct aux cellules, une reproductibilité de culture correcte et un coût par expérience faible, ce qui les rend adaptées aux campagnes de criblage sur plusieurs milliers de composés. Leur limite est connue : elles ne recréent ni l'architecture tissulaire, ni les interactions cellule à cellule qui gouvernent souvent le phénotype pathologique réel.
- Les organoïdes et microtissus 3D comblent une partie de ce manque. Ces structures autoorganisées recapitulent l'architecture tissulaire et permettent d'observer des interactions cellulaires qui disparaissent purement et simplement en 2D, un point souligné dans une revue récente sur les organoïdes. Pour les maladies neurodéveloppementales notamment, où l'organisation spatiale des couches cellulaires porte une part du phénotype, le format 3D devient presque incontournable. L'approche s'applique aussi bien à des organoïdes dérivés d'un patient unique pour des maladies ultra-rares où aucune cohorte n'existe.
- Les systèmes organ-on-chip et les modèles 4D ajoutent une dimension supplémentaire : le flux, la mécanique, ou l'interaction entre plusieurs types tissulaires sur une même puce. Ils s'imposent surtout pour les études ADMET, où l'on cherche à observer comment un composé circule et interagit avec plusieurs organes simultanément, plutôt qu'avec un seul type cellulaire isolé.
Le critère de choix n'est donc pas la sophistication de la plateforme, mais la question posée. Un criblage de plusieurs milliers de molécules FDA-approuvées se fait en 2D par nécessité logistique. Une question sur la maturation tissulaire ou la connectivité neuronale exige un modèle 3D, quitte à sacrifier le débit.
Pourquoi les contrôles isogéniques sont-ils indispensables ?
Une lignée iPSC patient-derived porte à la fois la mutation d'intérêt et tout le reste du fond génétique de la personne, avec ses propres variants, ses propres polymorphismes. Sans point de comparaison, impossible de savoir si un phénotype observé vient de la mutation étudiée ou d'un des milliers d'autres variants portés par ce patient. C'est là qu'intervient la lignée isogénique : une version de la même lignée où seule la mutation d'intérêt a été corrigée, ou au contraire introduite dans une lignée saine, par édition CRISPR/Cas9.
Cette stratégie, désormais considérée comme la norme expérimentale pour établir un lien causal entre mutation et phénotype, repose sur un enchaînement précis :
- Conception du guide ARN et du site de coupure ciblant la mutation exacte du patient.
- Livraison du système CRISPR/Cas9 par électroporation ou vecteur viral selon la lignée.
- Isolement de clones individuels et vérification du génotype avant amplification.
- Contrôle systématique des sites off-target potentiels prédits informatiquement.
L'usage de CRISPR pour générer des contrôles isogéniques améliore considérablement la puissance statistique des expériences, puisqu'il neutralise la variable confondante du fond génétique. Trois contrôles qualité restent non négociables avant toute publication : la PCR longue portée (LR-PCR) autour du site édité pour vérifier l'absence de délétion large, les puces SNP pour confirmer l'intégrité génomique globale, et le caryotype pour écarter toute anomalie chromosomique survenue en culture.
Conseil de pro : Ne validez jamais une lignée isogénique sur la seule séquence Sanger du site cible. Une délétion de plusieurs kilobases en dehors de la fenêtre de séquençage passe facilement inaperçue sans LR-PCR ni caryotype complet.
Dans quelles maladies les iPSC dérivées de patients ont-elles le plus apporté ?
Trois domaines concentrent l'essentiel des résultats translatables à ce jour, chacun avec ses forces et ses limites propres.
En neurologie, les modèles d'épilepsie ont montré qu'on pouvait relier une mutation de canal ionique à un phénotype électrique mesurable directement sur neurones dérivés du patient, grâce aux réseaux de microélectrodes (MEA). Des travaux ont ainsi permis d'utiliser des iPSC pour modéliser et traiter certaines épilepsies, avec des résultats de criblage suffisamment solides pour informer des essais cliniques exploratoires. Des approches comparables existent pour la SLA et la maladie de Parkinson, où les neurones moteurs ou dopaminergiques dérivés de patients reproduisent des marqueurs de dégénérescence observés en clinique.
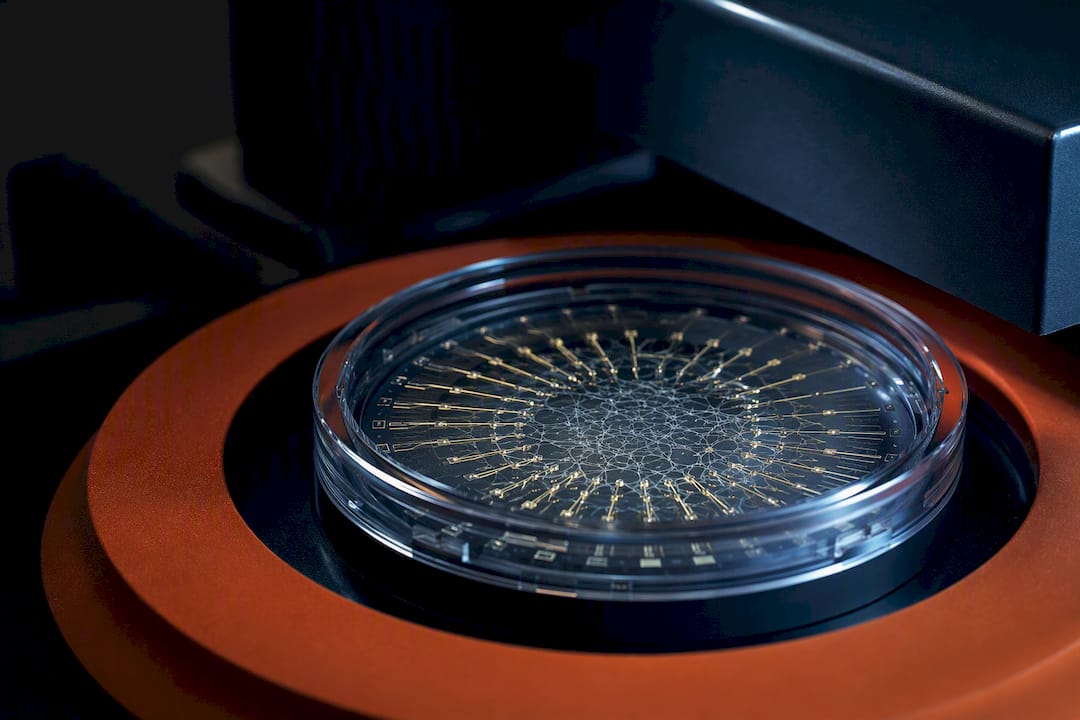
En cardiologie, les cardiomyocytes dérivés d'iPSC (iPSC-CMs) ont transformé l'étude des arythmies héréditaires et des cardiomyopathies. Leur limite documentée est réelle : ces cellules restent souvent immatures sur le plan structural et fonctionnel, ce qui empêche une correspondance complète avec la physiologie cardiaque adulte. Un signal électrique anormal détecté sur iPSC-CM immature ne se traduit pas toujours en risque clinique identique chez l'adulte, ce qu'il faut garder en tête au moment d'interpréter les résultats.
En hépatologie et maladies métaboliques, le potentiel reste élevé mais le chemin plus escarpé : les hépatocytes dérivés d'iPSC peinent encore à atteindre la maturité fonctionnelle des hépatocytes primaires, notamment pour le métabolisme des xénobiotiques.
Un point mérite d'être retenu de ces trois domaines : les modèles iPSC patient-derived sont particulièrement pertinents pour les maladies multifactorielles, car ils intègrent les modificateurs génétiques propres au patient qui influencent la réponse thérapeutique plutôt que de se limiter à une mutation isolée sur fond génétique standard.
Ces exemples partagent un même schéma : criblage sur lignée patient-derived, identification d'un candidat thérapeutique, puis passage vers une évaluation clinique exploratoire. C'est exactement ce chemin que vise une stratégie de criblage thérapeutique bâtie sur iPSC.
Comment réduire la variabilité entre lignées et donneurs ?
La variabilité inter-donneurs reste l'un des obstacles les plus documentés du domaine. Deux lignées provenant de deux patients atteints de la même mutation peuvent afficher des phénotypes sensiblement différents, simplement parce que leur fond génétique global diffère. À cela s'ajoutent des sources de variabilité technique : le protocole de différenciation utilisé, le passage cellulaire au moment de l'expérience, et même le lot de milieu de culture.
Une analyse détaillée des sources de variabilité dans les modèles iPSC recommande plusieurs approches pour limiter cet effet :
- Travailler sur plusieurs donneurs et plusieurs clones par donneur, jamais sur une lignée unique.
- Prévoir des réplicats biologiques indépendants à chaque étape de différenciation critique.
- Utiliser le séquençage d'ARN en cellule unique pour distinguer les sous-populations cellulaires réellement présentes plutôt que de supposer une population homogène.
- Recourir à l'ordonnancement pseudotemporel pour repérer les événements précoces de dysrégulation, souvent plus informatifs que l'état final différencié.
Ce dernier point mérite un développement : la transcriptomique en cellule unique permet de voir qu'une population apparemment différenciée à 90 % contient en réalité plusieurs états cellulaires distincts, et que l'événement pathologique déclencheur survient parfois bien avant le stade où on le cherche habituellement. Une ressource technique sur la transcriptomique appliquée aux maladies rares détaille comment structurer ce type d'analyse pour une lignée patient-derived unique.
Conseil de pro : Documentez systématiquement le passage, la confluence et les marqueurs intermédiaires à chaque étape de différenciation. Sans ce niveau de reporting, personne, vous compris six mois plus tard, ne pourra reproduire exactement le protocole qui a produit vos résultats.
Comment démarrer un projet patient-derived iPSC : la checklist opérationnelle
Avant de lancer un programme de modélisation, quelques décisions structurent tout le reste du projet.
- Fixez les critères d'inclusion du donneur et la quantité d'échantillon nécessaire : une biopsie cutanée standard ou un prélèvement sanguin de quelques millilitres suffit généralement, mais le rendement de reprogrammation varie selon l'âge du patient et son état clinique.
- Rédigez un consentement couvrant explicitement le séquençage génomique, le partage éventuel des données avec des partenaires de recherche, et les questions de propriété intellectuelle sur les lignées et découvertes dérivées. Ce point est souvent sous-estimé et bloque des collaborations bien après la génération des lignées.
- Évaluez l'infrastructure nécessaire : capacité de culture en conditions GMP ou research grade selon l'usage visé, accès à un plateau de séquençage, et personnel formé aux protocoles de différenciation spécifiques à la pathologie ciblée.
- Budgétez le temps réel du projet, qui se compte en mois plutôt qu'en semaines : reprogrammation, expansion clonale, validation qualité et différenciation s'enchaînent sur plusieurs cycles avant le premier résultat exploitable.
Le choix de la méthode de reprogrammation influence directement ce calendrier ; un comparatif des méthodes de reprogrammation aide à anticiper ces délais selon vos contraintes de projet.
Comment RareLabs structure ses programmes de modélisation patient-specific
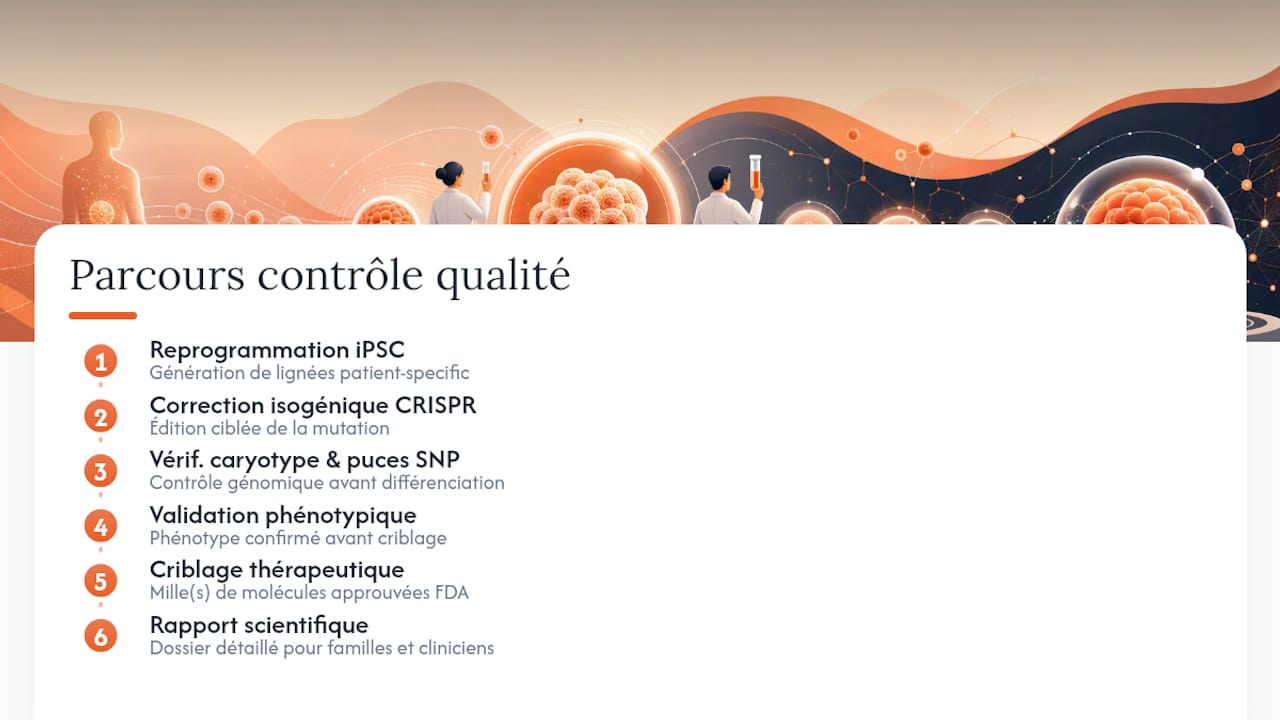
Hopeatrarelabs conçoit des modèles de maladie à partir des propres cellules du patient, en combinant reprogrammation iPSC, correction de lignées isogéniques par CRISPR, et criblage parallèle de milliers de molécules déjà approuvées par la FDA. L'objectif reste concret : transformer un diagnostic rare ou non résolu en pistes thérapeutiques testables.
Chaque programme intègre un contrôle qualité multi-omique à plusieurs niveaux : vérification du caryotype et des puces SNP, validation fonctionnelle du phénotype avant tout criblage, et documentation détaillée à chaque étape de différenciation. Cette rigueur méthodologique s'applique aussi bien aux modèles construits pour une maladie rare unique qu'aux projets impliquant plusieurs patients atteints d'une même mutation. Les données issues de chaque programme font l'objet d'un rapport scientifique détaillé, destiné aussi bien aux familles qu'aux équipes médicales impliquées dans le suivi du patient.
Quand et comment utiliser des iPSC dérivées de patients : la synthèse
Ces lignées excellent pour l'étude mécanistique et le criblage préclinique, à condition d'accepter leurs limites de maturité cellulaire et de variabilité inter-donneurs. Pour une question mécanistique, privilégiez toujours un contrôle isogénique. Pour un criblage à grande échelle, la 2D reste pragmatique ; pour une preuve préclinique solide, le passage en 3D ou organoïde devient souvent nécessaire. Aucun résultat ne devrait être interprété sans caryotype, puces SNP et validation fonctionnelle documentés.
Vers où va la modélisation par iPSC dérivées de patients ?
Le domaine progresse encore sur trois fronts. D'abord, la standardisation : des biobanques partagées et des normes de contrôle qualité communes réduiraient considérablement la variabilité qui complique aujourd'hui la comparaison entre laboratoires. Ensuite, la maturité cellulaire, en particulier pour les cardiomyocytes et hépatocytes, reste le verrou technique le plus documenté. Enfin, l'intégration multi-omique, couplant transcriptomique, protéomique et données fonctionnelles sur une même lignée, promet des signatures moléculaires bien plus robustes que l'observation d'un seul phénotype isolé.
Rien de tout cela n'arrivera sans un travail conjoint entre laboratoires académiques et acteurs industriels capables de tenir ces standards à l'échelle d'un programme patient par patient plutôt qu'à l'échelle d'une seule cohorte de recherche.
— John
Un programme personnalisé pour une maladie sans traitement approuvé
Contrairement à un laboratoire académique généraliste qui traite votre dossier parmi des dizaines d'autres priorités de recherche, Hopeatrarelabs construit un programme entièrement dédié à un patient ou une cohorte précise : reprogrammation iPSC, correction de lignées isogéniques par CRISPR, puis criblage parallèle de milliers de molécules déjà approuvées par la FDA, d'oligonucléotides antisens sur mesure et d'options de thérapie génique.
Cette approche s'adresse en priorité aux patients et familles confrontés à une maladie génétique ultra-rare ou non diagnostiquée, ainsi qu'aux médecins, fondations et partenaires biopharmaceutiques qui cherchent une piste thérapeutique concrète là où aucun traitement approuvé n'existe encore. Chaque étape, de la modélisation au rapport final, reste documentée et transmise avec la même rigueur scientifique que celle décrite tout au long de cet article. Pour évaluer si votre situation correspond à ce type de programme, la page d'accueil de Hopeatrarelabs détaille la marche à suivre pour engager un premier échange.
Cet article constitue une information générale et ne remplace pas l'avis d'un médecin qualifié. Consultez un professionnel de santé qualifié à propos de votre cas personnel avant d'agir sur la base de ce contenu.
Sources
- Induced pluripotent stem cell experiments — Yamanaka 2006
- Addressing variability in iPSC-derived models of human disease