

Un programme small‑cohort basé sur des modèles iPSC et organoïdes peut, en moins de six semaines, produire des pistes thérapeutiques testables, qu'il s'agisse de médicaments déjà approuvés réorientés ou d'oligonucléotides antisens (ASO) personnalisés. Le principe est simple : on part de cellules du patient lui‑même, on les reprogramme, on construit un modèle de la maladie « en boîte », puis on criblera dessus des centaines voire des milliers de composés. Le résultat concret attendu n'est pas un traitement homologué du jour au lendemain, mais une liste hiérarchisée de candidats à approfondir.
En bref:
- La majorité des variants rares ne sont pas encore de bons candidats pour des traitements ASO, limitant leur application pratique à seulement une petite fraction de patients.
- La modélisation avec cellules iPSC et organoïdes nécessite plusieurs clones indépendants pour distinguer un signal réel d’un artefact, généralement deux ou trois par patient.
- Seuls certains variants, localisés aux sites d’épissage ou exons, peuvent être éligibles à une correction par ASO, selon des critères précis de localisation et d’impact fonctionnel.
- Le criblage de médicaments repositionnés via des modèles in vitro complexes accélère le processus et limite les risques, notamment si l’on privilégie des composés déjà approuvés.
- La démarche commence par une collecte simple de données génétiques et cliniques, permettant de lancer rapidement un programme personnalisé sans attendre des mois.
Table des matières
- Pourquoi les modèles iPSC et organoïdes conviennent aux petites cohortes
- Le pipeline opérationnel, étape par étape
- Comment évaluer l'éligibilité d'un variant à une approche ASO
- Concevoir un criblage : bibliothèques, lectures et contrôles
- De l'éprouvette à la clinique : interpréter et traduire les résultats
- Comment Hopeatrarelabs construit ces programmes pour les familles
- Ce que j'en pense, sans filtre
- Comment démarrer une évaluation avec Hopeatrarelabs
- Sources
Pourquoi les modèles iPSC et organoïdes conviennent aux petites cohortes
Une étude de cohorte de petite taille sur une maladie génétique rare pose un problème statistique classique : trop peu de patients pour une puissance conventionnelle, et souvent un seul patient au monde porteur d'un variant donné. Les cellules souches pluripotentes induites (iPSC) contournent en partie cette contrainte en reconstituant, à partir des propres cellules du patient, un tissu humain vivant qui porte la mutation exacte. Ce principe du « human in a dish » a déjà permis de reproduire des phénotypes de maladies monogéniques que les modèles animaux échouaient à capturer, notamment pour des pathologies neurodégénératives et cardiaques rares.
Les organoïdes complexes, organes sur puce et autres modèles in vitro (CIVM) gagnent d'ailleurs du terrain dans la stratification des patients rares, comme le documentent des revues récentes sur les modèles in vitro complexes appliqués aux maladies rares. Cette pertinence a du sens statistique : environ 71,9 % des maladies rares ont une origine génétique identifiable, ce qui rend un modèle cellulaire fidèle particulièrement informatif.
Ces modèles ont toutefois leurs limites :
- Les cellules dérivées d'iPSC restent souvent immatures par rapport au tissu adulte réel, ce qui peut masquer certains phénotypes tardifs.
- L'hétérogénéité entre clones et entre lots de différenciation exige des réplicats multiples avant de conclure quoi que ce soit.
- Un phénotype visible en culture ne garantit pas une traduction clinique, d'où la nécessité de validations croisées sur plusieurs modèles.
Le pipeline opérationnel, étape par étape
Le nerf de la guerre pour une modélisation à partir de cellules dérivées du patient reste le temps. Un pipeline bien rodé suit une séquence assez prévisible.
- Prélèvement et cryoconservation des PBMC (cellules mononucléées du sang périphérique). Réutiliser des PBMC déjà congelés lors d'un précédent test génétique évite une nouvelle prise de sang et fait gagner plusieurs semaines de logistique.
- Reprogrammation en iPSC, une étape qui prend généralement environ trois semaines selon les données publiées dans Nature en 2025.
- Différenciation vers le tissu pertinent (neurones, cardiomyocytes, organoïde intestinal ou rénal selon la maladie).
- Construction de l'organoïde et vérification de la présence du phénotype pathologique attendu.
- Criblage préliminaire sur une première fournée de composés ou d'ASO candidats.
C'est aussi à ce stade qu'on décide s'il faut générer une lignée isogénique corrigée par CRISPR, un contrôle indispensable dès que le phénotype observé est subtil.
Conseil de pro : Prévoyez au moins deux à trois clones iPSC indépendants par patient dès la reprogrammation. Un seul clone ne permet jamais de distinguer un vrai signal biologique d'un artefact propre à cette lignée cellulaire.
Comment évaluer l'éligibilité d'un variant à une approche ASO
Toutes les mutations ne se prêtent pas à une correction par oligonucléotide antisens. Trois grandes stratégies dominent le champ : la correction d'épissage (splice correction), le saut d'exon (exon skipping) et la réduction ciblée d'un transcrit toxique (knockdown). Le choix dépend entièrement de la nature moléculaire du variant.
Les lignes directrices N1C VARIANT structurent cette évaluation autour de critères précis :
- La localisation du variant (site d'épissage, exon interne, région codante) et son mécanisme pathogénique probable.
- La disponibilité de données ARN ou protéiques confirmant l'impact fonctionnel.
- La classification finale du variant en éligible, probablement éligible, peu probable ou non éligible.
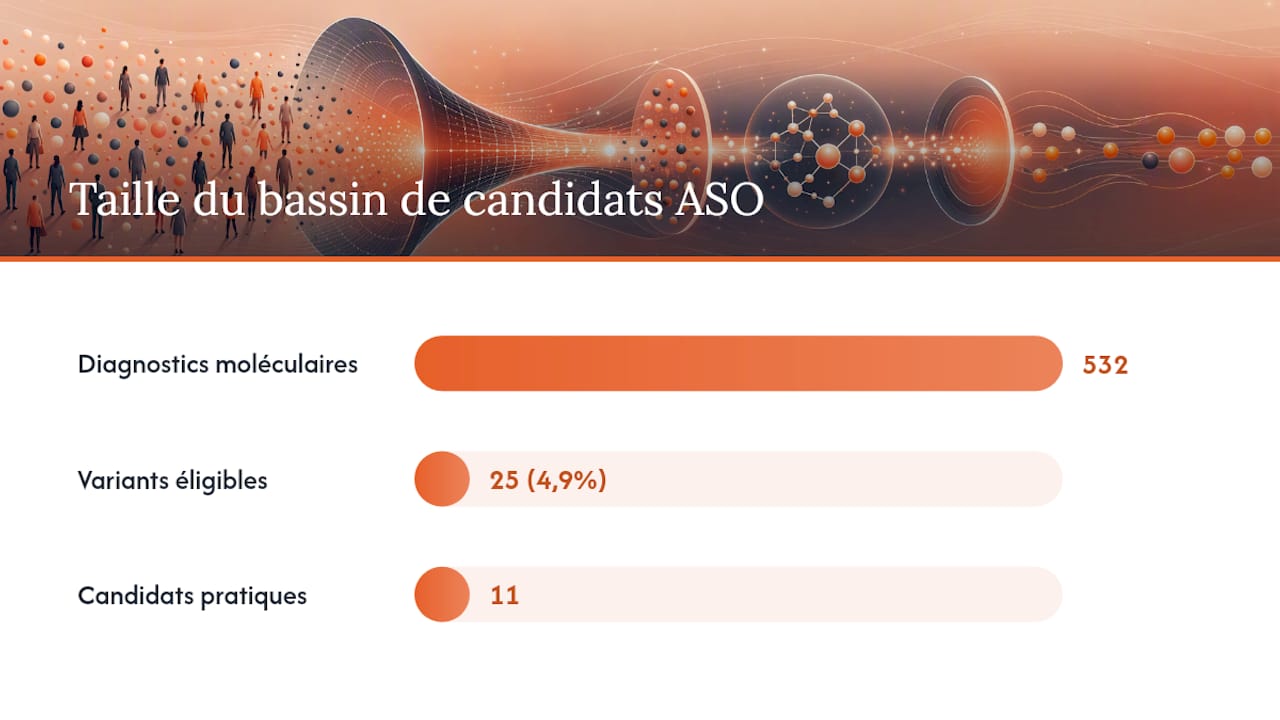
Concrètement, l'ampleur du bassin de candidats reste modeste : une cohorte rétrospective de 532 patients a montré que 4,9 % des diagnostics moléculaires étaient éligibles ou probablement éligibles pour une approche ASO, soit 25 variants au total, ramenés à 11 candidats pratiques après prise en compte de facteurs cliniques supplémentaires. Ce chiffre doit être présenté aux familles sans détour : la majorité des variants rares ne sont pas encore de bons candidats ASO, ce qui rend le criblage médicamenteux parallèle tout aussi central.
Concevoir un criblage : bibliothèques, lectures et contrôles
Pour un test médicamenteux personnalisé sur maladie rare, le choix de la bibliothèque conditionne la vitesse de traduction clinique. Une bibliothèque de médicaments déjà approuvés par la FDA raccourcit drastiquement le chemin vers une utilisation compassionnelle, puisque le profil de sécurité humaine est déjà connu.
Les lectures (readouts) doivent être choisies selon ce que révèle réellement le phénotype :
- Des tests fonctionnels directs (contraction cellulaire, activité électrique, transport ionique) quand le phénotype est mesurable en temps réel.
- Des dosages d'activité enzymatique quand la maladie touche une voie métabolique connue.
- Le séquençage RNA-seq quand on cherche une signature transcriptionnelle de correction, une approche détaillée dans ce guide sur la transcriptomique appliquée aux maladies rares.
Point de repère chiffré : dans une cohorte n=1, il n'existe par définition aucun groupe contrôle « patient sain » comparable. C'est précisément pour cela que les contrôles isogéniques corrigés par CRISPR jouent un rôle presque irremplaçable : ils isolent l'effet de la mutation du bruit de fond génétique propre à chaque lignée cellulaire, un problème que la littérature identifie depuis près d'une décennie comme une source majeure de faux positifs en criblage iPSC.
De l'éprouvette à la clinique : interpréter et traduire les résultats
Un hit en criblage n'est qu'une hypothèse tant qu'il n'a pas résisté à plusieurs vérifications indépendantes. La démarche logique suit généralement cet ordre :
- Validation multiclonale : le hit doit se reproduire sur au moins deux ou trois clones iPSC distincts, idéalement dans un second type cellulaire pertinent pour la maladie.
- Études non cliniques accélérées pour un ASO, incluant une vérification in silico des effets hors cible (BLAST) puis une toxicologie in vivo, un chemin que la FDA a explicitement balisé pour les programmes ASO individualisés.
- Préparation du dossier IND ou soumission IRB, puis mise en relation avec des cliniciens pour un usage compassionnel, un programme d'accès élargi, ou une collaboration avec un partenaire biopharmaceutique.
Chaque étape sert de filtre : elle élimine les faux espoirs avant qu'une famille n'investisse du temps, de l'énergie et des ressources dans une piste qui ne tiendra pas la route clinique.
Comment Hopeatrarelabs construit ces programmes pour les familles
Ce pipeline peut s'assembler autour de trois capacités techniques : la reprogrammation en iPSC à partir de cellules du patient, la production de lignées isogéniques corrigées par CRISPR, et un criblage parallèle couvrant à la fois des milliers de molécules déjà approuvées ainsi que des ASO conçus sur mesure.
Chaque programme se conclut par un livrable concret :
- Un rapport scientifique détaillant les hits identifiés, leur niveau de validation et les données brutes associées.
- Des recommandations cliniques possibles à discuter avec le médecin traitant du patient.
- Une orientation vers les étapes réglementaires suivantes lorsque la piste ASO est retenue, un sujet approfondi dans cet article sur le développement d'une thérapie N-of-1.
Ce fonctionnement s'appuie sur les mêmes principes que ceux détaillés dans notre comparatif des modèles précliniques valides pour un traitement personnalisé.
Ce que j'en pense, sans filtre
La plupart des variants rares ne seront pas éligibles à un ASO cette année, et le dire clairement aux familles vaut mieux qu'un optimisme mal calibré. Ce qui me frappe, en revanche, c'est à quel point le criblage de médicaments repositionnés reste sous‑exploité par rapport à l'attention médiatique que reçoivent les thérapies géniques sur mesure : c'est souvent la piste la plus rapide et la moins risquée. La bonne approche mêle rigueur méthodique et attentes honnêtes, jamais l'une sans l'autre.
— John
Comment démarrer une évaluation avec Hopeatrarelabs
Si votre famille ou votre équipe clinique envisage cette voie, la première étape ne coûte rien : rassembler ce qui existe déjà. Un rapport de séquençage génétique, les résultats d'examens antérieurs, et une description claire de l'objectif clinique visé (ralentir une progression, cibler un symptôme précis, explorer une piste ASO) suffisent pour démarrer une conversation productive.
Contrairement à une démarche de recherche académique classique, qui peut prendre des mois avant même de démarrer un protocole, un programme structuré autour d'un échéancier resserré propose des livrables concrets remis directement à la famille et au médecin traitant. Pas de longue file d'attente institutionnelle, pas de protocole générique : chaque programme démarre à partir des cellules du patient concerné. Pour évaluer si votre situation est compatible avec cette approche, la page de contact de Hopeatrarelabs permet d'initier une première discussion et de préciser quels échantillons ou données seraient nécessaires pour lancer un programme.
Sources
- Rapid and scalable personalized ASO screening in patient-derived organoids (Nature, 2025)
- Consensus guidelines for assessing eligibility of pathogenic DNA variants for antisense oligonucleotide treatments (AJHG, 2025)
Cet article constitue une information générale et ne remplace pas l'avis d'un médecin qualifié. Consultez un professionnel de santé qualifié à propos de votre cas personnel avant d'agir sur la base de ce contenu.