
Trois familles de modèles patient-spécifiques dominent aujourd'hui la recherche préclinique sur les maladies génétiques rares : les cellules souches pluripotentes induites (iPSC) dérivées du patient, les lignées isogéniques corrigées par CRISPR ou prime editing, et les organoïdes 3D. Chacune répond à un besoin différent. Les iPSC servent de base polyvalente pour la différenciation cellulaire et le criblage de médicaments. Les lignées isogéniques apportent la preuve que le phénotype observé vient bien de la mutation étudiée, et non d'une variabilité génétique parasite. Les organoïdes 3D, eux, permettent de tester des oligonucléotides antisens (ASO) ou des thérapies géniques dans un environnement qui ressemble davantage au tissu réel.
- iPSC patient-spécifiques : point de départ pour criblage à haut débit et modélisation de la maladie.
- Lignées isogéniques corrigées : contrôle génétique de référence pour attribuer un effet à une mutation précise.
- Organoïdes 3D : modèles fonctionnels pour ASO personnalisés et tests cellulaires complexes.
Près de 80 % des maladies rares ont une origine génétique, ce qui explique pourquoi ces trois types de modèles précliniques validés occupent une place centrale dans les programmes de recherche personnalisés, comme ceux que développe Hopeatrarelabs.
Points clés
Les modèles précliniques patient-spécifiques les plus fiables combinent systématiquement un iPSC dérivé du patient, un contrôle isogénique corrigé et, selon la question posée, un organoïde 3D fonctionnel.
| Point | Détails |
|---|---|
| Trois modèles complémentaires | iPSC pour le criblage, isogéniques pour la causalité, organoïdes 3D pour les tests fonctionnels d'ASO. |
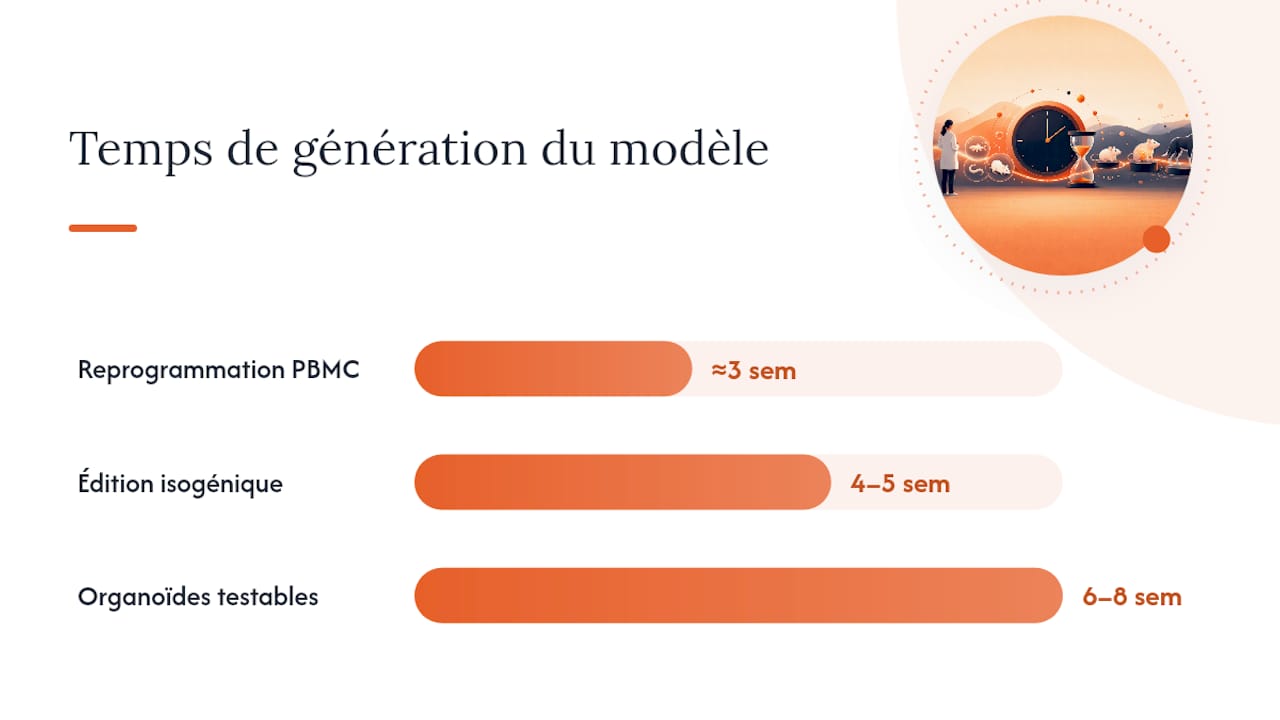
| Délais réalistes | Reprogrammation en environ trois semaines, édition isogénique en quatre à cinq semaines, organoïdes testables sous huit semaines. |
| Robustesse méthodologique | Trois à quatre lignées donneurs et au moins deux clones par donneur limitent les faux positifs. |
| Cadre réglementaire favorable | La FDA Modernization Act 2.0 facilite l'acceptation des modèles cellulaires humains en préclinique. |
| RareLabs comme opérateur intégré | Hopeatrarelabs combine génération d'iPSC, correction CRISPR et criblages parallèles avec rapports scientifiques détaillés. |
Table des matières
- Types de modèles précliniques validés rares : caractéristiques et limites
- Combien de temps prend la génération d'un modèle patient-spécifique ?
- Que révèlent ces modèles sur un traitement candidat ?
- Ce qu'il faut vérifier avant de valider un modèle ou un prestataire
- RareLabs : une plateforme pensée pour la modélisation patient-spécifique
- Comment la FDA Modernization Act 2.0 change l'acceptation de ces modèles
- Un phénotype cellulaire reflète-t-il vraiment la maladie du patient ?
- Modèle in vivo ou in vitro : lequel pour une maladie ultra-rare ?
- Quels standards de contrôle qualité s'appliquent à ces modèles ?
- Études et revues sélectionnées pour approfondir
- Ce que les familles et les cliniciens sous-estiment souvent
- Un programme scientifique personnalisé pour votre situation
- Sources
Types de modèles précliniques validés rares : caractéristiques et limites
Les iPSC dérivées de patients se fabriquent à partir de cellules sanguines ou cutanées reprogrammées en cellules souches capables de devenir n'importe quel type cellulaire, du neurone au cardiomyocyte. Leur intérêt majeur pour les maladies génétiques rares : elles portent le fond génétique exact du patient, mutations comprises, ce qui a déjà permis d'éclairer des mécanismes pathologiques et d'alimenter des essais cliniques pour des pathologies comme le syndrome du QT long ou la maladie de Gaucher, comme le montre une revue sur l'usage des iPSC en maladies rares.
Le problème, c'est que comparer les cellules d'un patient malade à celles d'un donneur sain ne prouve rien à lui seul : les deux individus diffèrent sur des milliers de variants génétiques sans lien avec la maladie. D'où l'intérêt des lignées isogéniques corrigées, obtenues en réparant la mutation pathogène par CRISPR/Cas9 ou par prime editing directement dans les cellules du patient. Le fond génétique reste identique, seule la mutation change, ce qui isole enfin la variable qui compte vraiment. Cette approche est aujourd'hui considérée comme un standard de validation préclinique pour attribuer un phénotype à une cause génétique précise.
Reste la question de la dimension : un modèle 2D (cellules en monocouche) suffit pour un criblage rapide de milliers de composés, mais il rate souvent la complexité architecturale d'un organe. Un organoïde 3D reproduit une structure tissulaire, avec plusieurs types cellulaires en interaction, ce qui le rend nettement plus pertinent pour tester un ASO personnalisé ou une stratégie de thérapie génique.
- Le 2D reste le meilleur choix pour un criblage massif, rapide et peu coûteux.
- Le 3D devient nécessaire dès qu'on veut observer une fonction tissulaire (contraction cardiaque, activité électrique neuronale).
Conseil de pro : Ne choisissez pas un organoïde par réflexe. S'il s'agit de tester 5 000 molécules approuvées, un modèle 2D bien caractérisé va souvent plus vite et coûte moins cher qu'un organoïde encore mal maîtrisé pour la maladie visée.
La limite commune à tous ces modèles reste la maturation incomplète des cellules dérivées d'iPSC, qui ressemblent parfois davantage à des cellules fœtales qu'adultes, et l'absence de vascularisation dans la plupart des organoïdes. Les laboratoires compensent en prolongeant la culture, en ajoutant des facteurs de maturation, ou en combinant plusieurs types cellulaires pour approcher la physiologie réelle.
Combien de temps prend la génération d'un modèle patient-spécifique ?
Le calendrier d'un programme de modélisation suit une séquence assez prévisible, même si chaque maladie a ses particularités.
- Prélèvement et reprogrammation : des cellules sanguines (PBMC) du patient sont collectées, puis reprogrammées en iPSC. Cette étape prend généralement autour de trois semaines.
- Différenciation ou formation d'organoïde : les iPSC sont orientées vers le type cellulaire ou tissulaire pertinent pour la maladie étudiée.
- Édition isogénique et clonage : la correction CRISPR ou prime editing de la mutation, suivie de l'isolement de clones corrigés, demande environ quatre à cinq semaines.
- Tests fonctionnels : les organoïdes deviennent testables pour un criblage ou une évaluation d'ASO en moins de huit semaines au total, selon les workflows les plus optimisés.
Un protocole rapporté a montré qu'il est possible de reprogrammer des PBMC en iPSC en environ trois semaines et de produire des organoïdes testables en moins de six à huit semaines, un délai qui change concrètement la donne pour des familles confrontées à une maladie évolutive.
Côté édition génétique, des protocoles optimisés de prime editing (utilisant des versions améliorées comme PEmax et des pegRNA affinés) atteignent des efficacités de 36 à 73 % selon la cible visée, avec des lignées isogéniques livrées en quatre à cinq semaines.
Sur le plan du contrôle qualité, trois vérifications sont incontournables : le caryotype (pour écarter une instabilité chromosomique induite par la reprogrammation), un test de pluripotence, et un séquençage ciblé confirmant que seule la mutation d'intérêt a été modifiée. Pour la robustesse statistique, les méthodologistes recommandent de travailler avec trois à quatre lignées donneurs et au moins deux clones par donneur, afin de distinguer un vrai effet biologique d'une simple variabilité entre clones.
Que révèlent ces modèles sur un traitement candidat ?
Chaque type de modèle produit un genre de preuve différent, et il faut savoir lequel chercher selon la question posée.
Pour un criblage de médicaments déjà approuvés par la FDA, l'objectif est de faire passer une bibliothèque de plusieurs milliers de molécules sur les cellules du patient et de repérer celles qui restaurent un marqueur phénotypique mesurable, qu'il s'agisse d'une activité enzymatique, d'une morphologie cellulaire ou d'un signal électrophysiologique. Un "hit" crédible doit reproduire cet effet sur plusieurs réplicats et plusieurs clones, pas sur une seule boîte de culture.
Pour un ASO personnalisé, la preuve attendue est plus spécifique : restauration de l'expression de la protéine ciblée, correction d'un épissage aberrant, ou retour à une fonction cellulaire normale. Des organoïdes cardiaques dérivés d'iPSC ont ainsi permis de tester des ASO personnalisés et de documenter une restauration de phénotype dans un contexte proche de la dystrophie musculaire de Duchenne, un exemple qui illustre bien le niveau de granularité attendu.
Pour une thérapie génique, trois paramètres comptent : l'efficacité de transduction (combien de cellules reçoivent réellement le vecteur), le niveau d'expression du gène thérapeutique, et la toxicité cellulaire induite par le vecteur lui-même.
- Un hit de criblage doit être reproductible sur au moins deux clones indépendants.
- Une réponse à un ASO se juge sur la restauration fonctionnelle, pas seulement sur un changement d'expression génique.
Conseil de pro : Demandez toujours l'amplitude de l'effet en plus du simple "oui/non". Une restauration phénotypique de 15 % n'a pas la même portée clinique qu'une restauration de 70 %, même si les deux sont statistiquement significatives.
Ce qu'il faut vérifier avant de valider un modèle ou un prestataire
Une famille, un fondateur de fondation ou un partenaire biopharmaceutique n'a pas toujours les moyens de juger la rigueur scientifique d'une proposition. Quelques repères concrets aident à trancher.
- Le prestataire propose-t-il une lignée isogénique corrigée en plus de la lignée patient, avec des données de réversion phénotypique documentées ?
- Les protocoles de contrôle qualité (caryotype, pluripotence, séquençage) sont-ils transmis avec les données brutes, pas seulement un résumé ?
- Le nombre de lignées et de clones testés est-il suffisant pour distinguer un effet réel d'un artefact de culture ?
- Qui possède les cellules du patient une fois le programme terminé, et comment sont-elles protégées sur le plan de la confidentialité ?
- Le laboratoire publie-t-il ses méthodologies ou s'appuie-t-il sur des standards reconnus, plutôt que sur des affirmations non vérifiables ?
| Point | Détails |
|---|---|
| Isogénique exigé | Sans contrôle corrigé, impossible d'attribuer un effet à la mutation avec certitude. |
| Transparence des données | Les données brutes de QC comptent plus qu'un rapport de synthèse. |
| Réplicabilité minimale | Plusieurs lignées et clones testés évitent de confondre bruit et signal biologique. |
RareLabs : une plateforme pensée pour la modélisation patient-spécifique
Hopeatrarelabs construit ses programmes autour des trois piliers qui viennent d'être détaillés : génération d'iPSC à partir des cellules du patient, correction isogénique par CRISPR pour établir un contrôle d'exactitude, puis criblage parallèle de milliers de médicaments déjà approuvés par la FDA et d'ASO personnalisés conçus sur mesure pour la mutation en cause.
Notre rôle n'est pas de promettre un traitement, mais de fournir aux familles, aux médecins-chercheurs et aux fondations des données précliniques exploitables, produites avec la même rigueur que celle exigée pour la traduction clinique.
Concrètement, cela veut dire :
- des lignées cellulaires générées et éditées directement à partir du prélèvement du patient ;
- des criblages menés en parallèle sur plusieurs milliers de molécules et plusieurs candidats ASO ;
- des rapports scientifiques détaillés livrés à chaque étape, sans boîte noire méthodologique.
Une famille, un médecin ou une fondation qui souhaite comprendre comment démarrer un programme peut consulter la page ressource RareLabs, qui détaille le déroulé complet, de la prise de contact jusqu'au rapport final.
Comment la FDA Modernization Act 2.0 change l'acceptation de ces modèles
Le cadre réglementaire américain a longtemps privilégié les modèles animaux pour valider une hypothèse thérapeutique avant tout passage en clinique. Ce paradigme évolue nettement depuis l'adoption de la FDA Modernization Act 2.0, qui autorise explicitement le recours à des modèles cellulaires humains pertinents en complément ou en substitution de certains tests sur l'animal.
Pour les maladies génétiques ultra-rares, ce changement compte double. D'abord parce qu'il n'existe souvent aucun modèle animal fidèle à la mutation exacte du patient. Ensuite parce qu'un iPSC porteur de la mutation réelle, combiné à son contrôle isogénique corrigé, offre une preuve mécanistique que la souris transgénique la plus sophistiquée ne peut pas toujours reproduire.
Cela ne signifie pas que ces modèles obtiennent automatiquement une reconnaissance réglementaire pleine et entière. La loi ouvre la porte à leur usage, elle ne dispense pas d'un dossier de preuve robuste : reproductibilité inter-lignées, contrôle qualité documenté, et cohérence entre plusieurs approches expérimentales restent attendus par les agences. Mais pour des familles qui n'ont pas dix ans à attendre qu'un modèle animal soit développé et validé, cette évolution réglementaire réduit un obstacle réel à la traduction clinique d'un traitement personnalisé.
Un phénotype cellulaire reflète-t-il vraiment la maladie du patient ?
La question de la pertinence pathophysiologique revient systématiquement, et à juste titre. Un iPSC différencié en neurone ou en cardiomyocyte n'est jamais identique à la cellule adulte qu'il est censé représenter. La validation biologique consiste donc à démontrer que le modèle reproduit des traits mesurables de la maladie, pas seulement qu'il porte la bonne mutation.
Trois niveaux de preuve s'accumulent généralement. Le premier compare le phénotype cellulaire du patient à celui de son contrôle isogénique corrigé : une différence reproductible entre les deux confirme que la mutation cause bien un effet observable en culture. Le second croise ce résultat avec les données cliniques connues du patient, par exemple un déficit enzymatique mesuré en laboratoire qui doit se retrouver dans le modèle cellulaire. Le troisième, quand il est disponible, compare le modèle à des données publiées sur d'autres patients porteurs de mutations similaires.
Cette approche a déjà permis d'éclairer des mécanismes pathologiques concrets pour plusieurs maladies rares, des canalopathies cardiaques aux maladies lysosomales, comme le rappelle une revue sur l'utilité clinique des iPSC. La limite reste la maturation cellulaire incomplète évoquée plus haut : un neurone iPSC de trois mois de culture ne se comporte pas comme un neurone adulte de soixante ans, ce qui peut masquer des phénotypes qui n'apparaissent que tardivement dans la vraie maladie.
Modèle in vivo ou in vitro : lequel pour une maladie ultra-rare ?
Le modèle animal garde des atouts que l'in vitro ne remplace pas entièrement : il permet d'observer une pathologie dans un organisme entier, avec ses interactions entre organes, son système immunitaire, sa pharmacocinétique complète. Pour certaines maladies rares bien caractérisées, un modèle murin transgénique reste un outil précieux, notamment pour évaluer la toxicité systémique d'un traitement.
Mais pour une mutation ultra-rare, souvent privée et jamais modélisée auparavant, créer une souris transgénique fidèle prend des mois, coûte cher, et ne garantit même pas que le phénotype murin ressemblera au phénotype humain. Les différences d'expression génique entre espèces faussent régulièrement les résultats.
L'iPSC patient-spécifique inverse ce rapport de force sur un point précis : il porte la mutation humaine exacte, dans son contexte génétique réel, disponible en quelques semaines plutôt qu'en plusieurs mois. En revanche, il ne renseigne rien sur la toxicité systémique, l'absorption d'un médicament ou son passage de la barrière hémato-encéphalique.
Dans la pratique, les deux approches se complètent plus qu'elles ne s'opposent : l'in vitro pour cribler rapidement et comprendre le mécanisme, l'in vivo pour confirmer la sécurité avant un passage en clinique, quand un modèle animal pertinent existe.
Quels standards de contrôle qualité s'appliquent à ces modèles ?
Un modèle préclinique sans contrôle qualité documenté ne vaut pas grand-chose, quelle que soit la sophistication de la technologie utilisée pour le produire. Trois catégories de vérifications reviennent systématiquement dans les protocoles rigoureux.
La première concerne l'intégrité génomique : caryotype standard ou analyse par puce SNP pour détecter une instabilité chromosomique apparue pendant la reprogrammation, un risque connu avec les iPSC. La deuxième porte sur l'identité cellulaire : marqueurs de pluripotence (OCT4, SOX2, NANOG) pour confirmer que la reprogrammation a bien fonctionné, puis marqueurs spécifiques du type cellulaire différencié obtenu. La troisième vérifie la précision de l'édition génétique : séquençage ciblé de la région corrigée, et idéalement séquençage du génome entier pour écarter des effets hors cible du CRISPR.
À cela s'ajoute un contrôle fonctionnel spécifique à la maladie : une activité électrique pour un neurone, une contraction rythmique pour un cardiomyocyte, une activité enzymatique pour une maladie métabolique. Un modèle qui ressemble à la bonne cellule sous le microscope mais ne fonctionne pas comme elle n'apporte aucune valeur préclinique.
La rareté de la maladie ne devrait jamais servir d'excuse pour alléger ces standards. C'est même l'inverse : puisqu'il n'existe souvent qu'un seul patient ou une poignée de cas, chaque donnée générée doit être irréprochable, faute de pouvoir la croiser avec une large cohorte.
Études et revues sélectionnées pour approfondir
Pour aller plus loin, consultez les avantages spécifiques des iPSC en modélisation de maladie rare et le guide sur la thérapie génique en maladies rares.
Ce que les familles et les cliniciens sous-estiment souvent
La conviction la plus répandue, c'est qu'un modèle "personnalisé" est automatiquement supérieur à un modèle standard. C'est faux dans un cas précis : un criblage massif de médicaments approuvés gagne parfois plus en rapidité qu'en pertinence biologique poussée, et un modèle 2D simple fait alors mieux qu'un organoïde encore immature pour la pathologie visée.
L'erreur inverse existe aussi. Beaucoup de familles se focalisent sur la rapidité d'obtention d'un résultat sans interroger sa robustesse : un seul clone testé, sans lignée isogénique de comparaison, ne prouve rien de solide, même si le résultat semble spectaculaire.
Ce que je retiens de cette littérature, c'est que la vraie valeur ajoutée d'un programme préclinique rare ne vient pas de la technologie employée, mais de la discipline méthodologique qui l'accompagne : contrôle isogénique systématique, réplication sur plusieurs clones, transparence totale sur les données brutes. Une famille ou un médecin qui exige ces trois choses avant de signer avec un prestataire évite l'essentiel des désillusions.
— John
Un programme scientifique personnalisé pour votre situation
Contrairement à un essai clinique classique qui exige des dizaines de patients porteurs de la même mutation, Hopeatrarelabs construit un programme entier autour d'un seul patient ou d'une seule cohorte familiale, sans attendre qu'un consortium académique s'y intéresse.
Le principe est simple : vos cellules, votre mutation, un modèle iPSC corrigé par CRISPR, puis un criblage parallèle de milliers de médicaments approuvés et d'ASO personnalisés conçus pour votre cas précis. Chaque étape est documentée et livrée sous forme de rapport scientifique détaillé, ce qui permet à votre médecin ou à votre fondation de suivre concrètement l'avancement, plutôt que d'attendre un verdict final sans visibilité intermédiaire.
Si vous êtes une famille, un médecin-chercheur ou un partenaire biopharmaceutique confronté à une mutation sans traitement approuvé, la page d'accueil de RareLabs présente les modalités de démarrage d'un programme et les informations à préparer pour une première évaluation de votre dossier.
Sources
- Article indiquant ~80% des maladies rares d'origine génétique
- Optimisation du prime editing en iPSC (détails pratiques et efficacités rapportées)