
Phänotypische Hochdurchsatz-Screens kombiniert mit patientenspezifischen iPSC-Modellen und Repurposing-Bibliotheken sind derzeit die praktikabelste Strategie für schnelle Therapiehinweise bei seltenen Erkrankungen. Screening-Bibliotheken umfassen dabei üblicherweise 1.500 bis 4.000 zugelassene Wirkstoffe (Quelle), Validierungsraten in frühen Zellmodellen liegen meist zwischen 5 und 10 %. Wer diesen Ansatz mit isogenen CRISPR-Kontrollen kombiniert, reduziert falsch positive Treffer erheblich und beschleunigt den Weg von der Zellkultur zur klinischen Hypothese.
Kurz gesagt:
- Phänotypische Hochdurchsatz-Screens mit patientenspezifischen iPSC-Modellen bieten die praktikabelste Lösung für schnelle Therapieansätze bei seltenen Erkrankungen, wobei Validierungsraten meist zwischen 5 und 10 Prozent liegen.
- Das Screening mit zugelassenen Wirkstoffen zwischen 1.500 und 4.000 Verbindungen ist effektiver, da es bereits bekannte Sicherheitsprofile nutzt und den Weg zur Anwendung beim Patienten verkürzt.
- Die Kombination aus automatisiertem Hochdurchsatz und multiparametrischen Bildanalysen hilft, subtile, therapeutisch relevante Phänotypen bei heterogenen Krankheitsbildern nicht zu übersehen.
- Isogene CRISPR-Kontrollen in patientenbezogenen iPSC-Modellen erhöhen die Zuverlässigkeit der Ergebnisse erheblich und sollten bei Screening-Designs integriert werden.
- Klinisch relevante Kandidaten priorisieren nach Potenzial, Sicherheit und Reproduzierbarkeit, um den Übergang von Zelltest zu Behandlung effizient zu gestalten.
Inhaltsverzeichnis
- Rare Disease Drug Screen: Phänotypisch oder target-basiert?
- Durchsatz und Readouts beim phänotypischen HTPS/HCS
- iPSC-Modelle, Organoide und ihre Grenzen im Screening
- Wie groß sollte Ihre Screening-Bibliothek sein?
- Assay-Design und QC: So vermeiden Sie falsch positive Treffer
- Vom Hit zur Klinik: Priorisierung und regulatorischer Weg
- Wie RareLabs patientenspezifisches Screening umsetzt
- Was 2026 das Feld bewegt
- Ein Blick auf die eigentliche Bremse im System
- Wie Sie mit RareLabs ein Screening starten
- Quellen
- FAQ
Rare Disease Drug Screen: Phänotypisch oder target-basiert?
Beim phänotypischen Screening messen Sie eine beobachtbare zelluläre Veränderung, ohne das molekulare Ziel vorab zu kennen. Target-basiertes Screening setzt dagegen an einem bekannten Protein oder Signalweg an und testet gezielt Modulatoren dagegen. Für seltene Erkrankungen mit unbekannter oder unvollständig verstandener Pathobiologie ist der phänotypische Weg oft der einzig gangbare, weil er direkte Rettungseffekte im Patientenmodell erfasst, statt auf ein hypothetisches Ziel zu wetten.
Die Wahl hängt von drei Faktoren ab:
- Wie gut ist der molekulare Mechanismus der Erkrankung bereits charakterisiert?
- Existiert bereits ein robuster, quantifizierbarer Phänotyp im Zellmodell?
- Wie viel Zeit bleibt, bevor eine klinische Entscheidung gefällt werden muss?
Ist der Mechanismus unklar, gewinnt der phänotypische Ansatz fast immer. Ist ein Target längst validiert, etwa durch Vorarbeiten aus der Grundlagenforschung, lohnt sich oft eine fokussierte, target-basierte Kampagne parallel dazu.
Durchsatz und Readouts beim phänotypischen HTPS/HCS
High-Throughput Phenotypic Screening (HTPS) und High-Content Screening (HCS) unterscheiden sich vor allem in der Informationsdichte pro Well. HTPS liefert meist ein einzelnes, robustes Signal, etwa Viabilität oder ein Reportergen. HCS erfasst dagegen mehrere Parameter gleichzeitig aus mikroskopischen Bildern, etwa Zellmorphologie, Organellverteilung oder Proteinlokalisation.
Automatisierte Plattformen erreichen heute bis zu 50.000 Wells pro Tag und machen damit großvolumige Kampagnen für seltene Erkrankungen überhaupt erst wirtschaftlich sinnvoll.
Die eigentliche Entscheidung liegt aber selten beim Durchsatz allein:
- Einfache Endpunkte (Viabilität, ein Reporter) eignen sich für den Primärscreen mit maximaler Wellzahl.
- Multiparametrische HCS-Endpunkte liefern reichere Daten, kosten aber Zeit pro Well und Rechenleistung für die Bildanalyse.
- Ein zu enger Readout übersieht subtile, aber therapeutisch relevante Phänotypen bei heterogenen Krankheitsbildern.
Wer zu früh auf maximalen Durchsatz optimiert, verliert oft genau jene biologische Nuance, die bei seltenen Erkrankungen den Unterschied macht.
iPSC-Modelle, Organoide und ihre Grenzen im Screening
Patientenspezifische iPSC-Modelle bilden die genetische und zelluläre Realität eines einzelnen Patienten ab, nicht nur eine Krankheitskategorie im Lehrbuch. Das ist bei ultra-seltenen, oft undiagnostizierten Mutationen ein entscheidender Vorteil gegenüber generischen Zelllinien. Der Haken: Reproduzierbarkeit zwischen Differenzierungs-Batches bleibt die größte praktische Hürde.
Profi-Tipp: Verlassen Sie sich nie auf eine einzelne Differenzierungscharge für Ihre Primärdaten. Planen Sie mindestens zwei unabhängige Batches ein, sonst verwechseln Sie Batch-Effekte mit echten pharmakologischen Signalen.
Skalierbare, kryokonservierbare iPSC-Neuronen lösen einen Teil dieses Problems: Sie lassen sich einfrieren, lagern und bei Bedarf auftauen, ohne für jede Screening-Runde neu differenziert werden zu müssen. Aktuelle Protokolle erreichen ein screening-taugliches neuronales Zellmodell in rund neun Tagen.
Die empfehlenswerte Reihenfolge sieht so aus:
- Primärscreen im 2D-Format mit freezer-ready-Zellen und hohem Durchsatz.
- Validierung der Top-Kandidaten in 3D-Organoiden oder komplexeren Co-Kultur-Modellen.
- Erst danach folgt die orthogonale Bestätigung auf molekularer Ebene.
Wie groß sollte Ihre Screening-Bibliothek sein?
Repurposing-Bibliotheken mit bereits zugelassenen Wirkstoffen sind bei seltenen Erkrankungen fast immer die klügere Startbibliothek. Der Grund ist pragmatisch: Sicherheitsprofil, Pharmakokinetik und Dosierung sind beim Menschen bereits bekannt, was den Weg von einem Zelltreffer zur ersten Patientenanwendung drastisch verkürzt.
Typische Repurposing-Kampagnen bewegen sich zwischen 1.500 und 4.000 Verbindungen. Größere Screens mit rund 4.126 Substanzen haben in vergleichbaren Kampagnen mehrere hundert aktive Verbindungen identifiziert, ein beträchtlicher Teil davon bereits FDA-zugelassen.
Realistische Erwartungen an die Trefferquote sehen so aus:
- Initiale Hit-Raten liegen häufig im niedrigen einstelligen bis niedrigen zweistelligen Prozentbereich, je nach Assay-Strenge.
- Nach Sekundärvalidierung schrumpft die Liste meist auf 5 bis 10 % der ursprünglichen Treffer.
- Orthogonale Assays (ein zweites, unabhängiges Messverfahren) sind Pflicht, bevor ein Kandidat als belastbar gilt.
Mehr zu diesem Vorgehen finden Sie im Beitrag zum Drug Repurposing Screen.
Assay-Design und QC: So vermeiden Sie falsch positive Treffer
Ohne isogene Kontrollen, also CRISPR-korrigierte Zelllinien mit demselben genetischen Hintergrund wie die Patientenzelle, lässt sich kaum unterscheiden, ob ein Effekt an der Mutation liegt oder an natürlicher Zell-zu-Zell-Variabilität. Genau das ist nach methodischen Leitfäden die Grundvoraussetzung für belastbare phänotypische Screens.
Ein praktikabler Aufbau folgt drei Schritten:
- Etablieren Sie Positiv- und Negativkontrollen und berechnen Sie den Z-Factor. Werte über 0,5 gelten als solides Assay-Fenster, alles darunter signalisiert zu viel Rauschen für belastbare Aussagen.
- Prüfen Sie das Signal-zu-Rausch-Verhältnis über mehrere Plattenläufe, nicht nur einmalig, denn Batch-Effekte zeigen sich erst im Vergleich.
- Staffeln Sie das Screening: breiter Primärscreen mit lockeren Schwellenwerten, dann strengerer Sekundärscreen mit den isogenen Kontrollen.
Profi-Tipp: Ein Assay mit perfektem Z-Factor auf dem Papier, aber ohne isogene Kontrolle, liefert Ihnen trotzdem nur die halbe Wahrheit. Statistische Robustheit ersetzt keine biologische Spezifitätsprüfung.
Details zum praktischen Aufbau finden sich im Leitfaden zum Phänotyp-Assay-Design.
Vom Hit zur Klinik: Priorisierung und regulatorischer Weg
Nicht jeder valide Treffer verdient sofort präklinische Ressourcen. Priorisieren Sie nach Potenz, bekanntem Sicherheitsprofil (DMPK-Daten), und vor allem nach Reproduzierbarkeit über unabhängige Assays hinweg.
Der Weg von der Zellkultur zur ersten Anwendung am Patienten läuft meist über folgende Stationen:
- Orthogonale Validierung in einem zweiten Modellsystem, idealerweise mit anderer Messmethode als der Primärscreen.
- Präklinische Sicherheits- und Dosisprüfung, selbst bei bereits zugelassenen Wirkstoffen, da die Zieldosis für die neue Indikation abweichen kann.
- Regulatorische Einordnung: Bei Repurposing-Kandidaten kommen Off-Label-Anwendung unter ärztlicher Aufsicht, Compassionate-Use-Programme oder ein regulärer IND-Antrag infrage, abhängig von Datenlage und Dringlichkeit.
Jede dieser Optionen setzt eine ärztliche Begleitung voraus, insbesondere bei Dosierungen außerhalb der zugelassenen Indikation.
Wie RareLabs patientenspezifisches Screening umsetzt
Das Unternehmen baut aus patienteneigenen Zellen individuelle Krankheitsmodelle, korrigiert die zugrunde liegende Mutation per CRISPR für eine isogene Kontrolle und screent daran parallel eine umfangreiche Bibliothek bereits zugelassener Wirkstoffe. Ergänzend werden maßgeschneiderte Antisense-Oligonukleotide entwickelt und Gentherapieoptionen geprüft, wo das Krankheitsbild es zulässt.
Der Workflow folgt im Kern genau der Logik, die oben beschrieben wurde:
- iPSC-Erstellung aus Patientenzellen, gefolgt von isogener CRISPR-Korrektur als Kontrolle.
- Paralleles Screening der Wirkstoffbibliothek mit anschließender Sekundärvalidierung der Top-Treffer.
- Wissenschaftlich fundierte Aufbereitung der Ergebnisse für Patienten, Ärzte und Forschungspartner.
Mehr zum konkreten Ablauf mit patientenabgeleiteten Zellen liefert der Beitrag 3.000 Wirkstoffe im parallelen Screening.
Was 2026 das Feld bewegt
Maschinelles Lernen beginnt, phänotypische Datensätze über verschiedene seltene Erkrankungen hinweg zu vergleichen und dabei geteilte Targets aufzudecken, die ein einzelnes Screening nie gefunden hätte. Gleichzeitig wächst der Druck zur Standardisierung, denn ohne einheitliche Differenzierungsprotokolle bleibt Reproduzierbarkeit ein Flickenteppich. Kooperationen zwischen Universitäten, Patientenorganisationen und biopharmazeutischen Partnern werden dabei zum eigentlichen Skalierungsfaktor, nicht die einzelne Plattform.
Ein Blick auf die eigentliche Bremse im System
Die Technik ist längst nicht mehr das größte Problem bei seltenen Erkrankungen. Durchsatz von 50.000 Wells am Tag, kryokonservierbare Neuronen, KI-gestützte Zielidentifikation, das alles existiert bereits und funktioniert erstaunlich gut. Was fehlt, ist meist etwas viel Banaleres: genug Patientenzellen, genug Geduld für eine zweite Differenzierungscharge, und die Bereitschaft, eine hohe Trefferquote im Primärscreen nicht mit einem Erfolg zu verwechseln.
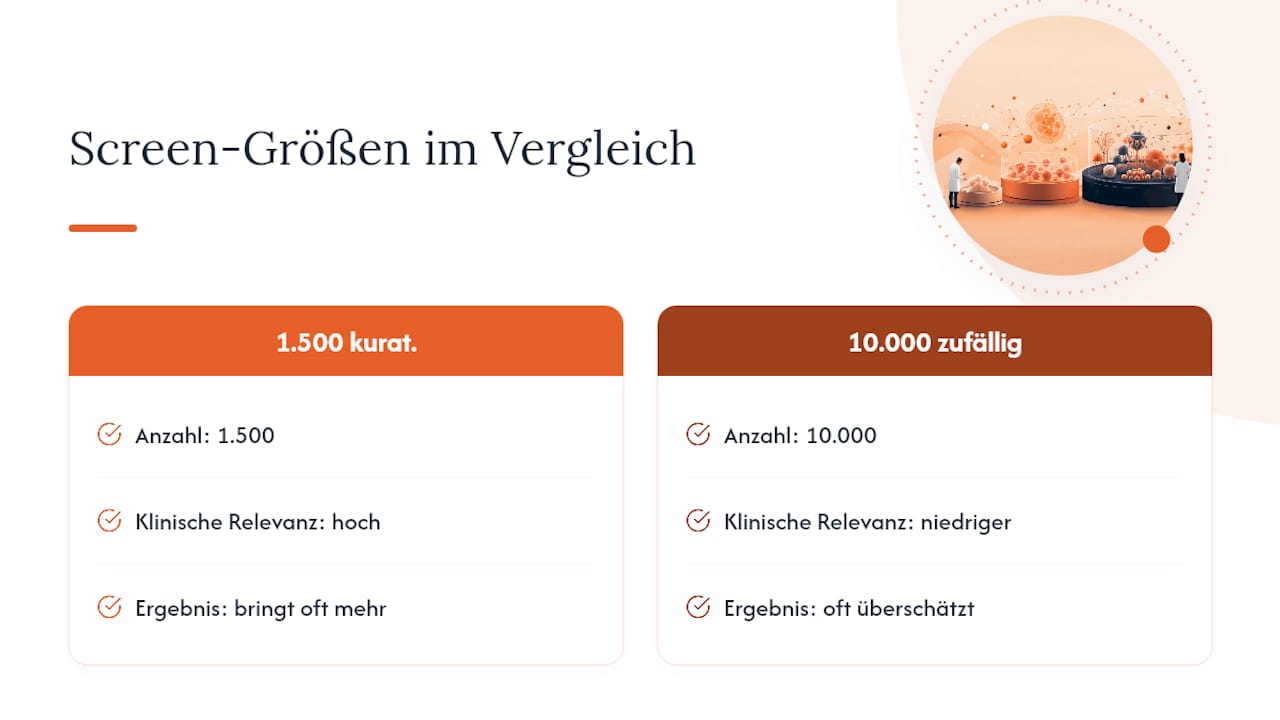
Ich halte die Fixierung auf Bibliotheksgröße für überschätzt. Ein Screen mit 1.500 sorgfältig kuratierten, klinisch relevanten Wirkstoffen bringt oft mehr als einer mit 10.000 zufälligen Verbindungen, wenn die Kontrollen stimmen. Die eigentliche Kunst liegt nicht darin, mehr zu testen, sondern darin, genau zu wissen, wann ein Signal real ist und wann es nur Batch-Rauschen war. Wer bei ultra-seltenen Erkrankungen mit einer einzigen Patientenzelllinie arbeitet, kann sich diesen Fehler schlicht nicht leisten, dafür ist jede Zellprobe zu wertvoll und jeder Monat Verzögerung zu teuer für die Familie, die auf eine Antwort wartet.
— John
Wie Sie mit RareLabs ein Screening starten
Das Unternehmen bietet eine Alternative zu jahrelanger Grundlagenforschung ohne klaren Endpunkt: Statt auf eine generische Studie zu warten, können patientenspezifische Modelle und ein paralleles Screening einer umfangreichen Wirkstoffbibliothek genutzt werden, zugeschnitten auf die individuelle Mutation.
Für Familien, Stiftungen und biopharmazeutische Partner bedeutet das: keine Suche nach einem passenden Forschungslabor, keine jahrelange Wartezeit auf generische Studienergebnisse, sondern ein direkter Auftrag mit iPSC-Erstellung, CRISPR-Korrektur und wissenschaftlicher Ergebnisaufbereitung aus einer Hand. Wer die Kostenstruktur und den zeitlichen Ablauf vorab verstehen möchte, findet Details im Beitrag Was kostet ein patientenspezifisches Drug-Screening. Der nächste Schritt ist unkompliziert: Besuchen Sie die Website von RareLabs, um ein individuelles Programm für Ihre Situation anzufragen und erste Informationen zum Ablauf zu erhalten.
Quellen
- PLOS Genetics — (Studie zu Repurposing-Screens für CDG-Modelle)
- PMC Article — High-throughput screening automation capabilities
- Assay Guidance Manual — Phenotypic Screening with iPSC-derived Neurons
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
FAQ
Was sind Beispiele für seltene Erkrankungen?
Zu den bekannteren zählen die zystische Fibrose, spinale Muskelatrophie und verschiedene Formen kongenitaler Glykosylierungsstörungen (CDG). Die überwiegende Mehrheit seltener Erkrankungen ist jedoch genetisch bedingt und betrifft oft nur wenige hundert Patienten weltweit.
Wie lässt man sich auf seltene Erkrankungen testen?
Der übliche Weg führt über eine genetische Beratung und anschließende Exom- oder Genomsequenzierung, meist veranlasst durch einen Facharzt nach Ausschluss häufigerer Diagnosen. Bei unklarem Ergebnis kann eine funktionelle Bestätigung im Zellmodell, etwa über ein patientenspezifisches iPSC-Modell, zusätzliche Klarheit schaffen.
Was bedeutet ein undiagnostiziertes Syndrom?
Ein undiagnostiziertes Syndrom liegt vor, wenn Symptome trotz umfassender genetischer und klinischer Untersuchung keiner bekannten Erkrankung zugeordnet werden können. Genau für diese Fälle bietet ein patientenspezifisches Zellmodell oft den einzigen praktikablen Weg, um überhaupt einen testbaren Phänotyp zu erhalten.
Wie viele Menschen sind von seltenen Erkrankungen betroffen?
Einzelne seltene Erkrankungen betreffen oft nur eine Handvoll bis wenige tausend Patienten weltweit, in Summe geht man aber von mehreren hundert Millionen Betroffenen über alle bekannten seltenen Erkrankungen hinweg aus. Genau diese Fragmentierung ist der Grund, warum klassische, großangelegte klinische Studien hier kaum umsetzbar sind und patientenspezifische Ansätze an Bedeutung gewinnen.