

Knockout (KO) elimina a função de um gene, tipicamente através de indels que interrompem a leitura da proteína. Knockin (KI) insere ou altera uma sequência específica no genoma, seja uma mutação pontual humana, uma etiqueta fluorescente ou um gene repórter. Escolhe KO quando a pergunta científica é «o que acontece quando este gene desaparece»; escolhe KI quando precisas de reproduzir uma variante humana exacta, humanizar um locus ou inserir um marcador. O KO é geralmente mais rápido e mais eficiente de gerar; o KI exige desenho mais cuidado, validação mais extensa e, frequentemente, o dobro do tempo em bancada.
Em resumo:
- O knockout é geralmente mais rápido e eficaz para inativar genes, pois usa reparação por junção de extremidades não homólogas, gerando indels.
- O knockin é mais complexo e exige otimização do desenho do molde, pois depende de reparação por homologia, com taxas de sucesso mais baixas.
- A escolha entre KO e KI deve basear-se na questão científica: o KO revela necessidade do gene, o KI demonstra impacto de variantes específicas.
- Sistemas condicionais, como Cre-lox, permitem ativar ou eliminar genes em tecidos ou momentos específicos, evitando mortalidade embrionária.
- Para projetos de doenças ultrarraras, edições em células de pacientes, usando modelos humanos de iPSCs, oferecem maior precisão e relevância clínica.
Índice
- Diferenças entre knockout e knockin: comparação rápida
- Fundamentos biológicos: NHEJ, HDR e a terminologia que precisas de dominar
- Métodos e tecnologias: CRISPR, ES-cell targeting e sistemas condicionais
- Como escolher entre KO e KI no teu projecto
- Fluxo de trabalho e linha temporal, do desenho à linhagem estabelecida
- Validação experimental: os controlos que não podes saltar
- Onde KO e KI realmente entregam valor, e onde falham
- O que a experiência prática ensina sobre clonalidade e escolha de modelos
- A minha visão sobre escolher entre KO e KI
- Quando um modelo personalizado acelera a tua investigação
- Fontes
Diferenças entre knockout e knockin: comparação rápida
Antes de escolher a tecnologia, vale perceber que KO e KI respondem a perguntas experimentais diferentes. Um não substitui o outro. Um valida a necessidade de um gene; o outro testa a consequência de uma alteração específica nesse gene.
- Objetivo experimental: o KO serve para perda de função (o gene deixa de produzir proteína funcional); o KI serve para ganho ou alteração de função (nova sequência, nova mutação, novo marcador).
- Mecanismo molecular típico: o KO recorre normalmente a reparação por junção de extremidades não homólogas (NHEJ), que gera pequenas inserções ou deleções (indels) na zona de corte. O KI depende de reparação dirigida por homologia (HDR), que usa um molde (donor) para copiar a sequência desejada.
- Eficiência e validação: a criação de indels por NHEJ é um processo celular por defeito, com taxas de edição normalmente elevadas. A HDR compete com vias de reparação endógenas mais ativas na maioria dos tipos celulares, o que a torna mais desafiante e dependente de otimização do desenho do molde.
- Alterações possíveis: o KO limita-se essencialmente a inativar; o KI permite deleções precisas, mutações pontuais, fusões com genes repórter, humanização de domínios inteiros ou inserção de cassetes condicionais.
Para um investigador a desenhar o primeiro projecto, esta tabela resume a escolha em termos práticos: se a pergunta é «este gene é necessário?», segue KO; se a pergunta é «esta variante específica causa o fenótipo?», segue KI.
Fundamentos biológicos: NHEJ, HDR e a terminologia que precisas de dominar
Todo o desenho experimental de modelos genéticos assenta em dois mecanismos de reparação do ADN que a célula ativa depois de uma quebra de cadeia dupla. Compreender a diferença entre eles não é um exercício académico: determina directamente a taxa de sucesso do teu projecto.
-
NHEJ e a lógica do knockout. Quando uma nuclease (Cas9, TALEN ou dedo de zinco) corta o ADN em dupla cadeia, a célula tenta selar a quebra rapidamente. A via NHEJ costuma introduzir pequenos erros, indels que deslocam a grelha de leitura e produzem uma proteína truncada ou inexistente. É precisamente por essa imprecisão controlada que o NHEJ é a via preferida para gerar knockouts: não precisas de fornecer nenhum molde, só a nuclease e um guia.
-
HDR e a exigência de um molde para knockin. Para inserir uma sequência específica, a célula precisa de copiar informação de um molde de reparação, um oligonucleotídeo de cadeia simples (ssODN) para alterações pequenas, ou ADN de cadeia dupla para inserções maiores. A HDR só é dominante em determinadas fases do ciclo celular, o que limita a eficiência em muitos tipos celulares e explica por que o desenho do donor (braços de homologia, distância ao ponto de corte) é tão crítico.
-
Modelos constitutivos vs condicionais. Um modelo constitutivo expressa a alteração (KO ou KI) em todas as células, desde a fecundação. Um modelo condicional restringe a alteração a um tecido ou a uma janela temporal específica, normalmente através de sistemas recombinase. A distinção importa porque muitos genes essenciais matam o embrião se eliminados de forma constitutiva.
-
Knockdown não é knockout. Vale clarificar um erro comum: knockdown (por RNA de interferência, por exemplo) reduz a expressão de forma parcial e reversível; knockout elimina a função de forma permanente e, geralmente, completa. Confundir os dois termos leva a interpretações erradas de resultados publicados.
-
Recombinação homóloga clássica em células ES. Antes do CRISPR massificar a edição genética, a recombinação homóloga em células estaminais embrionárias (ES) já permitia knockins precisos, embora com ciclos de trabalho de meses. Para inserções complexas ou fragmentos grandes, este método continua a oferecer vantagens de precisão que compensam o prazo mais longo.
Métodos e tecnologias: CRISPR, ES-cell targeting e sistemas condicionais
A tecnologia escolhida determina não só o tempo de execução, mas também a taxa de sucesso e o tipo de validação que vais precisar depois.
CRISPR: o motor por detrás da maioria dos projectos actuais
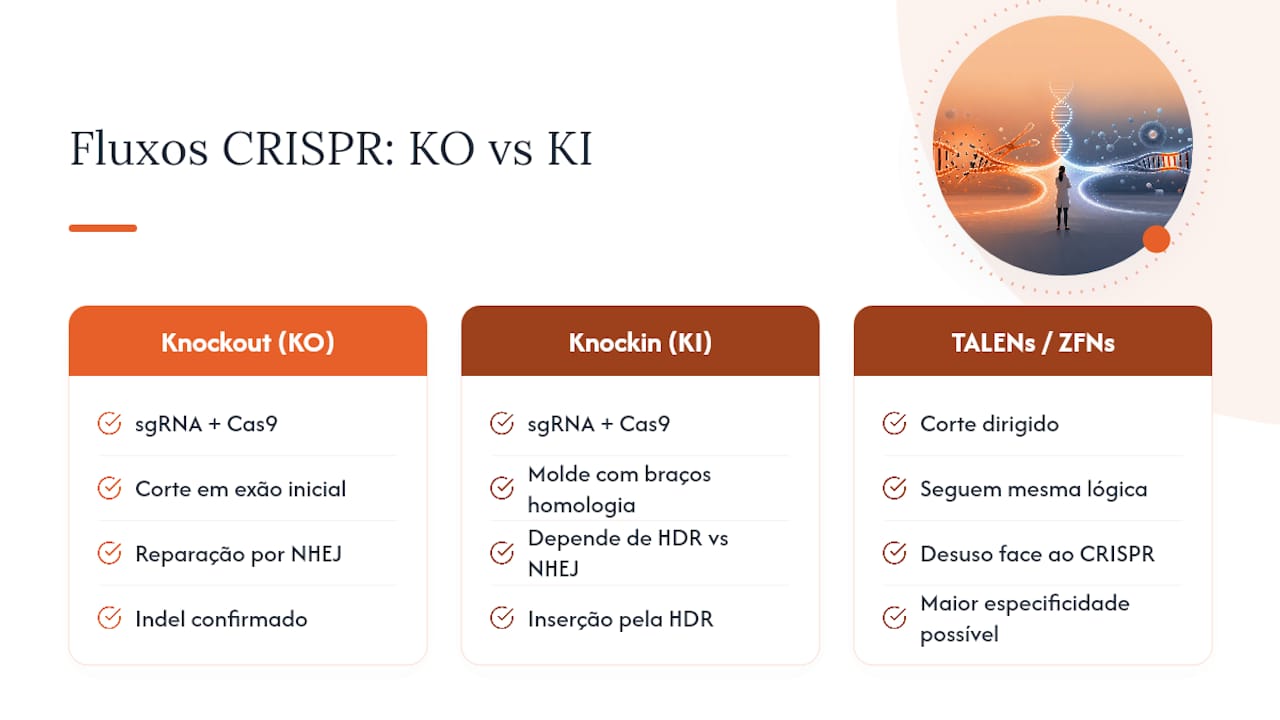
O CRISPR/Cas9 tornou-se a ferramenta dominante para ambos os tipos de modelo, mas o percurso interno é diferente para cada um. Para um knockout, basta desenhar um ARN guia (sgRNA) que direcione a Cas9 para um exão inicial do gene, deixar a célula reparar por NHEJ e confirmar o indel resultante. Para um knockin, é preciso fornecer, além do guia, um molde de reparação com a sequência desejada flanqueada por braços de homologia, e depender da HDR competir com sucesso contra o NHEJ na mesma célula.
Essa competição entre vias explica por que as taxas de sucesso de knockin por HDR ficam tipicamente muito abaixo das de knockout por indel, sobretudo em zigotos e em linhas celulares com reparação HDR pouco ativa. TALENs e nucleases de dedo de zinco (ZFNs) seguem a mesma lógica de corte dirigido, mas caíram em desuso frente à simplicidade de desenho do CRISPR, mantendo-se relevantes apenas em contextos regulatórios muito específicos ou quando a especificidade extra compensa a complexidade adicional de desenho.
Quando o CRISPR não chega: ES-cell targeting e plataformas especializadas
Para knockins grandes, inserções de cassetes inteiras ou humanização de domínios extensos, a edição directa em zigotos por CRISPR perde eficiência. Nesses casos, métodos baseados em recombinação homóloga em células ES ou plataformas proprietárias de targeting continuam a oferecer maior precisão, ainda que a prazos mais longos, muitas vezes vários meses adicionais face ao fluxo directo em zigoto.
Sistemas condicionais: Cre-lox e Flp-frt
Muitos genes são essenciais para o desenvolvimento embrionário. Eliminá-los de forma constitutiva mata o embrião antes de qualquer fenótipo útil aparecer. A solução passa por sistemas condicionais:
- Cre-lox: sequências loxP flanqueiam o exão alvo (um alelo «floxed»); a recombinase Cre, expressa apenas num tecido ou momento específico, excisa a região flanqueada e activa o knockout só nesse contexto.
- Flp-frt: funciona de forma análoga, mas é frequentemente usado para remover cassetes de selecção (como marcadores de resistência a neomicina) depois da inserção do knockin, evitando que esses marcadores interfiram no fenótipo estudado.
- Combinação Cre + Flp: usar as duas recombinases em sequência reduz o risco de artefactos ligados ao marcador de selecção e melhora a fidelidade do fenótipo observado.
Dica profissional: Antes de encomendar qualquer construção, testa pelo menos dois ou três sgRNAs diferentes in vitro (em linhas celulares) e compara a eficiência de corte. Um guia mal escolhido pode custar meses de trabalho em zigotos antes de perceberes que a taxa de edição é demasiado baixa para ser viável.
O desenho do donor para KI também merece atenção redobrada: a distância entre o ponto de corte e a mutação desejada, o comprimento dos braços de homologia e a escolha entre ssODN e vectores de dupla cadeia influenciam directamente a eficiência da HDR. Usar múltiplos guias em paralelo, quando o locus permite, aumenta a probabilidade de pelo menos um deles gerar edição eficiente sem comprometer a especificidade.
Como escolher entre KO e KI no teu projecto
A escolha certa começa sempre pela pergunta científica, não pela tecnologia disponível no laboratório.
- Alinha o modelo com a pergunta. Se queres saber se um gene é necessário para um processo biológico, o KO responde directamente. Se queres saber se uma variante específica encontrada num paciente causa o fenótipo, só um KI que reproduza exactamente essa variante serve.
- Pesa tempo, custo e taxa de sucesso. Um knockout simples por CRISPR em zigoto pode estar genótipo em poucas semanas depois da microinjeção. Um knockin por HDR, sobretudo se exigir condicionalidade, costuma somar meses adicionais de triagem e cruzamentos.
- Antecipa o risco de letalidade embrionária. Antes de avançar para um KO constitutivo, verifica em bases de dados públicas se existem registos de letalidade para esse gene. Se houver risco, desenha directamente um alelo condicional com sítios loxP e escolhe um driver Cre apropriado ao tecido de interesse.
- Tem um plano de recurso quando a HDR falha. Se as tentativas de KI por CRISPR em zigoto não atingirem uma taxa de transmissão germinal viável depois de duas ou três rondas, considera migrar para targeting em células ES ou para um modelo humano in vitro baseado em iPSCs, que evita por completo os desafios de mosaicismo em animais.
Nota prática: as taxas exactas de eficiência de HDR variam muito por locus, tipo celular e desenho do donor, e não existe um número universal a citar. O que é consistente entre laboratórios é a direção do efeito: a HDR compete com vias endógenas de reparação e fica, quase sempre, atrás do NHEJ em eficiência bruta, o que justifica orçamentar mais tempo e mais animais fundadores para qualquer projecto de knockin.
Fluxo de trabalho e linha temporal, do desenho à linhagem estabelecida
Planear um projecto de modelação genética sem um roteiro realista é a forma mais rápida de estourar o orçamento e o cronograma de uma bolsa de investigação.
- Desenho in silico e validação in vitro (1 a 3 semanas): selecção de sgRNAs, desenho do donor para KI, testes de corte e de eficiência de edição em linhas celulares antes de avançar para animais.
- Entrega da edição em zigotos ou células ES (1 a 2 semanas de procedimento, com resultados de genotipagem a chegar semanas depois): microinjeção ou electroporação, seguida de transferência para fêmeas recetoras.
- Selecção e geração de fundadores (quiméricos ou F₀) (4 a 6 semanas até ao nascimento e desmame): genotipagem inicial para identificar animais portadores do alelo editado.
- Transmissão germinal (6 a 10 semanas, um ciclo reprodutivo completo): cruzamento dos fundadores para confirmar que a edição passa para a descendência de forma estável.
- Validação da colónia e estabelecimento da linhagem (4 a 8 semanas adicionais): genotipagem alargada, confirmação de expressão e, quando aplicável, remoção de marcadores de selecção via Flp.
Um knockout simples e constitutivo pode percorrer este roteiro completo em cerca de três a quatro meses. Um knockin condicional com humanização de um domínio proteico facilmente duplica esse prazo, porque cada camada de complexidade (condicionalidade, remoção de marcador, confirmação de sequência exacta) adiciona um ciclo de cruzamento ou de sequenciação extra. O ponto crítico de decisão está sempre na fase de transmissão germinal: se a taxa de transmissão for demasiado baixa, é nesse momento que vale a pena reavaliar o desenho do guia ou do donor antes de investir mais gerações.
Validação experimental: os controlos que não podes saltar
Um modelo genético mal validado gera anos de dados irreproduzíveis. A validação não é burocracia, é a diferença entre um fenótipo real e um artefacto de edição.
- Genotipagem em múltiplas camadas: PCR para confirmar o tamanho do alelo, sequenciação de Sanger para confirmar a sequência exacta na zona editada, e sequenciação de nova geração (NGS) para detectar mosaicismo, alelos mistos numa mesma linhagem que passam facilmente despercebidos com Sanger isolado.
- Confirmação a nível de mRNA e proteína: um indel confirmado por PCR não garante ausência de proteína funcional; salicina alternativo ou reinício de tradução podem produzir uma proteína truncada, mas parcialmente activa.
- Testes de rescue: reintroduzir a versão selvagem do gene num modelo KO e verificar se o fenótipo desaparece é o controlo mais forte para confirmar causalidade directa, e um dos mais frequentemente ignorados por falta de tempo.
- Documentação e tamanho amostral: regista o número de fundadores testados, a taxa de transmissão germinal observada e o número de gerações até à linhagem estável; sem isto, replicar o modelo noutro laboratório torna-se um exercício de adivinhação.
Dica profissional: Sequencia sempre a região flanqueadora do local de inserção, não só o próprio inserto. Inserções KI aparentemente correctas por PCR já revelaram, em sequenciação mais profunda, rearranjos ou duplicações parciais nas margens que alteram a expressão do gene vizinho.
Vale ainda cruzar estas práticas com as recomendações discutidas nas melhores práticas para translação de descobertas à clínica, sobretudo quando o modelo se destina a apoiar decisões terapêuticas e não apenas investigação básica.
Onde KO e KI realmente entregam valor, e onde falham
O knockout continua a ser a ferramenta de referência para descoberta funcional: eliminar um gene e observar o que muda continua a ser o teste mais directo de necessidade biológica, e é o primeiro passo típico na validação de um alvo terapêutico. O knockin, por outro lado, domina sempre que a pergunta exige precisão: modelar a mutação exacta de um paciente, inserir um gene repórter fluorescente para seguir a expressão em tempo real, ou humanizar um locus murino para que responda a fármacos desenhados para a proteína humana.
- KO para validação de alvo: se um composto farmacológico visa uma proteína específica, um KO desse gene confirma se o efeito observado depende mesmo daquele alvo.
- KI para modelar doença humana: reproduzir uma mutação pontual exacta permite testar se essa variante específica, e não apenas a perda geral do gene, é suficiente para gerar o fenótipo clínico.
- KI para humanização farmacológica: substituir um domínio murino pelo equivalente humano permite testar anticorpos ou pequenas moléculas desenhadas para o alvo humano num organismo vivo.
Nem sempre a translação funciona como esperado. Modelos de knockin que carregam a mutação humana idêntica, como certas variantes de CFTR, por vezes não reproduzem o fenótipo clínico completo observado em pacientes, provavelmente por diferenças de contexto genético de fundo, redundância de vias ou compensação transcricional específica da espécie. Esta lacuna é uma das razões pelas quais cada vez mais grupos combinam modelos animais com modelos humanos derivados do próprio paciente para confirmar achados antes de avançar para triagens terapêuticas mais amplas.
Também é comum combinar as duas abordagens no mesmo projecto: um knockin condicional num locus e um knockout condicional noutro, ativados pelo mesmo driver Cre, para estudar interações genéticas de forma controlada no tempo e no tecido.
O que a experiência prática ensina sobre clonalidade e escolha de modelos
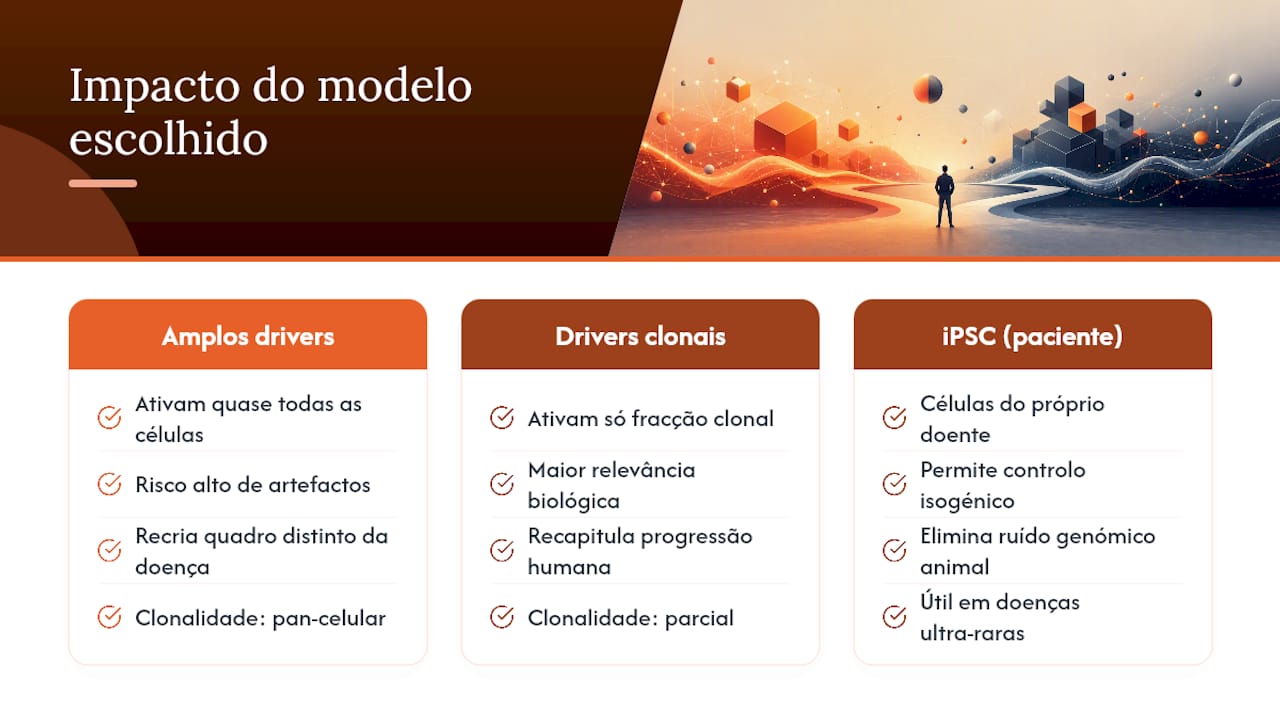
A escolha do driver Cre não é um detalhe técnico menor. É frequentemente o factor que decide se um modelo condicional reflecte a doença humana ou gera um artefacto experimental. Em doenças hematopoiéticas, por exemplo, activar uma mutação em praticamente todas as células estaminais hematopoiéticas usando um driver de expressão ampla produz um quadro muito diferente de activar essa mesma mutação apenas numa fracção clonal, que é o que acontece na doença humana real.
A arquitectura clonal de uma mutação, ou seja, que fracção das células a carrega, pode alterar de forma profunda como o modelo recapitula a progressão da doença. Escolher entre drivers como PF4iCre ou Mx1Cre não é uma questão de preferência técnica: é uma decisão que determina se o modelo é biologicamente relevante ou apenas mecanicamente correcto.
O mosaicismo, alelos diferentes coexistindo num mesmo fundador, é outro ponto que a experiência de bancada ensina a respeitar. Reduzir mosaicismo exige, muitas vezes, sequenciação profunda de múltiplos tecidos do mesmo animal e várias gerações de cruzamento antes de assumir uma linhagem como estável.
Nem sempre o caminho certo passa por um animal. Para muitas doenças raras e ultra-raras, linhas de células estaminais pluripotentes induzidas (iPSCs) derivadas do próprio paciente, corrigidas geneticamente para criar um controlo isogénico, permitem comparar directamente células com e sem a variante no mesmo fundo genético, eliminando o ruído genómico que complica a interpretação de modelos animais. É essa lógica que orienta o trabalho da Hopeatrarelabs na modelação de doenças ultra-raras: combinar edição genética precisa com triagens terapêuticas directamente nas células do paciente.
A minha visão sobre escolher entre KO e KI
A maior armadilha que vejo repetir-se em projectos de modelação genética não é técnica, é conceptual: escolher a tecnologia antes de escolher a pergunta. Equipas apaixonadas por CRISPR tentam forçar um knockin complexo quando um knockout simples já responderia à hipótese em cima da mesa, só porque o knockin «parece» mais rigoroso. Não é. É apenas mais lento e mais caro quando a pergunta não o exige.
A minha recomendação prática é inverter a ordem habitual de planeamento: define primeiro o critério de validação que vai convencer os revisores de um artigo científico, e só depois decide entre KO e KI. Se a validação exige demonstrar necessidade génica, o KO chega. Se exige demonstrar que uma variante específica é suficiente para causar o fenótipo, só o KI serve.
Quando o projecto justificar externalizar a geração do modelo, as perguntas certas a fazer a um fornecedor são sobre taxa de transmissão germinal em projectos comparáveis, estratégia de genotipagem para detectar mosaicismo e prazo realista até linhagem validada, não apenas o preço por construção. Um checklist mínimo antes de avançar: pergunta científica definida, tecnologia escolhida em função dessa pergunta, plano de validação com controlo de rescue definido, e um cronograma que já contabilize pelo menos uma ronda extra de cruzamento como margem de segurança.
— John
Quando um modelo personalizado acelera a tua investigação
Se o teu projecto envolve uma doença ultra-rara sem tratamento aprovado, a oferece modelos de doença construídos a partir das próprias células do paciente, com validação por linhas isogénicas corrigidas por CRISPR.
O trabalho cobre a geração de modelos derivados de iPSCs, edição genética de precisão para criar controlos isogénicos, triagem de fármacos já aprovados e desenvolvimento de oligonucleotídeos antissenso (ASO) personalizados, com o objetivo de encontrar opções terapêuticas viáveis para doenças sem tratamento aprovado. Para famílias, médicos e fundações que lidam com um diagnóstico raro sem caminho claro, este tipo de abordagem translacional pode reduzir o tempo entre identificar a variante genética e testar opções terapêuticas reais nas células do próprio paciente. Consulta os serviços de modelação de doença e triagem terapêutica da Hopeatrarelabs para avaliar se o teu caso se encaixa neste tipo de programa personalizado.
Fontes
Para aprofundar os fundamentos moleculares de KO e KI, o artigo da PMC sobre a construção de modelos de rato transgénicos e knockout/knockin é uma referência técnica sólida. Os recursos institucionais do MIT sobre knockins e knockouts detalham protocolos e prazos práticos. Para uma explicação acessível das diferenças de eficiência entre indel e HDR, vale consultar o guia da InVivo Biosystems sobre knockouts e knockins, e para opções de knockin de precisão em fragmentos maiores, o material da Cyagen sobre modelos de rato knockin complementa bem o panorama técnico.
- The Construction of Transgenic and Gene Knockout/Knockin Mouse Models of Human Disease
- Knockins and Knockouts | PMIT: Preclinical Modeling
- What are Knock-outs and Knock-ins? - InVivo Biosystems
- Precision Knockin Mouse Models for Reliable Disease Research