
Wer Antisense-Oligonukleotide entwickelt, sollte drei Dokumente in dieser Reihenfolge priorisieren: die finale Clinical-Pharmacology-Guidance vom Juni 2024 für PK, Immunogenität und QTc, den Nonclinical-Safety-Draft vom November 2024 für Toxizität und Off-Target-Analysen, und die individualisierten IND-Guidances für CMC und Verwaltung bei SDLT-Fällen (severely debilitating or life-threatening). Wer diese drei Texte kennt, kennt die aktuelle FDA Guidance ASO fast vollständig. Der Rest ist Feinarbeit: frühe Pre-IND-Gespräche, saubere analytische Brücken und ein PK-Modell, das schon vor der ersten Dosis Tissue-Exposition abschätzt.
Kurz gesagt:
- Die endgültige FDA-Leitlinie zur klinischen Pharmakologie für Oligonukleotide ist verbindlich seit Juni 2024, während die nichtklinische Sicherheitsleitlinie noch als Entwurf gilt.
- Für die Planung klinischer Studien ist eine QTc-Bewertung nach ICH E14, eine gezielte Immunogenitätsdiagnostik sowie PBPK-Modelle und Tissue-Expositionsdaten erforderlich.
- Die nichtklinische Sicherheitsbewertung umfasst neben klassischen Toxizitätsstudien auch Gewebeakkumulationsanalysen, Off-Target-Analysen mit in-silico und in-vitro Methoden sowie hochauflösende Analytik.
- Für individualisierte ASO-Produkte gelten nur die engen SDLT-Regelungen mit Nachweisen zu genetischer Diagnose, Dosisbegründung, Monitoring sowie Dokumentation der Chargenverfolgung; eine breitere Anwendung ist derzeit nicht vorgesehen.
- Da eine spezifische CMC-Guidance für ASOs fehlt, orientieren sich Entwickler an ICH-Standards, USP-Regeln und validieren analytische Methoden zur Unreinheitskontrolle sowie Materialidentifikation.
Inhaltsverzeichnis
- Aktueller Stand der FDA Guidance ASO: Final vs. Draft
- Klinisch-pharmakologische Erwartungen: QTc, Immunogenität und PK
- Nichtklinische Sicherheitsbewertung nach dem Draft von November 2026
- IND-Submissions für individualisierte ASOs: Was wirklich zählt
- CMC-Strategie ohne eigenes ASO-Guidance: ICH und USP als Anker
- Pre-IND-Meetings und die praktische Einreichungs-Checkliste
- Wie Hopeatrarelabs die IND-Vorbereitung unterstützt
- Was regulatorische Prioritäten bis 2026 wirklich bedeuten
- Ihr nächster Schritt bei Hopeatrarelabs
- Quellen
- FAQ
Aktueller Stand der FDA Guidance ASO: Final vs. Draft
Drei Dokumente bilden das Rückgrat der aktuellen FDA guidance ASO. Die Clinical Pharmacology Considerations for the Development of Oligonucleotide Therapeutics ist seit Juni 2024 final und deckt PK, Immunogenität, DDI und QTc ab. Die Nonclinical Safety Assessment of Oligonucleotide-Based Therapeutics existiert seit November 2024 nur als Draft, ist aber bereits die de facto erwartete Messlatte für nichtklinische Programme. Dazu kommen die IND-Guidances für individualisierte ASOs aus 2021, aufgeteilt in klinische, CMC- und administrative Empfehlungen.
Eine echte Lücke bleibt: Es gibt kein eigenständiges CMC-Finalguidance für ASOs allgemein. Wer außerhalb des engen SDLT-Rahmens entwickelt, muss auf ICH- und USP-Standards zurückgreifen.
- Clinical Pharmacology Guidance: final, Juni 2024, bindend für klinische Studienplanung
- Nonclinical Safety Guidance: Draft, November 2024, Kommentarfrist über Regulations verfolgbar
- IND-Guidances für individualisierte ASOs: final seit 2021, aber eng auf SDLT-Fälle begrenzt
- CMC-Standard für ASOs allgemein: keine eigene Finalguidance, ICH/USP füllen die Lücke
Klinisch-pharmakologische Erwartungen: QTc, Immunogenität und PK
Die finale Clinical-Pharmacology-Guidance verlangt eine QTc-Bewertung, die sich an den Grundsätzen von ICH E14 orientiert, auch wenn ASOs selten klassische kardiale Ionenkanal-Interaktionen zeigen. Sponsoren sollten früh entscheiden, ob eine dedizierte Thorough-QT-Studie nötig ist oder ob ein konzentrationsbasiertes Modell aus der Phase-1-Studie ausreicht.
Immunogenität verdient eigene Aufmerksamkeit. Die Guidance empfiehlt validierte ADA-Assays, ein Screening-Cut-off-Design und begleitendes Cytokine-Monitoring, weil ASOs Komplementaktivierung oder Entzündungsreaktionen auslösen können, die bei kleinmolekularen Wirkstoffen selten relevant sind.
Plasma-PK allein sagt bei ASOs wenig über Wirksamkeit aus. Die Substanzen akkumulieren gewebespezifisch, oft in Leber oder Niere, teils über Wochen. Deshalb erwartet die FDA Tissue-Expositionsdaten und PBPK-Modelle, die Plasmaspiegel mit tatsächlicher Wirkortkonzentration verknüpfen.
DDI-Screening läuft bei ASOs anders als gewohnt. Die Guidance stellt klar, dass ASOs meist nicht über CYP-Enzyme metabolisiert werden, empfiehlt aber gezielte in vitro-Tests bei Verdacht auf Transporter- oder Enzyminteraktionen. Leber- und Niereninsuffizienz-Kohorten sind ebenfalls Teil der erwarteten Datenbasis, besonders wenn die Elimination renal dominiert.
- QTc-Bewertung: ICH E14-Prinzipien, Entscheidung Thorough-QT vs. konzentrationsbasiertes Modell
- Immunogenität: validierte ADA-Assays, Cytokine-Monitoring, Screening-Cut-offs
- PK/Tissue: PBPK-Modelle, translationale Daten aus Tiermodellen
- DDI: gezielte in vitro-Tests bei Transporter-Verdacht, Impairment-Kohorten einplanen
Profi-Tipp: Bauen Sie das PBPK-Modell nicht erst nach der ersten Toxikologiestudie, sondern parallel zur Präklinik. So lässt sich die Dosis für die erste Humanstudie bereits mit Tissue-Expositionsdaten begründen, statt nur mit Plasmaspiegeln.
Nichtklinische Sicherheitsbewertung nach dem Draft von November 2026
Der Nonclinical-Safety-Draft skizziert ein Studienprogramm, das über klassische Toxikologie hinausgeht. Drei Punkte verdienen besondere Beachtung, weil sie oft unterschätzt werden.
- Toxizitätsprogramme: Akute und subchronische Studien reichen selten allein aus. Gewebeakkumulationsdaten über mehrere Dosierungszyklen gehören dazu, weil ASOs sich in Leber und Niere anreichern können, ohne dass akute Toxizitätssignale auftreten.
- Off-Target-Analysen: In-silico-Screening gegen das humane Transkriptom ist der erste Schritt, gefolgt von in-vitro-RNA-Sequenzierung zur Bestätigung. Da Zielsequenzen bei Tieren oft nicht mit humanen übereinstimmen, braucht es Surrogat-Oligonukleotide oder belastbare Cross-Reactivity-Nachweise für die Tiermodell-Wahl.
- Analytische Erwartungen: Impurity-Profiling mit Fokus auf n-1- und n-2-Verunreinigungen, gestützt durch hochauflösende Analytik wie UPLC-HRMS, plus Nachweis konsistenter Batch-Qualität über mehrere Chargen.
Der Draft-Status bedeutet nicht, dass Reviewer weniger streng prüfen. Kommentare zur Guidance laufen weiter, doch wer heute submittiert, sollte die Anforderungen bereits als praktischen Maßstab behandeln, nicht als Vorschlag.
IND-Submissions für individualisierte ASOs: Was wirklich zählt
Die IND-Guidances für individualisierte ASO-Produkte gelten ausschließlich für SDLT-Fälle, typischerweise ein bis zwei Patienten. Wer sie für breitere kommerzielle Programme heranzieht, riskiert regulatorische Reibung, weil der Anwendungsbereich bewusst eng gefasst ist.
Klinisch verlangt die FDA eine bestätigte genetische Diagnose, eine nachvollziehbare Dosisbegründung und einen konkreten Monitoring-Plan mit definierten Outcome-Assessments. Administrativ zählen informed consent-Dokumente, korrekte OMB-/PRA-Hinweise und der Bezug auf die passenden Docket-Nummern in der Einreichung.
- Genetische Diagnosebestätigung mit klarer Methodik
- Dosisbegründung basierend auf verfügbaren PK- und Toxikologiedaten
- Monitoring-Plan mit definierten klinischen Endpunkten
- Informed consent und korrekte administrative Referenzen
Bei Single-Batch-Produktionen erwartet die FDA zusätzlich eine lückenlose Dokumentation der Prozessflüsse und analytische Vergleiche zwischen Chargen, selbst wenn nur eine Charge je hergestellt wird. Genau hier scheitern viele Einreichungen an fehlender Nachvollziehbarkeit, nicht an der Wissenschaft selbst.
CMC-Strategie ohne eigenes ASO-Guidance: ICH und USP als Anker
Weil eine ASO-spezifische FDA-Guidance für CMC fehlt, bauen erfahrene Teams ihre Strategie auf etablierten Standards auf. ICH M4Q liefert das Grundgerüst für das Modul-3-Dossier, ICH Q3A/B regelt Verunreinigungsgrenzen, und ICH Q14 zusammen mit Q2(R2) definiert moderne Methodenvalidierung. USP <1086> ergänzt praktische Impurity-Kontrollen speziell für Oligonukleotide.
Drei Themen entscheiden meist über CMC-Erfolg: eindeutige Materialidentifikation über die gesamte Synthesekette, belastbare n-1/n-2-Unreinheitsprofile und eine Stabilitätsstrategie, die auch bei kleinen Chargengrößen funktioniert.
- ICH M4Q: Dossierstruktur für das CMC-Modul
- ICH Q3A/B: Grenzwerte für Verunreinigungen
- ICH Q14/Q2(R2): Methodenvalidierung und analytisches Design
- USP <1086>: praktische Impurity-Kontrolle für Oligonukleotide
Profi-Tipp: Bei individualisierten Produktionen mit nur einer Charge lohnt sich eine analytische Brücke zu einem strukturell verwandten, bereits validierten ASO. Das erspart oft eine komplette Neuvalidierung jeder Methode.
Pre-IND-Meetings und die praktische Einreichungs-Checkliste
Ein Pre-IND-Meeting klärt Studiendesign-Fragen, bevor Geld in falsche Studien fließt. Type-B-Meetings passen meist zu diesem frühen Stadium, während Type-A-Meetings für festgefahrene Programme mit klinischem Hold reserviert sind und Type-C-Meetings allgemeine Entwicklungsfragen abdecken.
- Pre-IND-Meeting anfragen: Klären Sie die CMC-Analytikbrücke, die Off-Target-Strategie und das PK-Modellierungskonzept, bevor die erste Toxstudie beginnt.
- Dossier zusammenstellen: Klinischer Teil mit Dosisbegründung, nichtklinischer Teil mit Off-Target-Daten, CMC-Flussdiagramme, informed consent und Monitoring-Plan.
- Status verfolgen: Federal-Register-Einträge und der Regulations.gov Docket FDA-2024-D-4624 zeigen, wann Kommentarfristen für Draft-Guidances enden und ob sich Anforderungen verschieben.
Wer diese drei Schritte in dieser Reihenfolge abarbeitet, reduziert die Zahl der Information Requests im späteren Review deutlich.
Wie Hopeatrarelabs die IND-Vorbereitung unterstützt
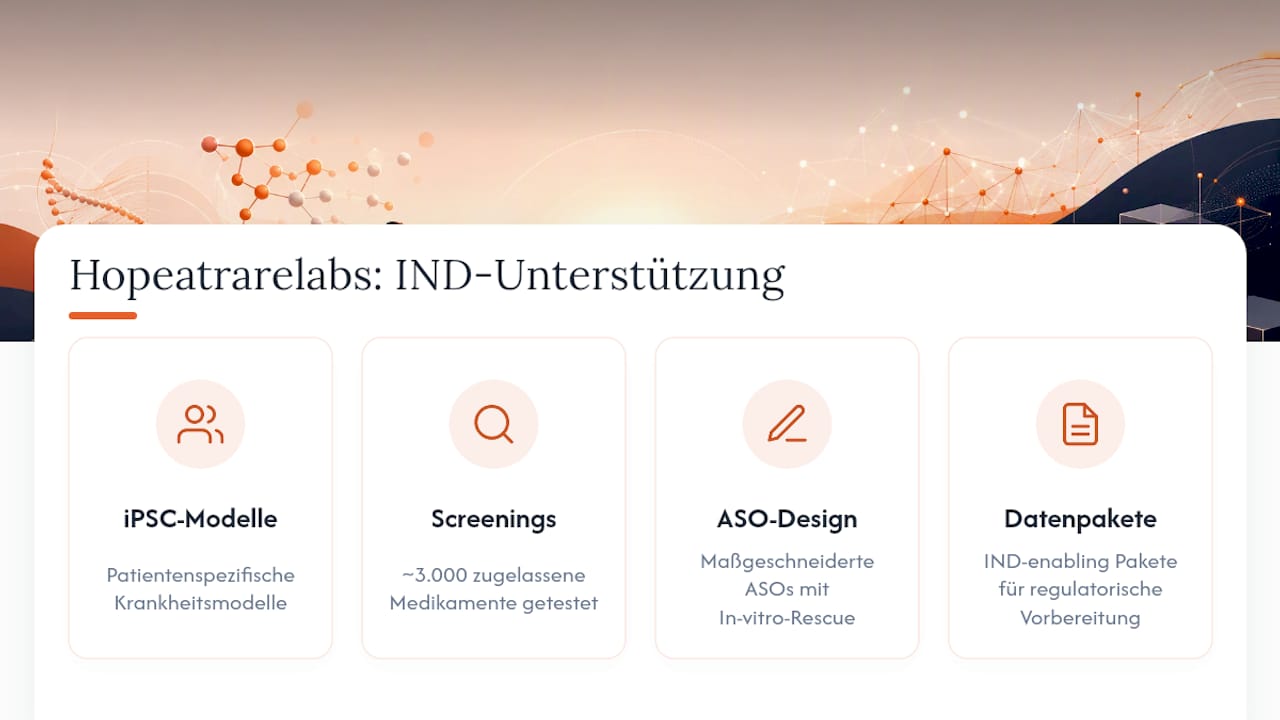
Hopeatrarelabs entwickelt patientenspezifische iPSC-Krankheitsmodelle, führt Screenings über rund 3.000 zugelassene Medikamente durch und entwirft maßgeschneiderte ASOs samt In-vitro-Rescue-Validierung. Diese Arbeit erzeugt genau die translationalen Daten, die Reviewer bei PK-Modellen und Off-Target-Bewertungen erwarten. Die IND-enabling-Datenpakete von Hopeatrarelabs bündeln diese Ergebnisse für die regulatorische Vorbereitung.
Was regulatorische Prioritäten bis 2026 wirklich bedeuten
Der Wechsel von reinen Einzelfallentscheidungen zu standardisierten, früh definierten Risikobewertungen ist die klarste Entwicklung der letzten beiden Jahre. Wer noch mit dem alten "wir klären das im Meeting"-Ansatz arbeitet, verliert Zeit. Belastbare analytische Methoden, ein durchdachtes PK-Modell und ein frühes Pre-IND-Gespräch sind längst kein Nice-to-have mehr, sondern die Eintrittskarte. Mein Rat: Prüfen Sie jetzt Ihre internen CMC-Prozesse gegen ICH Q14 und planen Sie das nächste Pre-IND-Meeting, bevor der Draft final wird, nicht danach.
— John
Ihr nächster Schritt bei Hopeatrarelabs
Ein IND-Dossier steht und fällt mit den Daten, die davor entstehen. Anders als ein reiner Regulatory-Berater liefert Hopeatrarelabs die zugrundeliegenden Labordaten selbst: patientenspezifische iPSC-Modelle, das Screening über rund 3.000 zugelassene Wirkstoffe, das Design und die In-vitro-Validierung individueller ASOs sowie die daraus gebauten IND-enabling-Datenpakete. Genau diese Kombination aus Modell, Screening und Dokumentation ist es, was Reviewer bei Off-Target-Nachweisen und translationalen PK-Daten sehen wollen.
Wenn Ihr Programm gerade an fehlenden translationalen Daten oder einer unklaren CMC-Brücke hängt, lohnt sich ein Blick auf die Leistungsübersicht von Hopeatrarelabs. Wer tiefer ins ASO-Design einsteigen will, findet dazu auch ein Grundlagenstück zum Designprozess. Der nächste Schritt ist unkompliziert: Nehmen Sie Kontakt auf und besprechen Sie, welches Datenpaket Ihr aktuelles Programm am schnellsten voranbringt.
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
Quellen
- Clinical Pharmacology Considerations for the Development of Oligonucleotide Therapeutics — FDA
- Nonclinical Safety Assessment of Oligonucleotide‑Based Therapeutics (Draft) — FDA
FAQ
Welche FDA-Guidance ist für ASOs aktuell verbindlich?
Verbindlich final ist die Clinical Pharmacology Considerations for the Development of Oligonucleotide Therapeutics von Juni 2024. Der Nonclinical-Safety-Text ist noch Draft.
Gilt die IND-Guidance für individualisierte ASOs für jedes Programm?
Nein, sie ist auf SDLT-Fälle mit typischerweise ein bis zwei Patienten begrenzt und nicht für breitere kommerzielle Entwicklungsprogramme gedacht.
Warum reicht Plasma-PK bei ASOs nicht aus?
ASOs akkumulieren gewebespezifisch, oft in Leber oder Niere, sodass Plasmaspiegel wenig über die tatsächliche Wirkortkonzentration aussagen. PBPK-Modelle und Tissue-Expositionsdaten schließen diese Lücke.
Gibt es eine eigene FDA-Guidance für ASO-CMC?
Nein, eine eigenständige Finalguidance fehlt. Entwickler stützen ihre CMC-Strategie auf ICH M4Q, Q3A/B, Q14, Q2(R2) und USP <1086>.
Wie kann Hopeatrarelabs bei der IND-Vorbereitung helfen?
Ein spezialisierter Dienstleister erstellt patientenspezifische iPSC-Modelle, führt Wirkstoffscreenings durch und entwickelt Custom-ASOs samt In-vitro-Validierung, aus denen IND-enabling-Datenpakete entstehen. Aktuelle Preisinformationen sind auf der Website erhältlich.