
Der Orphan-Drug-Status ist eine offizielle EU-Ausweisung für Arzneimittel gegen seltene Erkrankungen. Die Europäische Arzneimittel-Agentur (EMA) und ihr Ausschuss für Arzneimittel für seltene Erkrankungen (COMP) prüfen Anträge auf Basis der Verordnung (EG) Nr. 141/2000. Die Europäische Kommission erteilt die formale Ausweisung. Was folgt daraus konkret?
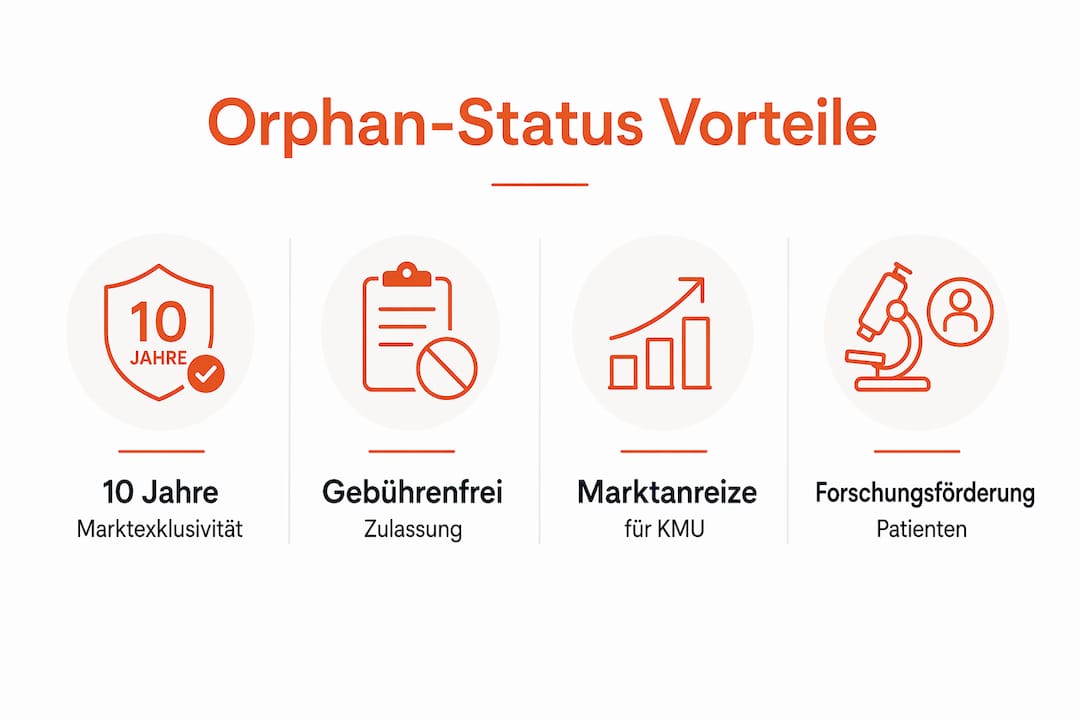
- Wirtschaftliche Anreize: Zehn Jahre Marktexklusivität ab Zulassung, mögliche Verlängerung auf zwölf Jahre bei Erfüllung der Kinderarzneimittel-Anforderungen, Gebührenreduktionen und für kleine und mittlere Unternehmen (KMU) teilweise vollständige Gebührenbefreiungen.
- Kein Freifahrtschein: Der Status beschleunigt die Zulassung nicht automatisch. Wirksamkeit und Sicherheit müssen nach denselben strengen Anforderungen wie bei anderen Arzneimitteln belegt werden.
- Deutschland: Nach EU-Zulassung greift das AMNOG-Verfahren. Der Gemeinsame Bundesausschuss (G-BA) quantifiziert den Zusatznutzen für Erstattungsverhandlungen. Der Orphan-Status beeinflusst diesen Prozess, ersetzt ihn aber nicht.
Bis Ende 2024 wurden mithilfe des Anreizsystems der Verordnung (EG) Nr. 141/2000 250 Orphan Drugs zugelassen. Dabei gibt es erst für rund 2 % der geschätzten 8.000 seltenen Erkrankungen zugelassene Medikamente.
Inhaltsverzeichnis
- Was ist ein Orphan Drug? Rechtliche Grundlage und Zulassungskriterien
- Welche Anreize bringt der Orphan-Status für Entwickler, KMU und Patienten?
- Was bedeutet „Significant Benefit“ und warum ist das oft die schwierigste Hürde?
- Wie läuft die Antragstellung bei der EMA ab?
- Was ändert sich nach EU-Zulassung in Deutschland? AMNOG und G-BA
- Was bedeutet der Orphan-Status konkret für Patienten und Familien?
- Hinweise für Biopharma-Partner und KMU: Strategie und Evidenzplan
- Wie patientenspezifische Krankheitsmodelle Orphan-Programme unterstützen können
- Grenzen des Orphan-Status und häufige Missverständnisse
- Wichtige Erkenntnisse
- Warum der Orphan-Status für ultra-seltene Erkrankungen unverzichtbar bleibt
- Wie Hopeatrarelabs Patienten und Partner beim Orphan-Programm unterstützt
- Weiterführende offizielle Quellen und Referenzen
Was ist ein Orphan Drug? Rechtliche Grundlage und Zulassungskriterien
Die Orphan-Designation ist kein Qualitätsmerkmal, sondern ein regulatorisches Förderinstrument. Rechtsgrundlage ist die Verordnung (EG) Nr. 141/2000, die seit dem Jahr 2000 gilt.
Ein Arzneimittel muss drei Kriterien erfüllen:
- Prävalenzschwelle: Die Erkrankung betrifft höchstens 5 von 10.000 Personen in der EU, oder das Inverkehrbringen wäre wirtschaftlich unrentabel.
- Schwere der Erkrankung: Sie muss lebensbedrohlich sein oder eine chronische Behinderung verursachen.
- Significant Benefit: Existiert bereits eine zugelassene Therapie, muss das neue Arzneimittel einen klinisch relevanten Vorteil bieten.
Die EMA akzeptiert dabei kein gezieltes Aufteilen häufiger Erkrankungen in künstlich kleine Subgruppen, um den Status zu erlangen. COMP und Kommission verhindern diese sogenannte Orphanisierung in der Praxis konsequent. Anträge können in jeder frühen Entwicklungsphase gestellt werden, müssen aber vor dem eigentlichen Zulassungsantrag eingereicht sein.
Welche Anreize bringt der Orphan-Status für Entwickler, KMU und Patienten?
Das Anreizsystem ist ökonomisch gedacht. Es soll Forschung wirtschaftlich tragfähig machen, die sonst schlicht nicht stattfinden würde.
- Marktexklusivität: Zehn Jahre Schutz vor gleichartigen Konkurrenzprodukten ab Zulassung, erweiterbar auf zwölf Jahre bei Erfüllung pädiatrischer Anforderungen.
- Gebühren: Reduktionen bei Zulassungsgebühren; für KMU sind vollständige Befreiungen möglich.
- Wissenschaftliche Beratung: Gebührenfreie oder stark vergünstigte Scientific Advice und Protocol Assistance durch die EMA.
- Förderprogramme: Mögliche Förderfähigkeit aus EU-Programmen und nationalen Initiativen.
Profi-Tipp: KMU sollten den KMU-Status bei der EMA frühzeitig beantragen. Die Gebührenbefreiungen gelten nicht automatisch, sondern müssen aktiv geltend gemacht werden. Informationen zu EU-Förderprogrammen für seltene Erkrankungen helfen dabei, alle verfügbaren Mittel zu kombinieren.
Wichtig für Patienten: Das Anreizsystem schafft Forschungsmotivation, garantiert aber keine breite Verfügbarkeit oder niedrige Preise. Die kommerzielle Ertragskraft der meisten Orphan-Produkte bleibt begrenzt.
Was bedeutet „Significant Benefit“ und warum ist das oft die schwierigste Hürde?
Ohne einen nachgewiesenen klinisch relevanten Vorteil gegenüber vorhandenen Therapien gibt es keine Orphan-Designation. Das ist die härteste Anforderung, besonders für ultra-seltene Indikationen.
Die EMA versteht darunter konkret: bessere Wirksamkeit, ein günstigeres Sicherheitsprofil oder einen anderen relevanten Patientennutzen gegenüber dem bisherigen Behandlungsstandard. Fehlt jede Vergleichstherapie, gilt das neue Arzneimittel als erste Behandlungsoption, was den Nachweis erleichtert. Tatsächlich stellte ein Drittel der Orphan Drugs seit 2010 zum Zeitpunkt ihrer Zulassung die erste gezielte Behandlungsmöglichkeit überhaupt dar.
Schwieriger wird es, wenn bereits eine Therapie existiert. Direkte Vergleichsdaten fehlen bei sehr kleinen Patientengruppen oft. Surrogatparameter, historische Kontrollen und mechanistische Daten gewinnen dann an Bedeutung.
Profi-Tipp: Planen Sie den Evidenzplan für „Significant Benefit“ von Anfang an. Wer erst kurz vor Antragstellung merkt, dass Vergleichsdaten fehlen, verliert wertvolle Zeit. Patientenregister, internationale Kohortendaten und patientenspezifische Zellmodelle können früh eingesetzt werden, um Evidenzlücken zu schließen.
Wie läuft die Antragstellung bei der EMA ab?
Der Prozess ist strukturiert, aber nicht trivial. Eine realistische Erwartungshaltung hilft.
- Zeitpunkt wählen: Der Antrag kann in jeder frühen Entwicklungsphase gestellt werden, muss aber vor dem Zulassungsantrag eingereicht sein.
- Dossier zusammenstellen: Prävalenzdaten, wissenschaftliche Begründung der Erkrankung, Nachweise zum Significant Benefit, vorläufiger Entwicklungsplan.
- COMP-Bewertung: Der Ausschuss prüft den Antrag unter Einbindung eines EU-Expertennetzwerks und gibt eine Empfehlung ab.
- Kommissionsentscheidung: Die Europäische Kommission erteilt die formale Ausweisung auf Basis der COMP-Empfehlung.
- Bestätigung bei Zulassung: Zum Zeitpunkt der Marktzulassung prüft der COMP erneut, ob die Orphan-Kriterien noch erfüllt sind.
Typische Unterlagen umfassen:
- Epidemiologische Daten zur Prävalenz in der EU
- Vorklinische oder frühe klinische Daten als Konzeptnachweis
- Begründung des Significant Benefit mit verfügbarer Evidenz
- Beschreibung des geplanten Entwicklungsprogramms
Eine praktische Anleitung zur Antragstellung hilft, die einzelnen Schritte konkret vorzubereiten.
Was ändert sich nach EU-Zulassung in Deutschland? AMNOG und G-BA
Deutschland hat eine Besonderheit, die für Entwickler und Patienten gleichermaßen relevant ist. Nach EU-Zulassung gilt der Zusatznutzen eines Orphan Drugs im AMNOG-Verfahren in der Regel als belegt. Der G-BA beschließt dann über das Ausmaß des Zusatznutzens, auf dessen Grundlage die Erstattungsbetragsverhandlungen stattfinden.
- Umsatzschwelle: Überschreitet ein Orphan Drug innerhalb von zwölf Monaten einen Bruttoumsatz von 30 Millionen Euro, wird es wie alle anderen Arzneimittel vollständig bewertet.
- Folge für Hersteller: Schnellere frühe Verhandlungen sind möglich, aber Erstattungsbeträge können je nach Quantifizierung des Nutzens deutlich variieren.
- Folge für Patienten: Deutschland belegt laut EFPIA-Analyse den ersten Platz in Europa bei der Verfügbarkeit von Orphan Drugs. Der beschleunigte AMNOG-Einstieg trägt dazu bei.
Profi-Tipp: Die 30-Millionen-Euro-Schwelle ist kein theoretisches Risiko. Wer ein Orphan Drug mit breitem Einsatz entwickelt, sollte die vollumfängliche Nutzenbewertung von Anfang an einplanen und die Evidenzbasis entsprechend aufbauen.
Was bedeutet der Orphan-Status konkret für Patienten und Familien?
Der Status erleichtert den Zugang zu einer Therapie nicht automatisch. Er kann aber das medizinische Interesse an einer Erkrankung erhöhen und Versorgungswege öffnen.
- Klinische Studien: Aktiv nach laufenden Studien suchen, etwa über das EU-Klinische-Studienregister oder Orphanet.
- Compassionate Use: Ärzte können für einzelne Patienten einen individuellen Heilversuch oder einen Early-Access-Antrag stellen, bevor eine Zulassung vorliegt.
- Patientenregister: Beitritt zu Registern erhöht die Sichtbarkeit und kann die Aufnahme in Studien erleichtern.
- Patientenorganisationen: Frühzeitiger Kontakt schafft Zugang zu Informationen, Netzwerken und manchmal direkten Verbindungen zu Forschungsgruppen.
Profi-Tipp: Dokumentieren Sie den Krankheitsverlauf systematisch. Ärzte und Forscher benötigen präzise Verlaufsdaten, um Studieneignung zu beurteilen. Wer gut dokumentiert, hat bessere Chancen auf Studienaufnahme. Informationen darüber, warum es für viele seltene Erkrankungen keine Therapie gibt, helfen, realistische Erwartungen zu entwickeln.
Hinweise für Biopharma-Partner und KMU: Strategie und Evidenzplan
Wer ein Orphan-Programm plant, sollte drei Dinge früh angehen: Scientific Advice beantragen, Prävalenzdaten robust dokumentieren und den Evidenzplan für Significant Benefit von Beginn an strukturieren.
- Scientific Advice / Protocol Assistance: Frühzeitig bei der EMA beantragen. Die Beratung ist für Orphan-Programme vergünstigt und kann kostspielige Fehlentwicklungen verhindern.
- Evidenzplan: Kombination aus Real-World-Daten, Registern, patientenspezifischen Zellmodellen und adaptiven Studiendesigns. Post-Marketing-Studien von Anfang an mitplanen.
- Förderung: KMU-Regelungen und mögliche Gebührenbefreiungen aktiv prüfen; Kooperation mit Patientenorganisationen und akademischen Zentren kann Ressourcen und Datenzugang erheblich verbessern.
- Repurposing: Vorhandene zugelassene Substanzen systematisch auf neue Indikationen prüfen. Wirkstoff-Repurposing-Strategien können Entwicklungszeiten und -kosten deutlich senken.
Profi-Tipp: Patientenorganisationen sind nicht nur Kommunikationspartner. Sie verfügen oft über Patientenregister, Biobanken und direkte Verbindungen zu behandelnden Zentren, die für den Evidenzaufbau unverzichtbar sein können.
Wie patientenspezifische Krankheitsmodelle Orphan-Programme unterstützen können
Für ultra-seltene Erkrankungen fehlen randomisierte Studien mit ausreichender Fallzahl oft schlicht. Patientenspezifische Krankheitsmodelle können diese Lücke nicht schließen, aber sinnvoll ergänzen.
- Mechanistische Validierung: iPSC-Modelle aus patienteneigenen Zellen zeigen, wie eine Mutation die Zellfunktion verändert, und liefern Proof-of-Concept-Daten direkt im humanen Zellsystem.
- Paralleles Wirkstoff-Screening: Tausende bereits zugelassener Substanzen können gleichzeitig auf Wirksamkeit in Patientenzellen getestet werden, was Repurposing-Kandidaten priorisiert.
- Maßgeschneiderte Therapieentwicklung: CRISPR-basierte Korrekturexperimente und die Entwicklung individueller Antisense-Oligonukleotide (ASOs) liefern molekulare Belege für Significant Benefit.
- Regulatorische Dossiers: Wissenschaftliche Zusammenfassungen aus patientenspezifischen Modellen können als ergänzende Evidenz gegenüber COMP und EMA dienen.
Hopeatrarelabs setzt genau diesen Ansatz um: schnelle iPSC-Erstellung, paralleles Screening von rund 3.000 zugelassenen Substanzen, gezielte molekulare Korrekturexperimente und wissenschaftliche Aufbereitung für regulatorische Zwecke. Patientenspezifische Daten ersetzen klinische Studiendaten nicht, können aber historische Evidenzlücken füllen und die Grundlage für den Significant-Benefit-Nachweis stärken.
Grenzen des Orphan-Status und häufige Missverständnisse
Der Status wird oft missverstanden. Drei Punkte verdienen besondere Klarheit.
- Keine beschleunigte Zulassung: Orphan Drugs durchlaufen dieselben strengen Anforderungen an Wirksamkeit und Sicherheit wie alle anderen Arzneimittel. Zwei Drittel erhalten eine reguläre Zulassung.
- Kein garantierter Erstattungsbetrag: Der Status beeinflusst das AMNOG-Verfahren, ersetzt aber keine vollständige Nutzenbewertung.
- Kein Freibrief für schwache Daten: Wer auf den Orphan-Status hofft, um Evidenzlücken zu überbrücken, wird vom COMP enttäuscht.
- Orphanisierung funktioniert nicht: Die EMA erkennt das gezielte Aufteilen häufiger Erkrankungen in kleine Subgruppen nicht an.
- Lebenszyklus-Risiko: Der Status wird regelmäßig überprüft, etwa nach fünf Jahren. Bei erhöhter Prävalenz oder Indikationserweiterung kann er entfallen.
Der Orphan-Drug-Status ist ein wirtschaftliches Förderinstrument, kein wissenschaftlicher Qualitätsstempel und kein Ersatz für solide klinische Evidenz. Wer ihn als Abkürzung betrachtet, unterschätzt die Anforderungen des COMP und riskiert eine Ablehnung.
Wichtige Erkenntnisse
Der Orphan-Drug-Status schafft wirtschaftliche Anreize für die Entwicklung von Arzneimitteln gegen seltene Erkrankungen, ersetzt aber weder den Wirksamkeitsnachweis noch den Erstattungsprozess in Deutschland.
| Thema | Details |
|---|---|
| Marktexklusivität | Zehn Jahre ab Zulassung, erweiterbar auf zwölf Jahre bei Erfüllung pädiatrischer Anforderungen. |
| Prävalenzschwelle | Höchstens 5 von 10.000 Personen in der EU; COMP prüft, Kommission entscheidet formal. |
| Deutschland / AMNOG | Zusatznutzen gilt bei Zulassung als belegt; G-BA quantifiziert; 30-Millionen-Euro-Schwelle löst vollständige Bewertung aus. |
| Significant Benefit | Klinisch relevanter Vorteil gegenüber vorhandener Therapie ist Pflichtnachweis; fehlen Vergleichsdaten, gewinnen Zellmodelle an Bedeutung. |
| Hopeatrarelabs | Patientenspezifische iPSC-Modelle und paralleles Wirkstoff-Screening stärken die Evidenzbasis für Orphan-Programme. |
Warum der Orphan-Status für ultra-seltene Erkrankungen unverzichtbar bleibt
Ohne die Verordnung (EG) Nr. 141/2000 würde ein Großteil der heute verfügbaren Therapien für seltene Erkrankungen schlicht nicht existieren. Das ist keine Übertreibung, sondern eine nüchterne Feststellung: Vor dem Jahr 2000 kamen kaum neue Arzneimittel für seltene Erkrankungen auf den Markt. Das Anreizsystem hat das grundlegend verändert.
Was mich dabei beschäftigt: Der Status wird oft entweder überschätzt oder pauschal kritisiert. Überschätzt von Familien, die hoffen, dass eine Orphan-Designation automatisch Zugang zu einer Therapie bedeutet. Kritisiert von Gesundheitsökonomen, die hohe Preise monieren, ohne die wirtschaftliche Realität kleiner Patientengruppen zu berücksichtigen. Beides greift zu kurz.
Die eigentliche Herausforderung liegt woanders: Für ultra-seltene genetische Erkrankungen mit wenigen Dutzend bekannten Patienten weltweit reichen klassische Studiendesigns nicht aus. Hier braucht es patientenspezifische Modelle, die mechanistische Evidenz liefern, und Entwickler, die früh mit Patientenorganisationen und Regulatoren zusammenarbeiten. Der Orphan-Status schafft den wirtschaftlichen Rahmen dafür. Ob er genutzt wird, liegt an den Beteiligten.
Wie Hopeatrarelabs Patienten und Partner beim Orphan-Programm unterstützt
Für Familien und biopharmazeutische Partner, die eine Orphan-Designation anstreben, ist der Significant-Benefit-Nachweis oft die entscheidende Hürde. Hopeatrarelabs setzt genau dort an: mit patientenspezifischen iPSC-Modellen, parallelem Screening von rund 3.000 zugelassenen Substanzen, individuell entwickelten ASOs und wissenschaftlicher Dossier-Unterstützung für regulatorische Verfahren.
Das bedeutet konkret: schnellere Evidenzgenerierung, eine stärkere Grundlage für den Significant-Benefit-Nachweis gegenüber COMP und EMA, und vorbereitende Daten, die klassische klinische Daten sinnvoll ergänzen. Wer ein Orphan-Programm plant oder bereits läuft hat und Evidenzlücken schließen möchte, findet auf der Wissensressource von Hopeatrarelabs einen strukturierten Einstieg und kann dort direkt eine Anfrage stellen.
Weiterführende offizielle Quellen und Referenzen
Für vertiefende Recherche zu regulatorischen Details und formalen Anforderungen empfehlen sich folgende Primärquellen:
- EMA / COMP: Offizielle Informationen zum Orphan-Designation-Verfahren und zum COMP auf der EMA-Website (ema.europa.eu)
- Verordnung (EG) Nr. 141/2000: Der vollständige Gesetzestext ist im Amtsblatt der EU verfügbar und bildet die Rechtsgrundlage für alle Orphan-Designations in der EU
- BfArM: Das Bundesinstitut für Arzneimittel und Medizinprodukte informiert unter bfarm.de über Arzneimittel für seltene Erkrankungen und das Orphanet-Register
- G-BA: Der Gemeinsame Bundesausschuss veröffentlicht alle AMNOG-Beschlüsse und Nutzenbewertungen zu Orphan Drugs unter g-ba.de
- vfa: Der Verband forschender Pharmaunternehmen stellt unter vfa.de Faktenblätter und aktuelle Auswertungen zu Orphan Drugs bereit
- Orphanet: Europäisches Referenzportal für seltene Erkrankungen mit Datenbank zu Orphan Drugs, laufenden Studien und Patientenorganisationen (orpha.net)