
Für einen labortauglichen ASO-Lead entscheiden drei Faktoren sofort über Erfolg oder Fehlschlag: Zielregion, Wirkmechanismus und Chemie. Erst danach folgen Feinjustierungen wie Länge (typischerweise zwischen 15 und 22 Nukleotiden) oder die Wahl zwischen Gapmer und spleißmodulierendem Design. Ein vollständiger Zyklus von der Sequenzauswahl bis zur In-vitro-Validierung dauert in der Forschungspraxis etwa einige Wochen, bei N-of-1-Programmen kommen zusätzliche regulatorische Schritte hinzu, die diesen Zeitrahmen deutlich verlängern.
Kurz gesagt:
- Für die Entwicklung eines labortauglichen ASO-Lead sind Zielregion, Wirkmechanismus und Chemie entscheidend, wobei die Zielregion innerhalb von Wochen ausgewählt wird.
- Der Wirkmechanismus bestimmt die Architektur: RNase-H-Knockdown, Spleißmodulation oder translationale Hemmung, was die Auswahl des jeweiligen ASO-Typs beeinflusst.
- Wesentliche Designkriterien sind eine Länge zwischen 15 und 22 Nukleotiden, GC-Anteil um 40 bis 60 % sowie eine Ziel-Tm über 60 Grad Celsius, um Wirksamkeit und Stabilität zu sichern.
- In-silico-Tools wie Struktur-, Thermo- und Off-Target-Analysen werden kombinatorisch genutzt, um zuverlässige Kandidaten mit hoher Erfolgswahrscheinlichkeit zu identifizieren.
- Regulatorisch erfordern patientenspezifische ASO-Programme umfangreiche Prüfungen, Genehmigungen und eine enge Zusammenarbeit zwischen Labor, Klinik und Behörden.
Inhaltsverzeichnis
- Mechanismen und ASO-Architekturen, die Sie kennen müssen
- Wesentliche Designkriterien und messbare Parameter
- Schritt-für-Schritt-Workflow: Von Targetauswahl zum Lead-ASO
- In-silico-Werkzeuge, Datenquellen und Validierungsstrategien
- Regulatorik, Zeitachse und Ressourcen für N-of-1-Programme
- RareLabs-Praxis: Wie patientenspezifisches ASO-Design realisiert wird
- Perspektive: Haplospezifische ASOs und ML-Optimierung verändern die Praxis
- Wie RareLabs beim ASO-Design helfen kann
- Quellen
- FAQ
Mechanismen und ASO-Architekturen, die Sie kennen müssen
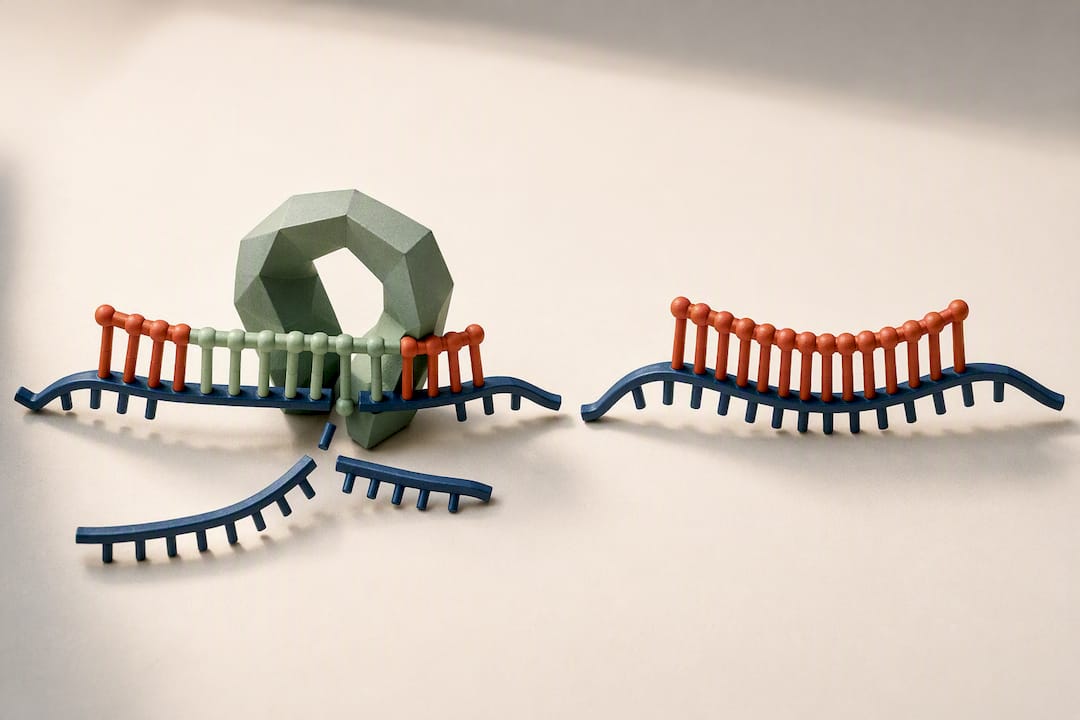
Antisense-Oligonukleotide greifen auf drei grundverschiedene Arten in die Genexpression ein, und diese Wahl bestimmt praktisch jede weitere Designentscheidung. Der erste Mechanismus ist die RNase-H-vermittelte Degradation: Das ASO bindet die Ziel-mRNA, ein RNA-DNA-Hybrid entsteht, und die zelluläre RNase H schneidet die RNA-Strang gezielt heraus. Dieser Weg wird typischerweise für Knockdown-Ansätze gewählt, wenn ein toxisches oder fehlgefaltetes Protein unterdrückt werden soll.
Der zweite Weg, steric block beziehungsweise Spleißmodulation, funktioniert anders. Hier bindet das ASO so fest an die RNA, dass es physikalisch blockiert, ohne einen Abbau auszulösen. Bei Spleißmodulation setzt sich das Oligonukleotid direkt an eine Spleißstelle oder ein regulatorisches Element und verändert, wie das Spliceosom das Prä-mRNA-Transkript zusammensetzt. Genau dieser Mechanismus lag Milasen zugrunde, dem patientenspezifischen ASO, das innerhalb eines Jahres vom molekularen Befund bis zur ersten klinischen Anwendung entwickelt wurde. Der dritte Mechanismus, translationale Hemmung, blockiert stattdessen den Start- oder Elongationsprozess der Proteinsynthese, ohne die RNA-Struktur direkt zu verändern.
Die Architektur folgt dem Mechanismus. Ein Gapmer besteht aus einem zentralen DNA-Segment, das RNase H rekrutieren kann, umgeben von chemisch modifizierten Flanken, die die Nuklease-Resistenz erhöhen und die Bindungsaffinität steigern. Gapmer eignen sich, wenn ein Gen-Knockdown das Ziel ist. Für Spleißmodulation braucht man dagegen ein durchgehend modifiziertes, RNase-H-inertes Oligonukleotid, das die RNA nur blockiert, statt sie zu zerschneiden.
Bei der Chemie stehen mehrere etablierte Optionen zur Wahl. 2'-MOE (2'-O-Methoxyethyl) erhöht die Bindungsaffinität und Serumstabilität deutlich und ist die Standardchemie für viele Gapmer-Designs. LNA (locked nucleic acid) liefert eine noch höhere Bindungsaffinität pro Base, kann aber bei falscher Platzierung die Hepatotoxizität erhöhen, weshalb LNA-Anteile im Design meist begrenzt werden. PMO (Phosphorodiamidat-Morpholino-Oligomer) trägt kein Phosphat-Rückgrat und wird bevorzugt für Exon-Skipping-Anwendungen eingesetzt, weil es besonders gut verträglich ist. Das Phosphorothioat-Rückgrat, in fast allen therapeutischen ASOs enthalten, ersetzt ein Sauerstoffatom im Phosphatester durch Schwefel und verlängert die Halbwertszeit im Serum erheblich, geht aber mit einer gewissen Proteinbindung und potenziellen Off-Target-Effekten einher, die im Designprozess mitberücksichtigt werden müssen.
Wesentliche Designkriterien und messbare Parameter
Ein guter ASO-Kandidat lässt sich an harten Zahlen erkennen, nicht an Intuition. Die folgenden Parameter filtern die überwiegende Mehrheit ungeeigneter Sequenzen bereits vor dem ersten Laborversuch aus.
- Länge: 15 bis 22 Nukleotide sind der praktikable Bereich. Kürzere Sequenzen verlieren Spezifität, längere erhöhen das Risiko unspezifischer Bindung und erschweren die Synthese.
- GC-Gehalt: Ein GC-Anteil zwischen etwa 40 % und 60 % balanciert Bindungsstärke und Spezifität. Zu hoher GC-Gehalt begünstigt Sekundärstrukturbildung und unspezifische Bindung.
- Schmelztemperatur (Tm): Die Ziel-Tm sollte deutlich über der physiologischen Temperatur liegen, meist im Bereich von 60 bis 80 Grad Celsius, je nach Chemie, um eine stabile Duplexbildung unter Zellbedingungen zu sichern.
- Bindungsenergie (AON-Target-Binding-Energy): Niedrigere freie Bindungsenergie (stärker negative ΔG-Werte) korreliert mit höherer Wirksamkeit, muss aber gegen die Gefahr unspezifischer Bindung abgewogen werden.
- Nähe zu Spleißstellen: Bei spleißmodulierenden Designs bestimmt der Abstand zur Exon-Intron-Grenze maßgeblich, ob ein Exon übersprungen oder eingeschlossen wird.
Für spleißmodulierende ASOs kommt eine zusätzliche Ebene hinzu: die Erkennung von ESE- und ESS-Elementen (Exonic Splicing Enhancer beziehungsweise Silencer). Prädiktoren wie RESCUE-ESE oder ESEfinder identifizieren Hexamer-Motive, die das Spliceosom zur Exonerkennung nutzt. Eine retrospektive Analyse von 156 AONs zeigte, dass GC-Gehalt, Anzahl der RESCUE-ESE-Hexamere, Tra2β-Wert und Bindungsenergie zusammen wirksame von unwirksamen Sequenzen mit hoher Genauigkeit trennen.
Profi-Tipp: Verlassen Sie sich nie auf einen einzigen Parameter. Die 79-Prozent-Trefferquote aus der genannten Studie kam erst durch die Kombination von vier unabhängigen Deskriptoren zustande, nicht durch GC-Gehalt allein.
Zwei weitere Fehlerquellen tauchen in der Praxis immer wieder auf. Erstens: SNPs oder Haplotyp-Varianten in der Zielregion, die bei einem Patienten die Bindestelle verändern, ohne dass das globale Referenzgenom das anzeigt, weshalb eine Haplotypprüfung auf Basis der patienteneigenen Sequenzdaten unverzichtbar ist. Zweitens: Off-Target-Bindung an paraloge Gene oder homologe Regionen, die bei einem einfachen BLAST-Abgleich gegen das Referenzgenom oft unentdeckt bleibt, wenn die Suchparameter zu locker eingestellt sind.
Schritt-für-Schritt-Workflow: Von Targetauswahl zum Lead-ASO
Der Weg vom Zielgen zum laborfertigen Kandidaten folgt in der Praxis fünf klar abgrenzbaren Phasen. Jede Phase hat eigene Entscheidungspunkte, an denen ein Projekt gestoppt, angepasst oder fortgesetzt wird.
-
Zielauswahl und Isoform-Analyse. Zuerst wird geklärt, welche Transkriptvariante tatsächlich pathogen ist. Bei vielen seltenen Erkrankungen exprimiert ein Gen mehrere Isoformen, und nur eine davon trägt die krankheitsrelevante Mutation oder das kryptische Spleißereignis. Die Pathogenitätsprüfung nutzt RNA-Sequenzierung aus patienteneigenen Zellen, um zu bestätigen, dass die vermutete Zielregion tatsächlich fehlreguliert ist, bevor überhaupt eine ASO-Sequenz entworfen wird.
-
In-silico-Pipeline durchlaufen. Die annotierte Sequenz wird zunächst auf Sekundärstruktur geprüft, denn stark strukturierte RNA-Bereiche sind für ASOs schwer zugänglich. Anschließend folgt die ESE/ESS-Analyse bei spleißmodulierenden Zielen, dann die thermodynamische Bewertung (Tm, ΔG), und zuletzt der Abgleich gegen Off-Target-Datenbanken sowie eine SNP- und Haplotypprüfung. Plattformen wie PFRED bündeln genau diese Schritte in einem durchgängigen Workflow von Transkript-Retrieval bis zur automatisierten Kandidatenauswahl.
-
Oligodesign-Bibliothek erstellen. Aus der Pipeline entsteht typischerweise eine Liste von 15 bis 30 Kandidatensequenzen, die entlang der Zielregion gestaffelt sind, meist mit einem Versatz von wenigen Nukleotiden zueinander. Für jede Sequenz wird parallel geprüft, ob ein reiner Gapmer, eine durchgehend modifizierte Spleiß-ASO oder ein Mixmer-Design (eine Mischung unterschiedlicher Chemien innerhalb einer Sequenz) die bessere Wahl ist, besonders wenn die Zielregion stark homolog zu anderen Genabschnitten ist.
-
In-vitro-Screening. Die vielversprechendsten Kandidaten, meist fünf bis zehn, werden in patienteneigenen Fibroblasten oder einer geeigneten Zelllinie getestet. Die Transfektion erfolgt üblicherweise per freier Aufnahme (Gymnose) oder mit einem Transfektionsreagenz, je nach Zelltyp. Als Endpunkte dienen quantitative RT-PCR zur Messung der Zielgen-Expression und, bei spleißmodulierenden ASOs, RNA-Sequenzierung, um das tatsächliche Spleißmuster zu bestätigen.
-
Toxikologie und Go/No-Go-Entscheidung. Vor jeder weiteren Eskalation prüfen einfache In-vitro-Toxizitätsassays, ob die wirksamste Sequenz auch zelltoxische Effekte zeigt. Parallel dazu wird die Off-Target-Bindung experimentell validiert, meist über eine zweite RNA-Sequenzierungsrunde, die unerwartete Expressionsänderungen an nicht beabsichtigten Genen aufdeckt. Nur Kandidaten, die beide Hürden nehmen, gehen in die nächste Entwicklungsphase.
Profi-Tipp: Planen Sie die Haplotypprüfung nicht als Nachgedanke am Ende der Pipeline ein, sondern gleich zu Beginn der Zielauswahl. Eine spät entdeckte Patientenvariante in der Bindestelle wirft die gesamte Oligodesign-Bibliothek zurück auf Phase zwei.
In-silico-Werkzeuge, Datenquellen und Validierungsstrategien
Kein einzelnes Vorhersagewerkzeug deckt den gesamten ASO-Designprozess ab, deshalb arbeitet man in der Praxis mit mehreren Toolkategorien parallel.
- Sekundärstruktur-Vorhersage (Werkzeuge vom Typ mfold oder RNAfold) zeigt, welche Bereiche der Ziel-RNA gefaltet und damit schwer zugänglich sind.
- Thermodynamik-Rechner liefern ΔG- und Tm-Werte für jede Kandidatensequenz und ermöglichen den direkten Vergleich der Bindungsstärke.
- ESE-Finder-Werkzeuge identifizieren regulatorische Spleiß-Motive, die bei spleißmodulierenden Designs über Erfolg oder Misserfolg entscheiden.
- Off-Target-Abgleich über genomweite BLAST-Suchen prüft, ob die Sequenz an andere Genorte binden könnte.
- SNP- und Haplotyping-Pipelines vergleichen die Zielregion mit der individuellen Patientengenomsequenz statt nur mit dem Referenzgenom.
Keines dieser Werkzeuge liefert für sich allein eine verlässliche Vorhersage. Der belastbarere Weg ist ein Ensembleansatz: mehrere Prädiktoren parallel laufen lassen, ihre Bewertungsskalen normalisieren und erst dann eine Rangliste bilden. Genau dieser kombinierte Ansatz aus ESE-Prädiktoren, thermodynamischen Berechnungen und statistischen Klassifikationsmodellen hat sich in retrospektiven Analysen als deutlich treffsicherer erwiesen als jeder Einzelparameter.
Neuere Entwicklungen gehen noch einen Schritt weiter. Deep-Learning-basierte Optimierer können nicht nur Sequenzen, sondern auch chemische Modifikationsmuster systematisch ranken und so Stabilität und Spezifität gleichzeitig verbessern, was klassische Gapmer-Faustregeln in hochhomologen Genregionen zunehmend ergänzt.
Die letzte und wichtigste Validierungsebene bleibt der Abgleich mit realen, dokumentierten Fällen. Milasen ist dafür der Referenzfall der Branche: ein splice-modulierendes ASO, das erfolgreich vom Design bis zur klinischen Anwendung gebracht wurde und dabei zeigte, dass In-silico-Vorhersagen mit sorgfältiger In-vitro-Validierung kombiniert werden müssen, nicht isoliert betrachtet werden dürfen. Jede neue Design-Pipeline sollte ihre eigenen Vorhersagen gegen solche kontrollierten, veröffentlichten Fallstudien re-scoren, statt sich allein auf theoretische Modelle zu verlassen.
Regulatorik, Zeitachse und Ressourcen für N-of-1-Programme
Patientenindividuelle ASO-Programme unterliegen eigenen regulatorischen Erwartungen. Die FDA verlangt für solche Einreichungen einen non-clinical Report, vollständige CMC-Daten und einen klinischen Plan, auch wenn der Umfang gegenüber klassischen IND-Programmen angepasst werden kann. Die CMC-Anforderungen umfassen insbesondere Sequenzkontrolle, Reinheitsnachweis, Überwachung von Prozessfremdstoffen und eine dokumentierte Chargenfreigabe, denn bei einer Charge für einen einzelnen Patienten gibt es keinen Puffer für Nacharbeit.
Zeitlich ist der reine Design- bis In-vitro-Validierungszyklus mit etwa einigen Wochen realistisch kalkuliert, doch bis zur ersten In-Human-Dosis kommen bei N-of-1-Projekten regulatorische Vorbereitung, Herstellung unter kontrollierten Bedingungen und behördliche Abstimmung hinzu. Der Milasen-Fall gilt als besonders schnelles Beispiel, weil dort der gesamte Weg von der molekularen Diagnose bis zur ersten klinischen Gabe in etwa einem Jahr gelang, was für die Branche eher die Ausnahme als die Regel darstellt.
RareLabs-Praxis: Wie patientenspezifisches ASO-Design realisiert wird
Ein spezialisiertes Labor entwickelt patientenspezifische Krankheitsmodelle aus körpereigenen Zellen, meist über induzierte pluripotente Stammzellen (iPSCs) und CRISPR-Genkorrektur. Auf dieser Modellbasis laufen parallele Screens: viele bereits zugelassene Wirkstoffe, maßgeschneiderte ASOs und Gentherapieoptionen werden gleichzeitig getestet, statt sequenziell. Familien, Ärzte und biopharmazeutische Partner erhalten dabei fortlaufend dokumentierte Zwischenergebnisse statt einer einzigen Abschlussmeldung, was Entscheidungen über die nächsten Schritte deutlich beschleunigt.
Perspektive: Haplospezifische ASOs und ML-Optimierung verändern die Praxis
Die größte Schwäche von N-of-1-ASO-Design war bisher die fehlende Skalierbarkeit: jede Sequenz für genau einen Patienten. Haplospezifische Strategien, die auf Diplotypisierung basieren, könnten das ändern, indem sie ASO-Sets vorselektieren, die ganze Patientengruppen mit ähnlichem Haplotyp abdecken. Ich halte das für die relevantere Entwicklung als jede neue Chemie. Wer heute ein N-of-1-Projekt aufsetzt, sollte Haplotyping-Daten von Anfang an mitdenken, nicht erst, wenn die erste Sequenz bereits fehlschlägt. Deep-Learning-Optimierer für Modifikationsmuster ergänzen das sinnvoll, ersetzen aber die sorgfältige experimentelle Validierung nicht.
— John
Wie RareLabs beim ASO-Design helfen kann
Ein Forschungsteam, das ein ASO-Programm für eine seltene Erkrankung startet, steht meist vor dem gleichen Problem: Die Designregeln aus der Literatur sind bekannt, aber die patienteneigene Zellbasis, auf der die Kandidaten wirklich getestet werden müssen, fehlt. Genau hier setzt Hopeatrarelabs an, mit iPSC-Modellen aus Patientenzellen, CRISPR-Genkorrektur zur Kontrollgruppenbildung und parallelen Screens, die maßgeschneiderte ASOs neben rund 3.000 zugelassenen Wirkstoffen und Gentherapieoptionen testen, statt jede Option einzeln und nacheinander zu prüfen.
Für Familien, Stiftungen oder biopharmazeutische Partner, die einen konkreten Fall vorliegen haben, ist der sinnvolle nächste Schritt ein wissenschaftlicher Erstkontakt zur Machbarkeitsprüfung. Dabei wird geklärt, ob eine patientenspezifische Zellmodellierung und ein paralleler ASO-Screen für den jeweiligen genetischen Befund realistisch umsetzbar sind. Wer diesen Weg einschlagen will, findet den Einstieg dazu auf der Website von RareLabs.
Quellen
Für die wissenschaftliche Vertiefung lohnt sich der direkte Blick in die NEJM-Publikation zum Milasen-Fall, die PMC-Übersicht zu N-of-1-ASO-Programmen und die FDA-Rahmenwerke für individualisierte Therapien. Wer die regulatorische Seite eines eigenen Projekts vorbereitet, findet ergänzende Praxishinweise im Beitrag ASO-Therapie bei seltenen Krankheiten verstehen und im Artikel Regulatorische Strategie für seltene Therapien entwickeln.
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
- Preparing for Patient-Customized N-of-1 Antisense Oligonucleotide Therapy to Treat Rare Diseases (PMC)
- FDA launches framework accelerating development of individualized therapies for ultra‑rare diseases
FAQ
Wofür steht die Abkürzung ASO?
ASO steht für Antisense-Oligonukleotid, eine kurze, einsträngige synthetische Nukleinsäure, die an komplementäre RNA bindet und deren Verarbeitung oder Abbau gezielt verändert.
Was unterscheidet ASOs von siRNA?
ASOs sind einsträngig und wirken über RNase-H-Abbau, Spleißmodulation oder translationale Hemmung, während siRNA doppelsträngig ist und über den RISC-Komplex und den RNA-Interferenz-Signalweg wirkt. Beide Klassen zielen auf RNA, nutzen aber unterschiedliche zelluläre Maschinerie.
Wie wirkt ein ASO im Detail?
Ein ASO bindet über Watson-Crick-Basenpaarung an eine komplementäre Zielsequenz in der RNA und blockiert diese entweder physikalisch, rekrutiert die RNase H zum Abbau, oder verändert das Spleißmuster, je nach Chemie und Bindestelle. Welcher Mechanismus greift, hängt maßgeblich von der gewählten Architektur ab, etwa Gapmer für Abbau oder durchgehend modifizierte Sequenzen für Spleißmodulation.
Was versteht man unter einer ASO-Behandlung?
Eine ASO-Behandlung nutzt ein maßgeschneidertes Oligonukleotid, um ein krankheitsverursachendes Genprodukt zu unterdrücken oder ein fehlerhaftes Spleißereignis zu korrigieren. Bei seltenen genetischen Erkrankungen kann das patientenspezifisch geschehen, wie im Milasen-Fall, bei dem die Entwicklung innerhalb eines Jahres vom molekularen Befund zur ersten klinischen Anwendung gelang. Programme testen solche maßgeschneiderten ASOs parallel zu anderen Therapieoptionen, um für einen einzelnen Patienten die vielversprechendste Option zu identifizieren.