
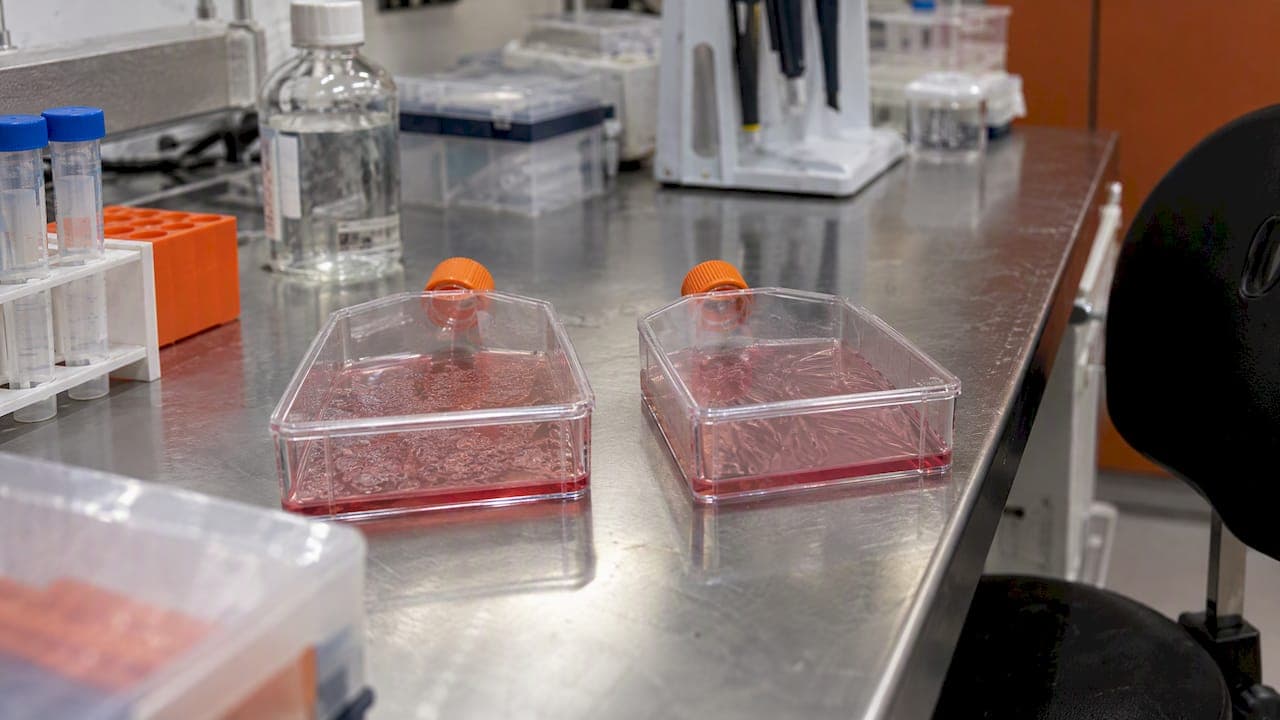
A consultoria translacional em doenças raras pega no que se sabe sobre uma mutação concreta e transforma-o num plano de ação: que modelo laboratorial construir, que tratamentos testar, que evidência reunir e como levá-la a médicos e reguladores. Para uma família com um diagnóstico ultra-raro, ou que ainda espera por um diagnóstico, isto pode separar um conjunto de dados soltos de um verdadeiro roteiro. Neste guia explicamos o que esta consultoria faz, que obstáculos resolve, como se articula com a FDA nos Estados Unidos e o que deve avaliar antes de avançar.
Em resumo
- A investigação translacional leva as descobertas do laboratório até ao doente e traz o que se aprende de volta, num ciclo contínuo. A consultoria organiza esse percurso para um caso específico.
- Nas doenças raras, o maior risco é ficar preso entre a descoberta e o ensaio clínico: há poucos doentes, pouca experiência clínica e lacunas de conhecimento.
- Os modelos derivados das células do próprio doente, as linhas corrigidas por CRISPR e os rastreios de fármacos já aprovados geram evidência que antes não existia para doenças com um só doente conhecido.
- A FDA tem programas e equipas dedicados a este tipo de desenvolvimento, mas exige dados bem desenhados desde o primeiro dia.
- Nenhum resultado de laboratório é, por si só, um tratamento. Cada decisão clínica passa pelo médico que acompanha o doente.
Índice
- O que faz, na prática, a consultoria translacional
- Porque é que as doenças raras ficam presas no "vale da morte"
- Que evidência pode sustentar uma decisão de tratamento
- Como a FDA entra na equação
- O que avaliar antes de definir um plano translacional
- Quem faz o quê: famílias, médicos, fundações e empresas
- A nossa perspetiva
- Como podemos ajudar
- Perguntas frequentes
- Fontes
O que faz, na prática, a consultoria translacional
A palavra "translacional" vem de tradução. A investigação translacional em doenças raras é definida como o processo de transformar descobertas científicas em aplicações práticas que melhoram a saúde humana. Trata-se de um ciclo nos dois sentidos, a que os investigadores chamam "bench-to-bedside-and-back": da bancada ao doente e do doente de volta à bancada.
Uma consultoria translacional aplica esse princípio a um caso concreto. Não se limita a explicar a genética. Responde a perguntas operacionais:
- A variante encontrada explica realmente a doença, ou é um achado incidental?
- Que mecanismo está em causa: perda de função, ganho de função, splicing alterado, haploinsuficiência?
- Esse mecanismo é tratável com um fármaco existente, com um oligonucleotídeo antissenso (ASO) ou com terapia génica?
- Que modelo laboratorial permite testar estas hipóteses de forma fiável?
- Que dados serão precisos para que um médico, uma comissão de ética ou a FDA levem os resultados a sério?
Na prática, o consultor translacional faz a ponte entre quem tem o conhecimento clínico (o médico geneticista, o neurologista pediátrico), quem tem a capacidade laboratorial e quem decide (a família, a fundação, o regulador). Para uma introdução mais longa ao conceito, o nosso guia prático de investigação translacional percorre os termos básicos.
Em que difere de uma consultoria regulatória ou clínica
Uma consultoria regulatória concentra-se em dossiês e prazos. Uma segunda opinião clínica concentra-se no diagnóstico e no tratamento de suporte. A consultoria translacional fica entre as duas: desenha a ciência que gera a evidência, para que o trabalho regulatório e clínico tenha matéria-prima. Sem esse desenho, é comum chegar à fase de submissão com experiências interessantes que não respondem às perguntas certas.
Porque é que as doenças raras ficam presas no "vale da morte"
Entre uma descoberta promissora e um tratamento disponível existe aquilo a que a literatura chama o "valley of death". No caso das doenças raras, as recomendações do Rare Disease Moonshot associam este vale a grupos muito pequenos de doentes, a uma experiência clínica limitada e a lacunas no conhecimento científico. O mesmo documento aponta outros obstáculos: a falta de endpoints adequados, a heterogeneidade da doença, os custos elevados e os desincentivos ao investimento. Sublinha também que passar de estudos pré-clínicos, feitos em ambiente laboratorial controlado, para ensaios em humanos exige um planeamento meticuloso e metodologias validadas.
Na vida de uma família, isto significa três coisas:
- Nenhum mercado puxa pelo tratamento. Quando uma variante afeta meia dúzia de pessoas no mundo, poucas empresas têm incentivo para investir. Explicamos este problema com mais detalhe no artigo sobre porque existem doenças raras sem tratamento aprovado.
- Não há modelos animais prontos. Para muitas mutações nunca se criou um ratinho ou um peixe-zebra, e criá-lo pode levar anos.
- Não há história natural documentada. Sem saber como a doença evolui sem tratamento, é difícil provar que um tratamento mudou alguma coisa.
A consultoria translacional existe para atacar estes três pontos ao mesmo tempo, em vez de os resolver um a seguir ao outro. Resumimos as razões pelas quais este caminho continua difícil, mesmo com boa ciência, no artigo sobre por que a medicina translacional é difícil.
Que evidência pode sustentar uma decisão de tratamento
Quando há um só doente, ou muito poucos, a evidência tem de ser construída de outra maneira. Estas são as peças que mais pesam.
Modelos derivados do próprio doente
A partir de uma pequena amostra de sangue ou de pele, é possível reprogramar células em células estaminais pluripotentes induzidas (iPSC) e diferenciá-las no tipo celular afetado: neurónios, cardiomiócitos, células hepáticas. O resultado é um modelo vivo que tem a mutação exata do doente, no seu próprio fundo genético.
Controlos isogénicos corrigidos
Um modelo só serve se soubermos que o defeito observado vem da mutação e não de outra diferença genética. Por isso, corrigimos a mesma linha celular por edição CRISPR e obtemos um "gémeo" que difere apenas na variante. Se o defeito desaparecer na linha corrigida, temos uma leitura causal e um alvo claro para medir se um tratamento resgata o fenótipo.
Rastreios de alto rendimento
A descoberta de fármacos evoluiu de testes de baixa capacidade em modelos animais para rastreios de alto rendimento baseados em alvos moleculares. Nas doenças raras, isto permite testar milhares de compostos em paralelo contra o modelo do doente. Quando a biblioteca é composta por fármacos já aprovados, qualquer resultado positivo parte de um perfil de segurança conhecido em humanos. O caminho fica mais curto, mas não desaparece. O nosso guia de triagem de medicamentos explica como se leem estes rastreios.

Registos e história natural
Os registos de doentes vão de simples folhas de cálculo a bases de dados complexas. Ajudam a identificar participantes para ensaios e podem documentar a história natural da doença. Para uma variante ultra-rara, um registo bem mantido pela família e pelo médico, com datas, sintomas, exames e escalas funcionais, é um verdadeiro ativo científico.
Desfechos relatados pelo doente
A participação de doentes e familiares é essencial para desenhar desfechos centrados no doente. Os chamados PRO (patient-reported outcomes) captam aspetos que só quem vive a doença consegue relatar bem, como a fadiga, a dor ou a qualidade do sono.
| Tipo de evidência | O que responde | Limitação principal |
|---|---|---|
| Modelo iPSC do doente | O defeito reproduz-se em células humanas com a mutação exata? | Células em cultura não são um organismo inteiro |
| Linha isogénica corrigida | O defeito deve-se mesmo a esta variante? | Exige edição e validação cuidadosas |
| Rastreio de fármacos aprovados | Algum composto existente corrige o fenótipo? | Um resgate in vitro não garante benefício clínico |
| Teste de ASO in vitro | Um oligonucleotídeo desenhado para a variante resgata a função? | A entrega ao tecido e a segurança têm de ser estudadas à parte |
| Registo e história natural | Como evolui a doença sem tratamento? | Poucos doentes, dados por vezes incompletos |
| Desfechos relatados pelo doente | O que importa no dia a dia? | Subjetividade, exige instrumentos validados |
Como a FDA entra na equação
Nos Estados Unidos, a FDA tem criado canais próprios para as terapias de doenças raras. O programa piloto START da FDA dá aos participantes selecionados interações mais frequentes com a agência e aconselhamento sobre o desenho dos estudos, os grupos de controlo e a seleção de doentes, precisamente as questões que mais pesam quando há poucos doentes. Os critérios de entrada e os períodos de candidatura mudam, por isso confirme sempre na página oficial da FDA.
Dentro do Center for Drug Evaluation and Research (CDER) existe também uma Equipa de Ciência Translacional, que o relatório anual de outubro de 2024 descreve como uma unidade de especialistas e líderes seniores que apoia as equipas de revisão de novos medicamentos.
Para quem planeia um programa, isto quer dizer o seguinte: a FDA está disponível para conversar cedo, mas espera dados coerentes. Um pacote que chega a uma reunião pré-IND com modelos validados, controlos isogénicos, curvas dose-resposta e uma hipótese mecanística clara abre uma conversa muito diferente de um pacote com resultados exploratórios. Parte do trabalho translacional consiste em antecipar as perguntas do revisor antes de as experiências começarem.
O que avaliar antes de definir um plano translacional
Antes de assinar qualquer programa, connosco ou com outro laboratório, vale a pena passar por esta lista. É a mesma que usamos internamente.
- Solidez do diagnóstico genético. A variante está classificada como patogénica ou provavelmente patogénica? Existe segregação familiar? Se for uma variante de significado incerto, o primeiro objetivo pode ser confirmá-la funcionalmente, antes de procurar tratamento.
- Mecanismo da doença. Perda ou ganho de função muda tudo: um ASO que aumenta a expressão de um gene não ajuda se o problema for uma proteína tóxica. O plano tem de partir do mecanismo.
- Amenabilidade da mutação. Algumas variantes prestam-se a ASO (por exemplo, as alterações de splicing), outras a terapia génica, outras ao reposicionamento de fármacos. Esta avaliação deve vir antes de qualquer investimento laboratorial grande.
- Tipo celular relevante. O modelo tem de ser feito no tecido onde a doença se manifesta. Um defeito neurológico pede neurónios, não fibroblastos.
- Leitura mensurável. Que fenótipo vamos medir: atividade elétrica, níveis de proteína, morfologia, viabilidade? Sem uma leitura robusta, o rastreio não consegue dizer "isto funcionou".
- Caminho clínico realista. Se aparecer um candidato, quem o prescreve? Em que enquadramento: uso off-label decidido pelo médico, acesso expandido, ensaio N-of-1? O nosso artigo sobre o roteiro N-of-1 detalha estas opções.
- Prazos e decisões intermédias. Um bom plano define pontos de decisão: se o modelo não reproduzir o defeito, o trabalho para ou muda de abordagem. Isso protege o tempo e o dinheiro da família.
- Transparência dos dados. A família deve receber os dados brutos e uma interpretação clara, incluindo os resultados negativos. Escrevemos sobre isto no artigo sobre porque a transparência beneficia os doentes.
Quem faz o quê: famílias, médicos, fundações e empresas
Nenhum programa translacional funciona com um só interveniente. A literatura descreve que doentes, famílias e grupos de doentes podem contribuir para o desenho dos estudos e dos desfechos. Segundo a mesma fonte, a rede RDCRN apoia a coordenação de estudos, o recrutamento e a partilha de dados, e promove a colaboração entre médicos-investigadores e associações. O mesmo artigo refere ainda o Toolkit for Patient-Focused Therapy Development do NCATS, lançado em setembro de 2017: um portal que orienta sobre a criação de registos, a colaboração com o NIH e a FDA e a vigilância pós-comercialização.
- Famílias: trazem a amostra, a história clínica, a urgência e, muitas vezes, o financiamento. Mantêm o registo do dia a dia.
- Médicos-investigadores: confirmam o diagnóstico, interpretam o fenótipo e são eles que, no fim, decidem se um candidato se aplica ao doente. O nosso guia sobre colaboração médico-família mostra como organizar esta relação.
- Fundações e associações: reúnem doentes com a mesma variante ou o mesmo gene, financiam modelos partilhados e dão voz aos doentes junto dos reguladores.
- Empresas biofarmacêuticas: trazem capacidade de desenvolvimento, de fabrico e de submissão quando um candidato justifica um programa maior.
Se o seu filho ou outro familiar vier a participar num ensaio, convém conhecer os seus direitos em ensaios clínicos raros antes de assinar o consentimento.
A nossa perspetiva
Muitas famílias chegam até nós depois de anos de exames, ainda com a frase "não há nada a fazer" na cabeça. Estamos convictos de que, numa doença ultra-rara, esperar que o tratamento apareça sozinho raramente funciona. É preciso procurá-lo de forma ativa e com método.

Por isso, desenhamos a consultoria translacional em torno do modelo vivo do doente. Criamos iPSC a partir das células da própria pessoa e geramos a linha corrigida por CRISPR, para termos um controlo honesto. Sobre esse par, testamos em paralelo tudo o que faz sentido para aquela mutação: uma biblioteca de cerca de 3000 fármacos aprovados pela FDA, ASO desenhados à medida e a avaliação de estratégias de terapia génica. Fazemo-lo em paralelo, e não em sequência, porque o tempo de uma criança com uma doença progressiva não pode esperar por etapas que aguardam umas pelas outras.
Também acreditamos que o consultor tem de dizer "não" quando os dados dizem "não". Um resgate fraco num rastreio não é uma cura, e apresentá-lo como tal prejudica as famílias e a ciência. O nosso compromisso é entregar resultados com rigor e transparência, incluindo os negativos, num prazo de 12 a 15 meses, e traduzi-los numa linguagem que o médico assistente possa usar.
— John
Como podemos ajudar
Se tem uma variante identificada e nenhum tratamento aprovado, o ponto de partida habitual é o nosso Estudo de Amenabilidade e Roteiro de Descoberta. Analisamos a mutação, incluindo a pontuação de amenabilidade do nosso sistema de IA RINAE, e propomos um plano com os modelos, os rastreios e os pontos de decisão adequados ao caso.
A partir daí, o programa pode incluir o desenvolvimento e o biobanco do modelo iPSC, o rastreio de cerca de 3000 fármacos aprovados pela FDA e o desenho, a síntese e a validação in vitro de ASO personalizados. Quando surge um candidato forte, pode incluir também a preparação de pacotes de dados para uma submissão IND. Conheça o nosso programa de medicina genética personalizada e fale diretamente com a equipa.
Perguntas frequentes
Quem pode contratar uma consultoria translacional para uma doença rara?
Famílias, médicos-investigadores, fundações e empresas biofarmacêuticas. Na prática, o pedido parte muitas vezes da família ou da fundação, mas o médico que acompanha o doente deve estar envolvido desde o início, porque é ele que interpreta e aplica os resultados.
É preciso ter um diagnóstico genético confirmado?
Ajuda muito, mas nem sempre é obrigatório. Se a variante for de significado incerto, a primeira fase do trabalho pode ser precisamente testá-la num modelo celular, para perceber se causa o defeito, antes de qualquer rastreio de tratamentos.
Um fármaco que funciona no laboratório pode ser usado de imediato?
Não automaticamente. Um resgate em células é um sinal, não uma prova de benefício clínico. A decisão de usar um fármaco aprovado fora da sua indicação cabe ao médico assistente, que pondera a dose, as interações e os riscos para aquele doente. No caso dos ASO ou da terapia génica, o caminho passa por estudos adicionais e pela FDA.
Quanto tempo demora um programa completo?
Depende do caso, sobretudo da dificuldade em gerar e validar o modelo. No nosso programa, o objetivo é entregar resultados em 12 a 15 meses, com pontos de decisão intermédios que permitem ajustar o plano se um modelo ou uma abordagem não se confirmarem.
Fontes
- Rare Disease Moonshot: Translational Research Needs, Recommendations
- Drug discovery and development for rare genetic disorders (PMC)
- Accelerating Rare Disease Drug Development: Lessons Learned (PMC)
- Developments in evidence creation for treatments of inborn errors of metabolism (JIMD)
- FDA: START pilot program for rare diseases
- FDA CDER Translational Science Team: Year Two Annual Report
- From scientific discovery to treatments for rare diseases (Orphanet Journal of Rare Diseases)