
Um plano translacional para doenças raras é a sequência de passos científicos e regulatórios que transforma um diagnóstico genético isolado numa terapia experimental testável num único doente. O primeiro passo prático, sempre, é confirmar o diagnóstico genético com sequenciação validada e reunir todo o histórico clínico. A orientação recente da FDA sobre mecanismo plausível e o roteiro do IRDiRC já dão estrutura a este percurso, mas o trabalho preparatório continua a ser da família e da equipa clínica.
Em resumo:
- A validação do mecanismo molecular da doença e a confirmação genética são essenciais antes de avançar para qualquer etapa do plano translacional.
- Criar modelos de doença com células do próprio doente, como iPSC, é uma fase obrigatória para separar efeitos específicos da mutação de variabilidade genética natural.
- A triagem de compostos aprovados, ASOs personalizados e estratégias de terapia gênica acelera a identificação de opções viáveis, evitando moléculas totalmente novas.
- Cumprir os cinco critérios técnicos regulatórios da FDA, especialmente sobre manufactura reprodutível, é fundamental para obter aprovação e avançar para a fase clínica.
- Antes de procurar um parceiro, deve reunir documentação robusta, questionar a experiência técnica do laboratório e solicitar orçamentos realistas por escrito.
Índice
- As etapas essenciais de um plano translacional para doenças raras
- Da bancada ao doente: como se valida uma terapia individualizada
- O que a orientação da FDA e programas como o RAPID significam para si
- Checklist prático antes de contactar um parceiro translacional
- Como um laboratório especializado que se encaixa neste roteiro translacional
- Para onde vai a investigação N-of-1 a partir de aqui
- Como começar um programa translacional com um laboratório especializado
- Fontes
- Perguntas frequentes
As etapas essenciais de um plano translacional para doenças raras
Um plano translacional bem construído segue uma lógica quase linear, ainda que cada fase possa exigir meses de trabalho paralelo. A ordem importa: avançar sem confirmar o mecanismo da doença é a causa mais comum de programas que ficam parados a meio.
- Confirmação genética e mecanismo: identificar a mutação exata e entender como ela provoca a doença, não apenas que gene está afetado.
- Elegibilidade segundo critérios IRDiRC: verificar se o caso cumpre os pontos de decisão definidos pelo roteiro de desenvolvimento N-of-1 do IRDiRC, incluindo critérios éticos e de urgência clínica.
- Modelagem pré-clínica com células do próprio paciente: criar linhas de células-tronco pluripotentes induzidas (iPSC) e, sempre que possível, uma linha isogénica corrigida para comparação direta.
- Triagem de terapias: testar reposicionamento de fármacos já aprovados, oligonucleotídeos antissenso (ASO) desenhados à medida, ou avaliar a viabilidade de terapia gênica.
- Preparação regulatória inicial: organizar os dados num formato que sustente uma futura reunião pré-IND.
Cada etapa gera dados que a etapa seguinte precisa. Saltar a modelagem pré-clínica para ir direto à triagem farmacológica costuma custar tempo, não poupar-no.
Da bancada ao doente: como se valida uma terapia individualizada
A parte mais técnica do plano translacional é também a que decide, na prática, se uma terapia chega a ser administrada. Não basta um resultado promissor numa placa de laboratório: é preciso provar que o composto ou a molécula chega ao tecido certo, na dose certa, com um efeito mensurável.
Três elementos técnicos costumam determinar o sucesso ou o impasse de um caso N-of-1:
- Prova de entrega ao tecido alvo. Sem dados prévios (de estudos anteriores ou de modelos análogos) que mostrem que a molécula atinge o órgão ou tecido afetado, a extrapolação de eficácia fica especulativa. Um estudo de caso sobre elegibilidade de ASO em Duchenne mostra como esta exigência pode excluir casos aparentemente promissores.
- Modelos iPSC e linhas isogénicas corrigidas. Reprogramar células do próprio doente e comparar com uma versão geneticamente corrigida da mesma linha permite isolar o efeito real da mutação, separando-o do ruído genético natural entre indivíduos.
- Triagem paralela de bibliotecas farmacológicas. Testar simultaneamente milhares de compostos já aprovados pela FDA contra o modelo da doença acelera a descoberta de candidatos com reposicionamento viável, evitando o caminho mais lento de uma molécula totalmente nova.
Dica profissional: Peça sempre ao laboratório envolvido para explicar o critério exato de "sinal funcional convincente" que vão usar antes de avançar para desenho de dose. Sem essa definição escrita, é fácil um programa arrastar-se em testes adicionais sem nunca chegar a uma decisão go/no-go.
A decisão de avançar depende também da viabilidade de manufactura, o que a indústria chama de CMC (química, manufactura e controlo). Um estudo sobre modelos de desenvolvimento em plataforma para terapias génicas confirma que decisões de engenharia tomadas tarde de mais neste processo costumam ser o ponto de bloqueio real, mais do que a própria ciência da doença. O desenho da dose e do estudo N-of-1 nasce diretamente destes dados: sem sinal de segurança in vitro e sem confirmação de que o lote clínico pode ser produzido de forma consistente, não há base para avançar para o doente.
O que a orientação da FDA e programas como o RAPID significam para si
Em fevereiro de 2026, a FDA publicou um draft guidance que cria, por primeira vez, um caminho regulatório formal baseado em "mecanismo plausível" para terapias individualizadas. Na prática, isto significa que a agência aceita avançar sem os ensaios clínicos tradicionais em larga escala, desde que o programa demonstre um conjunto de cinco critérios técnicos e científicos.
- Compreensão clara do mecanismo molecular da doença.
- Prova de que a intervenção atua sobre esse mecanismo de forma específica.
- Dados pré-clínicos consistentes, idealmente de modelos derivados do próprio doente.
- Plano de monitorização de segurança adequado ao risco previsto.
- Via de manufactura reprodutível e documentada.
Uma análise publicada na Nature Genetics sublinha que estes cinco critérios não têm o mesmo grau de dificuldade: a manufactura reprodutível costuma ser o mais difícil de cumprir para famílias e laboratórios pequenos, enquanto a compreensão do mecanismo é geralmente o ponto de partida mais acessível.
Os "master protocols" (protocolos mestres partilhados entre vários programas) e as plataformas de desenvolvimento reduzem a necessidade de repetir testes básicos a cada novo caso. É aqui que iniciativas como o programa RAPID do CIRM fazem diferença real: ao partilhar infraestrutura, dados analíticos e processos de manufactura entre programas relacionados, encurtam significativamente o tempo até ao primeiro tratamento em humanos (FIH). Pedir uma reunião pré-IND, ou o equivalente informal INTERACT, torna-se muito mais produtivo quando o programa já chega com estes cinco critérios organizados.
Checklist prático antes de contactar um parceiro translacional
Escolher com quem trabalhar decide, muitas vezes, se um caso avança em meses ou em anos. Antes de qualquer contacto, vale reunir a documentação certa e fazer as perguntas certas.
- Reúna os documentos essenciais: relatório genético completo (idealmente com interpretação clínica detalhada), histórico clínico cronológico e resultados de imagem ou exames funcionais relevantes.
- Pergunte sobre experiência técnica concreta: quantos modelos iPSC já desenvolveram, se fazem desenho e síntese de ASO internamente, e que tipo de dados entregam no final de cada fase.
- Peça prazos e custos por escrito: um parceiro sério apresenta estimativas realistas, mesmo que aproximadas, em vez de promessas vagas de "resultados rápidos".
- Verifique sinais de rigor científico: publicações revisadas por pares, entregáveis técnicos claros e um plano de seguimento pós-triagem são sinais de fiabilidade.
- Informe-se sobre financiamento: fundações de doenças raras e programas de acesso expandido podem cobrir parte dos custos; vale explorar opções de acesso a tratamentos experimentais antes de assinar qualquer contrato.
Como um laboratório especializado que se encaixa neste roteiro translacional
Uma empresa especializada foca-se nas etapas exigentes deste plano: transformar um diagnóstico genético raro num modelo de doença testável e, depois, num pacote de dados regulatoriamente utilizável.
- Cria modelos de doença específicos do paciente a partir das próprias células, usando tecnologias avançadas como iPSC e edição genética.
- Realiza triagens paralelas de um grande número de fármacos aprovados, desenvolve ASOs customizados e avalia estratégias de terapia gênica.
- Prioriza rapidez, transparência e rigor científico na tradução dos resultados para famílias, médicos e parceiros.
Para quem quer entender melhor a triagem de ASO ou o desenho de estudos N-of-1 antes de avançar, o blog da Hopeatrarelabs sobre vantagens do rastreio de ASOs e o guia de investigação N-of-1 para investigadores aprofundam cada uma destas fases.
Para onde vai a investigação N-of-1 a partir de aqui
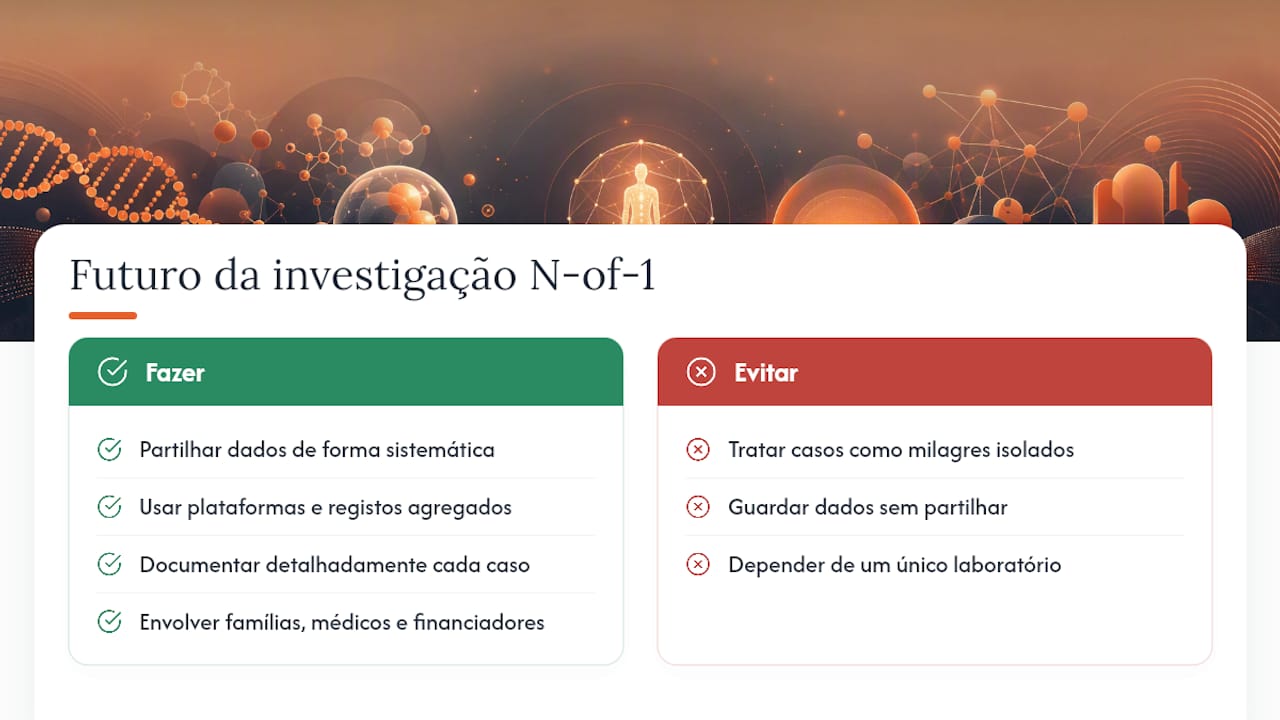
O maior obstáculo ao progresso nesta área não é falta de ciência: é a fragmentação. Cada caso N-of-1 tratado isoladamente ensina algo valioso, mas essa lição raramente chega ao próximo médico que enfrenta uma mutação semelhante. Plataformas partilhadas e registos de dados agregados, como os que o IRDiRC defende para tornar as terapias individualizadas escaláveis, são o que vai decidir se esta área continua a ser uma coleção de milagres isolados ou se se transforma numa disciplina reprodutível.
Isso exige mais do que boa ciência de laboratório. Exige que famílias, médicos, investigadores e financiadores aceitem partilhar dados de forma sistemática, mesmo quando cada caso parece único de mais para generalizar. As histórias reais de pacientes continuam a ser o motor que obriga reguladores e investigadores a mover-se mais rápido do que a burocracia normalmente permite. Quem trabalha nesta área sabe que o próximo avanço não vai vir de um único laboratório brilhante, mas da soma de centenas de casos bem documentados.
— John
Como começar um programa translacional com um laboratório especializado
Se já reuniu o relatório genético e o histórico clínico, o passo seguinte lógico é uma avaliação inicial que diga, com honestidade científica, se o seu caso tem um caminho viável. É exatamente aí que entra o serviço Amenability Study & Discovery Roadmap oferecido por um laboratório especializado.
[IMAGEM:cta_image]
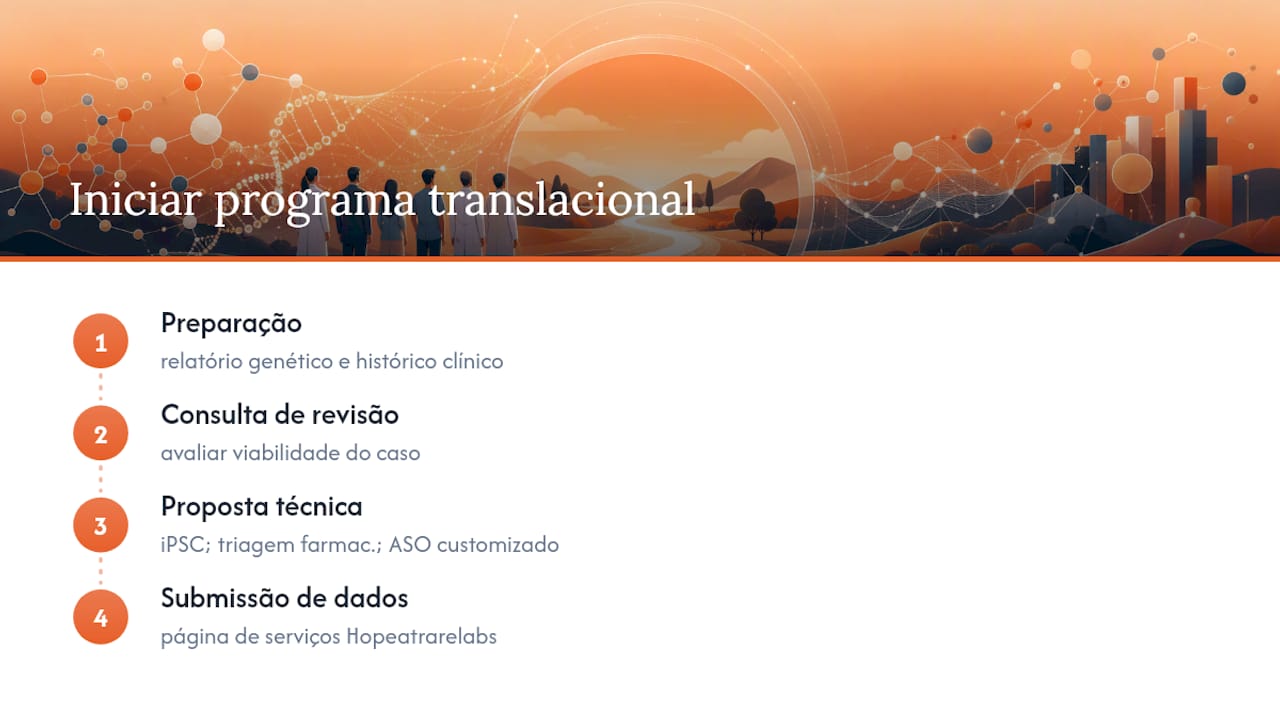
O processo começa com uma consulta de revisão dos dados disponíveis, seguida de uma proposta técnica que explica que modelos e triagens fazem sentido para o seu caso específico, como modelagem por iPSC, triagem farmacológica ou desenho de ASO customizado. Não há promessas genéricas: cada proposta é construída à volta da mutação e do mecanismo concretos do doente. Para submeter os dados clínicos e genéticos e pedir essa avaliação inicial, visite a página de serviços da Hopeatrarelabs e siga as instruções de contacto indicadas para famílias e médicos.
Fontes
Para verificar os critérios técnicos e regulatórios mencionados, consulte o draft guidance da FDA sobre mecanismo plausível, o roteiro N-of-1 do IRDiRC e o plano do programa RAPID do CIRM. Para contexto prático sobre direitos e ensaios clínicos, veja também o guia sobre direitos dos pacientes em ensaios clínicos raros.
Este artigo fornece informações gerais e não substitui o aconselhamento de um médico qualificado. Consulte um profissional de saúde qualificado sobre o seu caso antes de agir com base neste conteúdo.
- FDA launches framework for individualized therapies for ultra-rare diseases
- The state of the art of N-of-1 therapies and the IRDiRC N-of-1 development roadmap
- CIRM RAPID concept plan (RAPID program overview)
- Applying the FDA’s plausible mechanism guidance across the rare disease landscape | Nature Genetics
Perguntas frequentes
O que é exatamente um plano translacional para doenças raras?
É a sequência de etapas científicas, desde a confirmação genética até à triagem pré-clínica, que transforma um diagnóstico raro numa proposta de terapia individualizada testável, seguindo critérios como os do roteiro IRDiRC N-of-1.
Quanto tempo demora um plano translacional completo?
Varia muito por caso, mas os passos técnicos (modelagem iPSC, triagem farmacológica e preparação regulatória) costumam exigir vários meses de trabalho paralelo antes de qualquer interação formal com a agência reguladora.
O que faz um laboratório especializado neste processo?
Desenvolve modelos de doença derivados das células do próprio doente com iPSC e CRISPR, e realiza triagens paralelas de milhares de fármacos aprovados pela FDA, além de desenho de ASOs customizados; os preços dos seus serviços estão disponíveis mediante contacto através do site oficial.
É preciso um diagnóstico genético confirmado antes de procurar um parceiro translacional?
Sim. A confirmação genética e a compreensão do mecanismo patogénico são o ponto de partida obrigatório de qualquer plano translacional sério, incluindo os critérios de elegibilidade definidos pelo IRDiRC.
As terapias ASO N-of-1 funcionam sempre?
Não. A elegibilidade e a eficácia dependem fortemente de haver prova prévia de entrega ao tecido alvo e de um mecanismo bem compreendido, como mostra o estudo de caso sobre elegibilidade de ASO em Duchenne.