
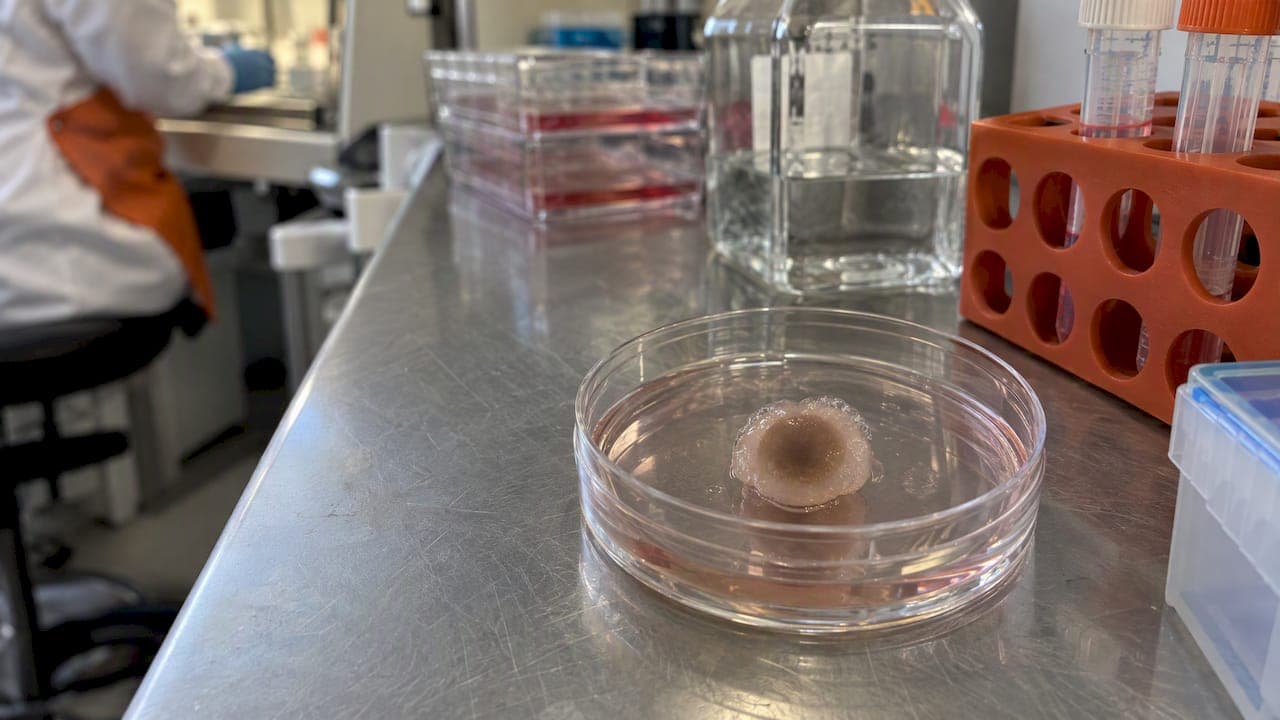
Les organoïdes rétiniens dérivés d'iPSC permettent aujourd'hui de modéliser in vitro des pathologies rétiniennes génétiques et d'évaluer des interventions thérapeutiques, avec des limites de maturation et de variabilité qui restent à contrôler. Ces systèmes reproduisent des phénotypes cellulaires de maladies comme la rétinite pigmentaire ou l'amaurose congénitale de Leber, servent de plateforme pour valider des corrections CRISPR et autorisent un criblage pharmacologique ciblé. Ils ne remplacent pas encore un modèle animal complet pour l'évaluation systémique, mais ils comblent une lacune réelle entre la culture cellulaire classique et l'essai clinique.
En bref:
- La validation de la causalité d'une mutation nécessite la création de lignées isogéniques corrigées et la comparaison de plusieurs clones indépendants.
- La maturation optimale des organoïdes rétiniens requiert plusieurs mois de culture, avec une différenciation progressive des segments externes chez les photorécepteurs.
- La reproduction fidèle de la structure rétinienne privilégie la méthode hybride 2D/3D malgré un temps de culture plus long, pour une organisation laminée plus réaliste.
- Les criblages pharmacologiques efficaces demandent des réplicats issus de lots de différenciation différents et une documentation rigoureuse de la variabilité inter-lots.
- La combinaison d'analyses structurales, fonctionnelles et transcriptomiques permet une interprétation fiable et convergente des phénotypes pathologiques.
Table des matières
- Protocoles de différenciation iPSC vers organoïdes : approches 3D et hybrides
- Études de cas publiées sur la RP, la LCA, le XLRS, l'USH2A et la maladie de Stargardt
- Valider la pathogénicité avec CRISPR et des lignées isogéniques
- Mesurer la structure et la fonction : immunomarquage, électrophysiologie et séquençage unicellulaire
- Contrôle qualité, reproductibilité et passage à l'échelle
- Applications translationnelles : criblage pharmacologique et tests de vecteurs géniques
- Limites méthodologiques et axes d'amélioration
- Comment un laboratoire spécialisé met en pratique la modélisation rétinienne patient-spécifique
- Perspective d'auteur : priorités éthiques et collaboration scientifique
- Option pratique : engager un programme de modélisation et de criblage personnalisé
- Questions fréquentes
- Sources
Protocoles de différenciation iPSC vers organoïdes : approches 3D et hybrides
Deux grandes familles de protocoles dominent la production d'organoïdes rétiniens à partir de cellules souches pluripotentes induites. L'approche entièrement tridimensionnelle cultive les corps embryoïdes en suspension dès les premiers jours, tandis que l'approche hybride 2D puis 3D laisse d'abord se former un neuroépithélium adhérent avant de détacher les structures optiques pour une maturation en suspension. Cette seconde stratégie tend à améliorer l'organisation laminée de la rétine et la qualité de maturation des couches cellulaires, selon la synthèse méthodologique de référence sur les protocoles d'organoïdes rétiniens.
Le choix entre ces deux voies dépend de l'objectif expérimental. Un laboratoire qui cherche à produire rapidement de grandes cohortes pour un criblage privilégiera souvent la suspension directe, plus simple à standardiser en plaques multipuits. Une équipe qui vise une architecture rétinienne fidèle, avec une ségrégation nette des couches de photorécepteurs, choisira la voie hybride malgré un temps de culture plus long.
La fenêtre temporelle typique s'étend sur une période étendue, avec des points de contrôle successifs qui jalonnent la maturation :
- Formation des vésicules optiques et apparition des premiers marqueurs neuroépithéliaux durant les premières semaines de culture.
- Émergence des progéniteurs de photorécepteurs, identifiables par l'expression de facteurs de transcription spécifiques de la rétine.
- Apparition de segments externes rudimentaires chez les photorécepteurs matures, signe d'une différenciation avancée.
- Stabilisation d'une architecture laminée reconnaissable, avec ségrégation des couches nucléaires et plexiformes.
Les réactifs critiques incluent les facteurs de signalisation qui orientent le devenir neuroectodermique précoce, puis les molécules qui favorisent la spécification rétinienne plutôt que d'autres destins neuronaux. La densité d'ensemencement initiale des corps embryoïdes influence directement la taille et l'homogénéité des organoïdes obtenus : une densité trop élevée favorise la fusion de structures voisines, tandis qu'une densité trop faible ralentit l'auto-organisation.
Le choix de la méthode de dissociation cellulaire en fin de culture pèse aussi sur la qualité du matériel obtenu. Une digestion enzymatique partielle plutôt qu'une dissociation brutale permet d'enrichir la fraction de photorécepteurs tout en préservant la structure des neurones internes, ce qui améliore la qualité des échantillons destinés aux tests pharmacologiques, comme le montrent des travaux récents sur l'optimisation des méthodes de dissociation. Ce détail technique, souvent négligé, conditionne pourtant la fiabilité des lectures en aval, qu'il s'agisse d'immunomarquage, de cytométrie ou de séquençage.
Pour approfondir les bonnes pratiques de reproductibilité associées à ces lignées, notre article sur les iPSC dérivées de patients en clinique détaille les points de vigilance à chaque étape du pipeline.
Études de cas publiées sur la RP, la LCA, le XLRS, l'USH2A et la maladie de Stargardt
Un nombre croissant de travaux a validé la capacité des organoïdes rétiniens à reproduire des phénotypes cellulaires propres à des mutations spécifiques, avec des résultats qui vont au-delà de la simple observation morphologique.
- Rétinite pigmentaire liée à RPGR. Des organoïdes dérivés d'iPSC de patients porteurs de mutations RPGR montrent des anomalies de structure du segment connecteur des photorécepteurs, un phénotype cohérent avec la pathologie clinique observée chez ces patients.
- Amaurose congénitale de Leber liée à CEP290. Les lignées mutées reproduisent des défauts de ciliogenèse et un épissage aberrant caractéristique de cette forme de LCA, offrant une plateforme pour tester des stratégies de correction au niveau de l'ARN.
- Rétinoschisis lié à l'X (XLRS). Les organoïdes porteurs de mutations RS1 présentent des altérations de la structure synaptique et de l'intégrité des couches internes, cohérentes avec la schisis observée en clinique.
- Syndrome de Usher lié à USH2A. Les modèles dérivés de patients révèlent des anomalies du cil connecteur et une dégénérescence progressive des photorécepteurs, utiles pour suivre la cinétique de la maladie in vitro.
- Maladie de Stargardt liée à ABCA4. Les organoïdes accumulent des produits de dégradation lipidique typiques, offrant une lecture biochimique directement comparable aux biomarqueurs cliniques de cette maladie.
Ces modèles ont une valeur qui dépasse la description phénotypique : plusieurs études montrent que la correction génique d'une mutation causale restaure, au moins partiellement, le phénotype cellulaire observé, ce qui constitue une preuve de causalité et non une simple corrélation. Cette logique de rescue fonctionnel après correction est documentée dans une revue consacrée aux organoïdes rétiniens comme outils de compréhension de la dégénérescence rétinienne, qui rassemble plusieurs exemples portant sur des gènes comme CEP290, RPGR et USH2A.
La même revue souligne l'intérêt de certains vecteurs viraux pour la thérapie génique testée sur organoïdes : des variants comme l'AAV2-7m8 affichent une transduction supérieure dans ces tissus comparés à des capsides plus anciennes, ce qui en fait un sujet d'optimisation récurrent lors des essais précliniques de thérapie génique in vitro. Pour les maladies ultra-rares où aucun essai clinique n'existe encore, cette combinaison d'un modèle iPSC-organoïde et d'un criblage à haut débit accélère une démarche de recherche individualisée, orientée vers des options thérapeutiques réellement exploitables pour un patient donné.
Notre synthèse sur les avantages des iPSC pour la modélisation des maladies rares revient sur la logique qui sous-tend ces approches patient-spécifiques.
Valider la pathogénicité avec CRISPR et des lignées isogéniques
La démonstration qu'une mutation donnée cause réellement un phénotype observé repose sur une comparaison rigoureuse entre une lignée mutée et son contrôle isogénique, c'est-à-dire génétiquement identique à l'exception du variant étudié. Deux stratégies s'opposent ici : corriger la mutation dans une lignée de patient pour vérifier la disparition du phénotype, ou introduire la mutation dans une lignée saine pour vérifier son apparition. La première stratégie est souvent préférée car elle part directement du contexte génétique du patient, réduisant les variables confondantes liées au fond génétique.
Quelques principes guident une expérimentation solide :
- Vérifier par séquençage complet l'absence de modifications hors cible après édition CRISPR, clone par clone.
- Comparer plusieurs clones indépendants corrigés plutôt qu'un seul, pour écarter les artefacts propres à une lignée particulière.
- Documenter le nombre de passages entre la lignée parentale et la lignée corrigée, car un écart trop important peut introduire une dérive épigénétique indépendante de la mutation.
- Conserver congelés les stocks de cellules à chaque étape clé de l'édition, pour permettre une régénération en cas d'anomalie détectée tardivement.
Les lignées isogéniques ne règlent pas tout : une dérive épigénétique accumulée pendant la culture prolongée peut introduire des différences phénotypiques indépendantes du variant étudié, brouillant l'interprétation. C'est pourquoi la robustesse d'une conclusion de pathogénicité dépend autant du nombre de clones testés que de la cohérence des phénotypes observés entre eux.
Conseil de pro : Avant de conclure qu'un phénotype est causé par la mutation, reproduisez-le sur au moins deux clones corrigés indépendants et deux clones témoins non corrigés issus du même donneur.
Notre guide pratique sur la conception d'expériences de rescue CRISPR détaille la logistique de clonage et les points de contrôle qualité à chaque étape.
Mesurer la structure et la fonction : immunomarquage, électrophysiologie et séquençage unicellulaire
Démontrer qu'un organoïde reproduit fidèlement un phénotype pathologique exige de combiner plusieurs niveaux de lecture, de la structure fine à la fonction électrique.
- L'immunomarquage confocal reste la méthode de référence pour localiser les protéines ciliaires, synaptiques ou structurelles altérées par la mutation étudiée.
- La microscopie électronique à transmission révèle les anomalies ultrastructurales des segments externes des photorécepteurs, invisibles en fluorescence classique.
- Les réseaux de microélectrodes (MEA) permettent d'enregistrer l'activité électrique de populations de cellules rétiniennes en réponse à un stimulus lumineux.
- Le patch-clamp donne accès aux propriétés électriques fines d'une cellule unique, utile pour caractériser des canaux ioniques spécifiques.
- Le séquençage d'ARN en cellule unique (scRNA-seq) cartographie l'hétérogénéité cellulaire de l'organoïde et relie des altérations transcriptomiques précises à un sous-type cellulaire donné.
Le séquençage unicellulaire est devenu un outil indispensable pour déchiffrer l'hétérogénéité cellulaire propre à ces tissus, une approche détaillée dans une revue consacrée aux méthodes et applications des organoïdes rétiniens. Combiner cette lecture transcriptomique à une mesure fonctionnelle, comme la réponse électrophysiologique, permet d'assigner un phénotype moléculaire précis à une conséquence fonctionnelle mesurable, ce qui renforce considérablement la crédibilité d'une conclusion mécanistique.
Aucune technique isolée ne suffit à prouver un phénotype pathologique de façon convaincante. Un laboratoire qui se limite à l'immunomarquage risque de confondre une variation de densité cellulaire avec un véritable défaut fonctionnel, tandis qu'une mesure électrophysiologique seule ne renseigne pas sur la cause moléculaire sous-jacente. La convergence de plusieurs lectures indépendantes reste la meilleure garantie contre une interprétation erronée.
Pour approfondir l'interprétation des données transcriptomiques appliquées aux maladies rares, notre ressource sur la transcriptomique et le séquençage ARN pour les maladies rares détaille les pièges d'analyse courants.
Contrôle qualité, reproductibilité et passage à l'échelle
La variabilité entre lots d'organoïdes reste l'obstacle principal à leur adoption en criblage à grande échelle. Établir et publier des métriques de contrôle qualité standardisées constitue une priorité reconnue par la communauté scientifique, comme le souligne la synthèse méthodologique sur les protocoles et applications des organoïdes rétiniens.
Quelques pratiques réduisent concrètement cette variabilité :
- Documenter systématiquement le numéro de lot de réactifs critiques, car une variation de concentration d'un facteur de croissance d'un lot à l'autre peut décaler la cinétique de différenciation.
- Fixer des critères morphologiques quantitatifs à chaque point de contrôle plutôt que de s'appuyer sur une évaluation visuelle subjective.
- Suivre un nombre constant de passages entre la banque de cellules souches et le début de la différenciation.
- Archiver des échantillons congelés à chaque étape clé pour permettre une analyse rétrospective en cas d'anomalie.
L'automatisation des pipelines de culture, par exemple via des plateformes robotisées de changement de milieu, peut réduire la variabilité liée au geste manuel, mais elle amplifie aussi les écarts si les procédures opératoires standardisées ne couvrent pas les points de contrôle intermédiaires. Un robot qui applique fidèlement un protocole mal défini produit simplement une variabilité reproductible, pas une qualité garantie.
Conseil de pro : Intégrez un point de contrôle morphométrique quantifiable (diamètre moyen, épaisseur de la couche neuroépithéliale) toutes les deux semaines plutôt qu'une seule évaluation en fin de protocole.
Applications translationnelles : criblage pharmacologique et tests de vecteurs géniques
Transformer un organoïde rétinien en donnée préclinique exploitable suppose d'adapter le format expérimental à l'échelle visée. Un criblage de quelques centaines de molécules candidates tolère des organoïdes individuels en plaques multipuits, tandis qu'un criblage de plusieurs milliers de composés nécessite une miniaturisation poussée, souvent au prix d'une résolution structurale réduite.
- Les formats en plaques de 96 ou 384 puits permettent un criblage pharmacologique à throughput élevé, au prix d'une analyse morphologique simplifiée.
- Les tests de vecteurs de thérapie génique évaluent l'efficacité de transduction et l'expression du transgène, avec des capsides comme l'AAV2-7m8 souvent comparées pour leur capacité à transduire les photorécepteurs matures.
- Les tests d'oligonucléotides antisens (ASO) mesurent la restauration de l'épissage correct ou la réduction d'un transcript toxique, lecture particulièrement pertinente pour les mutations d'épissage.
- Les critères de preuve attendus pour un dossier préclinique incluent une reproductibilité inter-lots documentée et une relation dose-réponse cohérente.
La preuve de concept obtenue sur organoïde ne remplace pas un dossier complet de données habilitantes pour un dépôt réglementaire, mais elle constitue une étape de tri rationnel avant d'engager des ressources plus lourdes vers un modèle animal ou un essai clinique. Des registres d'essais cliniques en ophtalmologie, comme celui référencé sous le numéro NCT03913130, illustrent comment des approches de thérapie génique s'appuient en amont sur des données précliniques de ce type avant la phase humaine.
La principale limite de ces criblages reste la maturité incomplète des organoïdes utilisés : un effet pharmacologique observé sur un photorécepteur immature ne garantit pas la même réponse sur un tissu rétinien pleinement différencié.
Limites méthodologiques et axes d'amélioration
Les organoïdes rétiniens actuels souffrent de limites reconnues par l'ensemble du domaine. Les photorécepteurs y restent souvent immatures, avec des segments externes rudimentaires qui ne reproduisent pas pleinement l'architecture adulte, et les cellules peuvent perdre une partie de leur signature épigénétique liée à l'âge du donneur au cours de la reprogrammation. L'absence de vascularisation fonctionnelle et d'un épithélium pigmentaire rétinien pleinement intégré limite aussi la durée de culture viable et la pertinence physiologique du modèle, comme le reconnaît l'analyse des organoïdes rétiniens comme modèles de développement et de maladies.
Plusieurs pistes techniques cherchent à combler ces lacunes : l'intégration de systèmes organ-on-chip pour simuler un flux nutritif continu, la co-culture avec des cellules d'épithélium pigmentaire rétinien pour soutenir le métabolisme des photorécepteurs, et des approches de bio-impression pour structurer des tissus plus complexes dès l'origine. Ces technologies restent émergentes mais dessinent la prochaine génération de modèles.

Comment un laboratoire spécialisé met en pratique la modélisation rétinienne patient-spécifique
Traduire ces protocoles en programme opérationnel pour un patient ou une cohorte exige une infrastructure dédiée. Nous développons des modèles de maladies personnalisés à partir des cellules du patient grâce à la reprogrammation en iPSC et à la biobanque associée, puis construisons des lignées de contrôle isogéniques corrigées par CRISPR pour valider la causalité d'une mutation donnée.
Sur cette base, nous conduisons des criblages à haut débit portant sur près de 3 000 molécules déjà approuvées, ainsi que la conception et la validation in vitro d'oligonucléotides antisens sur mesure lorsque la mutation s'y prête. Chaque programme produit des données et rapports scientifiques détaillés, documentant des métriques de contrôle qualité et des résultats fonctionnels à chaque étape.
Pour un patient atteint d'une maladie génétique ultra-rare ou non diagnostiquée, notre approche du modèle d'organoïdes dérivés du patient illustre comment cette démarche s'organise concrètement, de la biopsie initiale au rapport final.
Perspective d'auteur : priorités éthiques et collaboration scientifique
Le consentement éclairé et le partage transparent des données de lignées iPSC ne sont pas des formalités annexes : ils déterminent si une famille confrontée à une maladie ultra-rare peut bénéficier des avancées obtenues ailleurs sur une mutation voisine. Le champ progresse plus vite quand les laboratoires partagent leurs métriques de contrôle qualité plutôt que de les garder comme avantage compétitif.
Je pense que la prochaine étape décisive n'est pas technologique mais organisationnelle : l'adoption de métriques publiques et comparables entre laboratoires ferait plus pour la translation clinique qu'une amélioration marginale des protocoles de différenciation. Un organoïde reproductible à 80 % partagé ouvertement vaut mieux qu'un organoïde parfait enfermé dans un seul laboratoire.
— John
Option pratique : engager un programme de modélisation et de criblage personnalisé
Si votre laboratoire ou votre famille fait face à une mutation rare sans modèle établi, construire ce pipeline en interne, de la reprogrammation iPSC jusqu'au criblage de milliers de molécules, représente souvent un investissement de temps considérable avant d'obtenir une première donnée exploitable. Nous proposons une voie différente : un programme structuré qui part des cellules du patient pour aboutir à des données de criblage et des rapports scientifiques exploitables, avec une transparence sur chaque étape du processus.
Notre offre couvre le développement de modèles iPSC patient-spécifiques et leur biobanque, la construction de lignées de contrôle isogéniques par CRISPR, le criblage à haut débit d'environ 3 000 molécules approuvées, la conception d'ASO sur mesure, ainsi que la préparation de dossiers de données habilitantes pour un dépôt réglementaire. Pour discuter d'un cas précis et évaluer la faisabilité d'un programme, rendez-vous sur la page de nos services de modélisation afin d'engager une première conversation.
Questions fréquentes
Combien de temps faut-il pour différencier un organoïde rétinien mature ?
La maturation d'un organoïde rétinien jusqu'à l'apparition de segments externes de photorécepteurs s'étend généralement sur plusieurs mois de culture continue. La durée exacte varie selon le protocole choisi et la lignée iPSC utilisée, les approches hybrides 2D vers 3D nécessitant souvent plus de temps que la suspension directe.
Quels contrôles sont indispensables pour valider la pathogénicité d'une mutation ?
Un contrôle isogénique corrigé par CRISPR, idéalement sur plusieurs clones indépendants, reste la référence pour établir qu'une mutation cause bien le phénotype observé. Les contrôles doivent aussi vérifier l'absence de modifications hors cible après édition génétique.
Faut-il préférer un organoïde rétinien à un modèle animal ?
Les organoïdes rétiniens dérivés d'iPSC de patients excellent pour reproduire un contexte génétique humain précis et cribler rapidement des candidats thérapeutiques, mais ils n'offrent pas encore la vascularisation ni l'intégration systémique d'un modèle animal. Les deux approches sont souvent complémentaires plutôt que substituables, le modèle animal validant en aval les pistes identifiées sur organoïde.
Combien d'échantillons ou de réplicats sont nécessaires pour un criblage fiable ?
Un criblage pharmacologique fiable sur organoïdes exige plusieurs réplicats biologiques issus de lots de différenciation distincts, pas seulement des réplicats techniques sur un même lot. Documenter la variabilité inter-lots fait partie des métriques de contrôle qualité attendues avant d'interpréter un résultat de criblage.
Le séquençage single-cell est-il nécessaire pour tous les projets de modélisation ?
Le séquençage en cellule unique n'est pas indispensable pour toute étude, mais il devient précieux dès que l'hétérogénéité cellulaire de l'organoïde doit être reliée à un phénotype fonctionnel précis. Pour un simple criblage pharmacologique ciblé sur un phénotype déjà caractérisé, des lectures morphologiques ou fonctionnelles plus simples peuvent suffire.
Sources
- A look into retinal organoids: methods, analytical techniques, and applications (Afanasyeva et al., 2021)
- Retinal organoids as models for development and diseases (2021)
- Study on dissociation methods impacting photoreceptor enrichment (2024)