
Um modelo acelerado de descoberta de terapia é um modelo celular personalizado gerado a partir das células do próprio doente. A amostra biológica é reprogramada para células estaminais pluripotentes induzidas (iPSC), corrigida quando necessário por edição genética com CRISPR, e usada para triagem rápida e paralela de medicamentos já aprovados, oligonucleótidos antissenso (ASOs) e protótipos de terapias génicas. O resultado prático é uma lista priorizada de candidatos terapêuticos específicos para aquele doente, obtida em semanas a meses, sem esperar por ensaios clínicos desenhados para populações maiores.
Estes programas são especialmente relevantes para doenças genéticas ultra-raras sem tratamento aprovado, onde o tempo conta e as alternativas convencionais são escassas. Em Portugal, infraestruturas como GenomePT, Biobanco.pt e RNCA já suportam componentes desta cadeia, e entidades como o INSA têm publicado trabalho experimental neste domínio.
- Tecnologias centrais: iPSC derivadas do doente, edição isogénica por CRISPR, linhas corrigidas como controlos internos
- Triagem paralela: bibliotecas de fármacos aprovados pela FDA, painéis de ASO personalizados, avaliação de vetores para terapia génica
- Entidades relevantes em Portugal: Hopeatrarelabs, GenomePT, Biobanco.pt, INSA, RNCA, EATRIS
Principais conclusões
Os modelos acelerados de descoberta de terapia baseados em iPSC e CRISPR são atualmente a abordagem mais direta para gerar hipóteses terapêuticas personalizadas em doenças genéticas ultra-raras sem tratamento aprovado.
| Ponto | Detalhes |
|---|---|
| O que o modelo faz | Gera iPSC do doente, edita a variante por CRISPR e testa fármacos aprovados, ASOs e terapia génica em paralelo. |
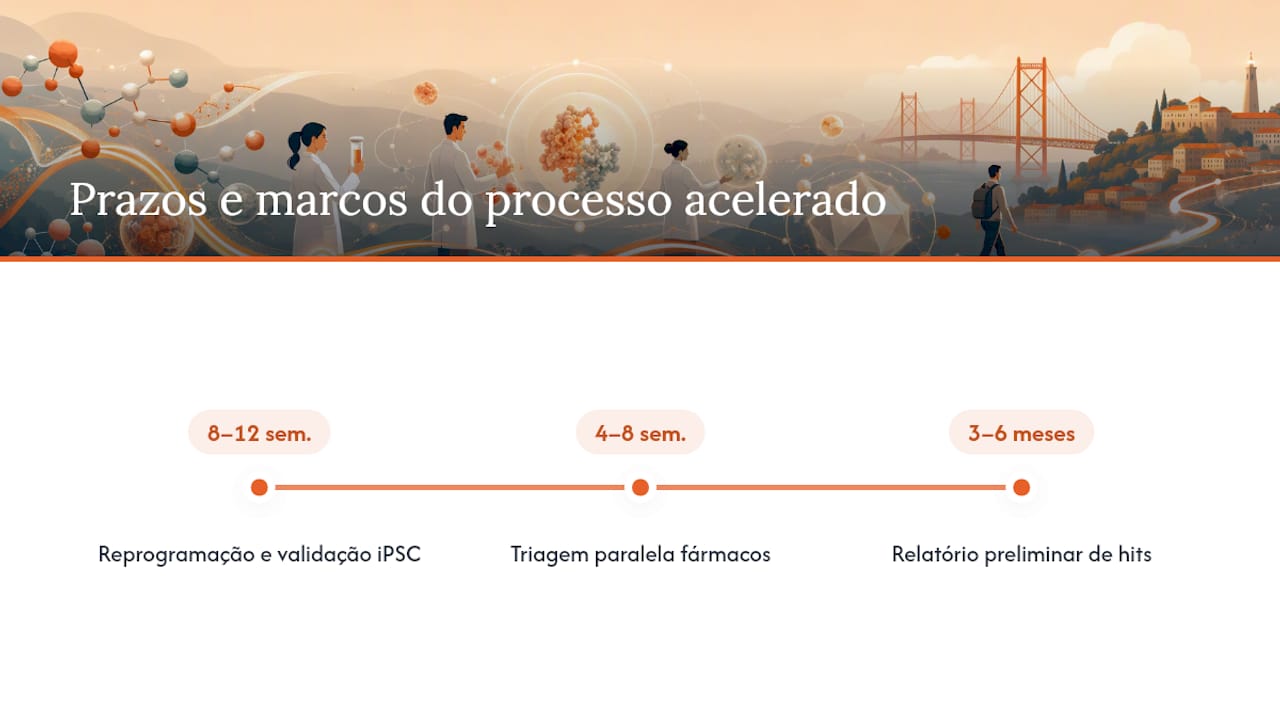
| Prazo típico | Reprogramação e validação inicial levam tipicamente 8–12 semanas; triagem paralela de uma biblioteca de fármacos aprovados decorre em 4–8 semanas adicionais; o relatório preliminar de hits prioritários é entregue ao fim de 3–6 meses, dependendo da complexidade do caso. |
| Principal limitação | Hits laboratoriais requerem validação independente; tradução clínica exige conformidade com BPF/GMP e estudos adicionais. |
| Infraestruturas em Portugal | GenomePT, Biobanco.pt, RNCA e centros de referência em Lisboa e Porto suportam componentes desta cadeia. |
| Próximo passo com Hopeatrarelabs | Submeta documentação clínica na página de recursos para obter uma avaliação de viabilidade sem compromisso. |
Índice
- Que componentes formam um modelo acelerado de descoberta de terapia?
- O que significa "acelerado" na prática?
- Como se garante que o modelo é fiável?
- Que vantagens e limitações deve conhecer antes de avançar?
- Que infraestruturas e quadro regulatório existem em Portugal?
- Como aceder ao serviço e que perguntas fazer a um fornecedor?
- Como funciona um programa acelerado na prática: o modelo Hopeatrarelabs
- Como transformar resultados laboratoriais em decisões clínicas?
- O que estes modelos podem mudar em Portugal
- Hopeatrarelabs: avaliação inicial para o seu caso
- Fontes
Que componentes formam um modelo acelerado de descoberta de terapia?
O processo começa com uma amostra do doente, tipicamente sangue periférico ou biópsia cutânea, acompanhada de consentimento informado e documentação clínica detalhada. A partir daí, o pipeline segue uma sequência bem definida:
- Reprogramação para iPSC: as células somáticas são convertidas em iPSC usando vetores não integrativos (episómicos ou Sendai), preservando a integridade genómica. A qualidade é confirmada por testes de pluripotência (OCT4, SOX2, NANOG) e análise de cariótipo.
- Edição isogénica por CRISPR: a variante patogénica do doente é corrigida numa linha paralela, criando um controlo isogénico. Este par doente/corrigido é o que confere especificidade ao modelo: qualquer diferença observada nos ensaios é atribuível à variante, não ao fundo genético.
- Diferenciação para o tipo celular relevante: neurónios para doenças neurológicas, cardiomiócitos para canalopatias, hepatócitos para doenças metabólicas hepáticas. A escolha do tipo celular determina a relevância fisiológica do modelo.
- Triagem paralela: as células diferenciadas são expostas a bibliotecas de fármacos aprovados, painéis de ASO desenhados para a variante específica e, quando aplicável, construções de vetores para terapia génica. Os ensaios correm em paralelo, não em série, o que comprime o tempo total.
A modelação de iPSC em doenças neurológicas raras segue os mesmos princípios, com adaptações na diferenciação neuronal e nos ensaios funcionais.
O que significa "acelerado" na prática?
A palavra não é marketing. Refere-se a uma escolha metodológica concreta: executar múltiplas linhas de investigação em paralelo, em vez de sequencialmente. Enquanto um programa clássico testaria hipóteses uma a uma, um programa acelerado corre simultaneamente a geração de iPSC, a edição isogénica e o desenho de ASOs, reduzindo o tempo total sem comprometer o rigor.
Em termos de prazos, a reprogramação e validação inicial de iPSC leva tipicamente 8–12 semanas. A triagem paralela de uma biblioteca de fármacos aprovados pode decorrer em 4–8 semanas adicionais. O relatório preliminar de hits prioritários, com perfis de segurança básicos e recomendações de seguimento, é entregue ao fim de 3–6 meses do início do programa, dependendo da complexidade da doença e do tipo celular.
Os entregáveis de uma fase inicial incluem: relatório de hits com dados de dose-resposta, perfis de citotoxicidade, recomendações para validação independente e, quando relevante, uma análise de viabilidade para desenvolvimento de ASO ou terapia génica.
Como se garante que o modelo é fiável?
A fiabilidade de um modelo iPSC depende de controlos de qualidade aplicados em cada etapa, não apenas no produto final. Os protocolos de reprogramação não integrativa e exigências de QC são transferíveis entre programas e doenças, o que permite padronizar a avaliação.
| Etapa | Controlo de qualidade | Método |
|---|---|---|
| Reprogramação iPSC | Pluripotência, cariótipo | Imunofluorescência, G-banding/SNP array |
| Edição CRISPR | Verificação de off-target, eficiência de correção | NGS, sequenciação Sanger |
| Diferenciação celular | Identidade do tipo celular, funcionalidade | Marcadores específicos, ensaios eletrofisiológicos/bioquímicos |
| Triagem | Reproducibilidade entre clones, controlo isogénico | Análise estatística multiclonal |
A caracterização rigorosa de hiPSC inclui testes de pluripotência, diferenciação trilinear e cariótipo, sendo estes os critérios mínimos aceites para garantir que os resultados são atribuíveis à variante e não a artefactos de cultura. Num estudo sobre doença de Fabry, a correção por CRISPR de linhas iPSC resultou num aumento da atividade enzimática de 0,78 para 579 nmol/h/mg de proteína, demonstrando que estes modelos recapitulam fenótipos e respondem a intervenções de forma mensurável.
A documentação experimental deve incluir relatórios com sequenciação de confirmação (Sanger e/ou NGS) e metadados associáveis a repositórios como Biobanco.pt e GenomePT quando aplicável.
Que vantagens e limitações deve conhecer antes de avançar?
Vantagens clínicas:
- Clarificação diagnóstica funcional em casos com variantes de significado incerto
- Identificação de candidatos terapêuticos entre fármacos já aprovados, reduzindo o tempo até uma hipótese testável
- Suporte à decisão clínica em doenças sem opção aprovada
- Base experimental para desenvolvimento de ASOs personalizados e prototipagem de terapia génica
Limitações que não podem ser ignoradas:
- Os modelos in vitro não replicam a complexidade de um organismo inteiro; um hit laboratorial não é uma terapia validada
- A tradução clínica exige estudos pré-clínicos adicionais e, para qualquer produto terapêutico, conformidade com Boas Práticas de Fabrico (BPF/GMP), o que implica custos e infraestruturas que estão fora do âmbito de um programa de modelação
- Risco de off-target na edição CRISPR, que deve ser sistematicamente verificado
- Falsos positivos na triagem são possíveis; a validação independente é sempre necessária
Estes programas são mais úteis quando não existe tratamento aprovado e o objetivo é gerar hipóteses terapêuticas fundamentadas. Não substituem ensaios clínicos nem eliminam a necessidade de aprovação regulatória para qualquer aplicação terapêutica.
Que infraestruturas e quadro regulatório existem em Portugal?
Portugal dispõe de infraestruturas nacionais que suportam componentes desta cadeia. O PT_MedGen articula GenomePT (análise genómica de grande escala), Biobanco.pt (repositórios de amostras e dados) e RNCA (capacidade de computação bioinformática), formando uma base para investigação translacional em doenças raras.
- GenomePT: análise genómica e interpretação de variantes, com concentração de competências em centros de Lisboa e Porto. Segundo um geneticista citado pelo PÚBLICO, tecnologias avançadas de sequenciamento podem aumentar a taxa de diagnóstico em cerca de 5%, mas a interpretação tende a concentrar-se nestes centros especializados.
- Biobanco.pt: repositório nacional para amostras biológicas e dados associados, relevante para armazenamento e partilha de materiais derivados de programas de modelação.
- RNCA: infraestrutura de computação de alto desempenho para análises bioinformáticas de grande escala.
- EATRIS: rede europeia de infraestruturas translacionais, que facilita o acesso a competências e recursos para a translação de descobertas laboratoriais para aplicações clínicas.
- Centros de referência: hospitais universitários em Lisboa (Hospital de Santa Maria, Hospital Dona Estefânia) e Porto (Centro Hospitalar Universitário de São João) integram Redes Europeias de Referência (ERNs) para doenças raras.
O documento estratégico nacional AÇÃO PARA AS DOENÇAS RARAS 2025–2030 define pilares para investigação translacional e integração de cuidados, com ligações a iniciativas europeias como ERDERA e JARDIN. Do ponto de vista regulatório, qualquer programa de modelação exige consentimento informado específico, protocolo de transferência de material biológico e, para aplicações terapêuticas, conformidade com BPF/GMP.
Como aceder ao serviço e que perguntas fazer a um fornecedor?
- Referenciação clínica: o ponto de entrada habitual é o médico assistente ou o centro de referência para doenças raras. A documentação clínica necessária inclui relatórios genéticos, historial clínico e, idealmente, uma hipótese diagnóstica fundamentada.
- Recolha e envio de amostras: sangue periférico (para reprogramação de células mononucleadas) ou biópsia cutânea (fibroblastos). O fornecedor deve indicar os requisitos de transporte e os prazos de viabilidade celular.
- Consentimento informado: deve cobrir o uso das amostras para geração de iPSC, edição genética, triagem terapêutica e eventual partilha de dados com repositórios nacionais.
- Cronograma e contrato: defina por escrito o âmbito do programa, prazos por fase, entregáveis e condições de confidencialidade.
Perguntas essenciais ao fornecedor:
- Tem experiência publicada com a doença ou o tipo celular relevante para o meu caso?
- Que controlos de qualidade aplica em cada etapa (pluripotência, cariótipo, off-target)?
- Quantos compostos inclui a biblioteca de triagem e quais os critérios de seleção de hits?
- Qual a política de propriedade intelectual sobre os dados e resultados gerados?
- Oferece suporte para os passos seguintes, incluindo desenvolvimento de ASO ou orientação para BPF/GMP?
Para avaliar a competência técnica e governança de fornecedores, consulte os critérios descritos em avaliar laboratórios de modelação em doenças raras.
Como funciona um programa acelerado na prática: o modelo Hopeatrarelabs
- Triagem inicial do caso: análise da documentação clínica e genética para confirmar a adequação do programa e definir o tipo celular alvo.
- Recolha de amostras e consentimento: coordenação logística com o médico assistente; envio de amostras para o laboratório com protocolo de cadeia de custódia.
- Geração e validação de iPSC: reprogramação com vetores não integrativos, seguida de QC completo (pluripotência, cariótipo, identidade genética).
- Edição isogénica por CRISPR: correção da variante patogénica e verificação de off-target por NGS.
- Diferenciação e triagem paralela: diferenciação para o tipo celular relevante e triagem simultânea de fármacos aprovados, ASOs e, quando indicado, construções de terapia génica.
- Relatório de hits prioritários: entrega de relatório com dados de dose-resposta, perfis de segurança básicos e recomendações de seguimento translacional.
Os entregáveis incluem dados brutos e processados, relatório interpretativo e uma reunião de discussão com a equipa clínica. Para casos em que os resultados apontem para desenvolvimento de ASO, a Hopeatrarelabs oferece suporte ao desenho e avaliação inicial desses compostos. O processo de contratação começa com uma avaliação inicial sem compromisso, seguida de proposta de âmbito, prazos e condições de confidencialidade.
Como transformar resultados laboratoriais em decisões clínicas?
Um relatório de hits não é uma prescrição. O passo seguinte é sempre uma consulta multidisciplinar que reúne o médico assistente, um geneticista clínico e, quando disponível, um especialista em terapias avançadas. Esta equipa avalia a plausibilidade biológica dos hits, o perfil de segurança e a viabilidade de acesso ao composto.
Quando os resultados justificam avançar, os caminhos possíveis incluem: uso compassivo de um fármaco aprovado com nova indicação, desenvolvimento pré-clínico in vivo de um candidato, ou proposta formal a um ensaio clínico. Para qualquer produto terapêutico novo, a produção em conformidade com BPF/GMP é obrigatória antes de qualquer administração humana. Projetos nacionais sobre doenças lisossómicas, como os desenvolvidos pelo INSA com iPSC e NGS, ilustram este percurso em contexto português.
O diálogo contínuo entre família, médico assistente, centro de referência e parceiro laboratorial não é opcional. É o que transforma dados experimentais em decisões com sentido clínico real.
O que estes modelos podem mudar em Portugal
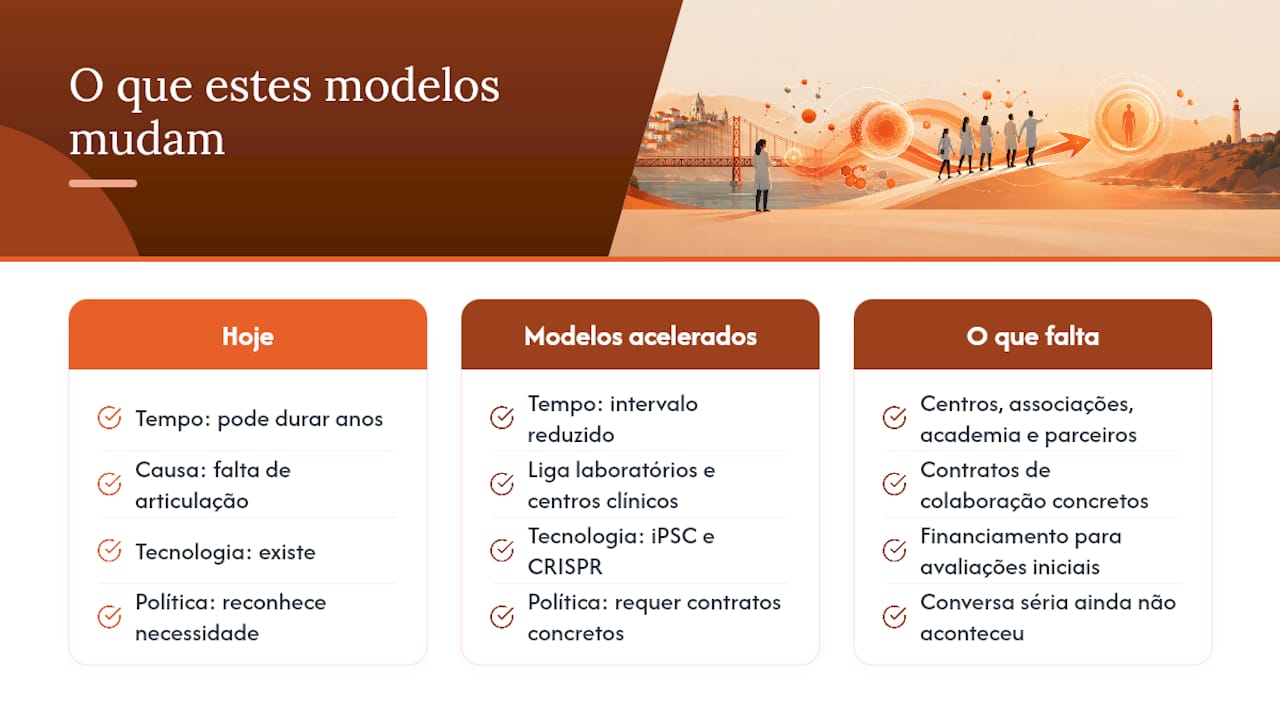
A medicina personalizada para doenças ultra-raras ainda chega tarde a muitos doentes em Portugal. Não por falta de competência científica, mas por falta de articulação entre o que os laboratórios conseguem fazer e o que os centros clínicos conseguem integrar. Os modelos acelerados baseados em iPSC e CRISPR reduzem o tempo entre a suspeita diagnóstica e a primeira hipótese terapêutica fundamentada. Esse intervalo, que hoje pode durar anos, é onde muitas famílias ficam presas.
O que falta não é tecnologia. É a ligação sistemática entre centros de referência, associações de doentes, academia e parceiros laboratoriais como a Hopeatrarelabs. A estratégia nacional para doenças raras 2025–2030 reconhece esta necessidade, mas os documentos estratégicos não substituem contratos de colaboração concretos. O acesso equitativo a estes programas depende de fundações e SNS que financiem avaliações iniciais para famílias sem recursos para custear programas privados. Essa é a conversa que ainda não aconteceu com a seriedade que merece.
Hopeatrarelabs: avaliação inicial para o seu caso
Para famílias, médicos e fundações que chegaram até aqui com uma doença ultra-rara sem resposta, a Hopeatrarelabs oferece programas personalizados de modelação e triagem terapêutica: geração de iPSC do doente, edição isogénica por CRISPR, triagem paralela de fármacos aprovados, desenvolvimento de ASOs e avaliação de estratégias de terapia génica. Cada programa começa com uma avaliação do caso, sem compromisso, para confirmar a adequação e definir o âmbito.
A diferença em relação a abordagens genéricas é concreta: o modelo é derivado das células do doente, os controlos são isogénicos e os resultados são específicos para aquela variante, não para a doença em geral. Para solicitar uma avaliação inicial, aceda à página de recursos da Hopeatrarelabs e submeta a documentação clínica disponível. A equipa responde com uma análise de viabilidade e uma proposta de programa.
Fontes
- AÇÃO PARA AS DOENÇAS RARAS: da estratégia à PESSOA 2025‑2030
- Doenças raras, a perspetiva de um médico geneticista | PÚBLICO
- Biomedicines — hiPSC models and characterisation (MDPI)
Este artigo fornece informações gerais e não substitui o aconselhamento de um médico qualificado. Consulte um profissional de saúde qualificado sobre o seu caso antes de agir com base neste conteúdo.