
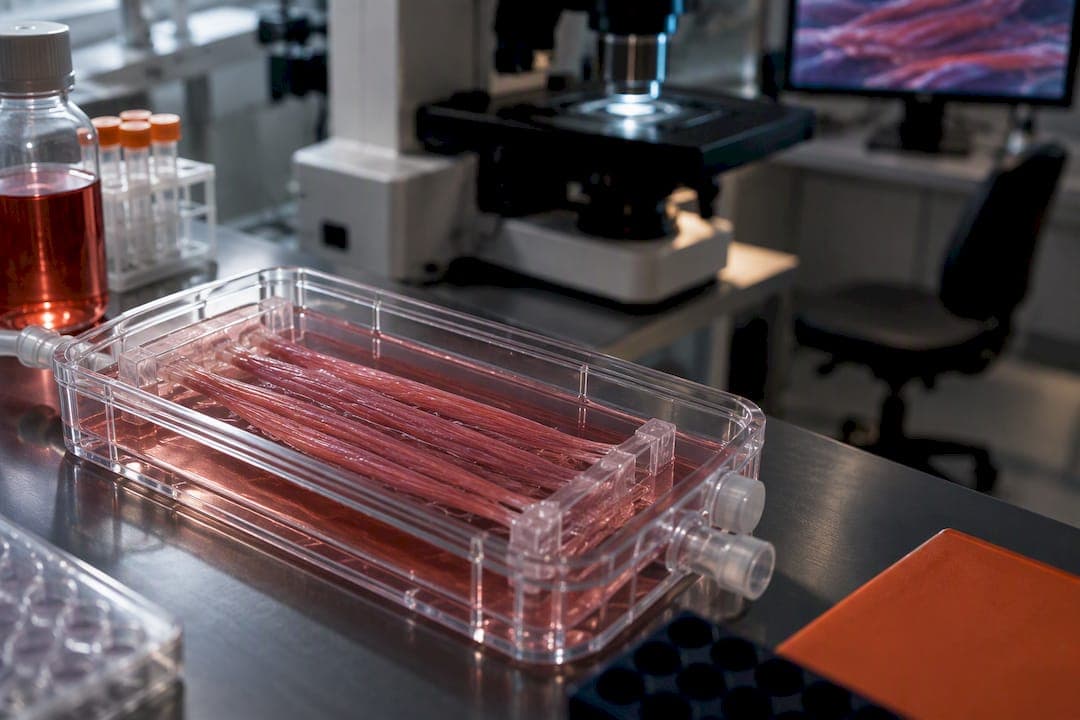
Les cellules souches pluripotentes induites (iPSC) dérivées de patients permettent de reproduire in vitro le phénotype musculaire pathologique et de tester des approches ciblées avant tout passage préclinique. Appliquées à la dystrophie musculaire de Duchenne (DMD), elles servent déjà à valider des stratégies d'exon skipping, des oligonucléotides antisens (ASO) ou des corrections par CRISPR-Cas9. Les sections suivantes détaillent les protocoles de différenciation, les contrôles qualité requis et les applications translationnelles concrètes.
En bref:
- La différenciation myogénique par surexpression de MYOD est rapide mais introduit une intégration génomique, tandis que la méthode par petites molécules est plus fidèle à la physiologie mais plus longue.
- Les contrôles de qualité doivent confirmer la pluripotence, la normalité du caryotype et l'absence de mycoplasme, avec une traçabilité rigoureuse des lignées.
- La maturation musculaire optimale se rapproche avec des cultures en format 3D, stimulées électriquement, avec des biomatériaux, ou en co-culture avec des motoneurones.
- La validation fonctionnelle repose principalement sur la mesure de contraction à partir de dispositifs de déplacement ou de tension, complétée par des marqueurs moléculaires clés comme la dystrophine ou MYOD.
- La comparaison avec un control isogénique corrigé par CRISPR reste la méthode la plus fiable pour attribuer un phénotype à une mutation spécifique.
Table des matières
- Générer des cellules musculaires à partir d'iPSC : quelle stratégie choisir ?
- Lignées isogéniques et édition CRISPR pour isoler l'effet des mutations
- 2D, 3D et maturation : choisir le bon format expérimental
- Quels readouts fonctionnels utiliser pour caractériser un phénotype musculaire ?
- Contrôle qualité et montée en échelle avant les données précliniques
- Du criblage de médicaments à la validation d'un sauvetage fonctionnel
- Pièges expérimentaux fréquents et comment les éviter
- Comment RareLabs traduit ces méthodes en programmes personnalisés
- Vers où évolue la modélisation musculaire par iPSC ?
- Comment RareLabs peut vous accompagner dans votre programme
- Sources
- Questions fréquentes
Générer des cellules musculaires à partir d'iPSC : quelle stratégie choisir ?
Deux familles de protocoles dominent la différenciation myogénique. La première repose sur la surexpression forcée de facteurs de transcription, typiquement MYOD, qui accélère considérablement l'obtention de myotubes mais introduit souvent une intégration génomique du transgène, ce qui complique l'interprétation de certains phénotypes fins. La seconde mobilise des petites molécules pour reconstituer la trajectoire développementale naturelle, via des intermédiaires PAX7 positifs, avec un contrôle temporel plus fidèle à la physiologie mais un délai d'obtention nettement plus long.
Le choix dépend de l'objectif expérimental :
- Pour un criblage à haut débit, la rapidité du protocole MYOD reste souvent décisive malgré la perte de fidélité développementale.
- Pour une étude mécanistique fine ou une thérapie cellulaire envisagée en aval, les protocoles à petites molécules, plus lents, préservent une hétérogénéité cellulaire plus proche du tissu natif.
- Pour une validation d'ASO ou d'édition génique, un protocole reproductible et bien caractérisé prime sur la vitesse d'obtention.
Lignées isogéniques et édition CRISPR pour isoler l'effet des mutations
La comparaison entre cellules malades et cellules corrigées dans un arrière-plan génétique identique reste le moyen le plus rigoureux d'attribuer un phénotype à une mutation précise plutôt qu'au fond génétique du donneur, comme le montre la littérature sur les contrôles isogéniques par CRISPR-Cas9. Des techniques comme l'exon skipping ou l'insertion précise de séquences permettent de restaurer l'expression de protéines comme la dystrophine et d'observer un sauvetage phénotypique mesurable.
Le schéma opérationnel suit généralement ces étapes :
- Conception des ARN guides et sélection du site de coupure en fonction de la mutation ciblée.
- Transfection des iPSC puis isolement de clones individuels.
- Validation moléculaire par séquençage Sanger ou NGS des sites on-target et off-target.
- Contrôle de l'intégrité du clone par profilage STR et analyse du caryotype.
Conseil de pro : conservez systématiquement un aliquot du clone parental avant édition, il servira de référence si une dérive clonale apparaît plusieurs passages plus tard.
2D, 3D et maturation : choisir le bon format expérimental
Le format 2D reste pertinent pour un criblage initial rapide et peu coûteux, mais les myotubes obtenus demeurent souvent immatures sur le plan métabolique et contractile. Le passage en 3D, via hydrogels ou constructs de fibrine, rapproche les cellules d'une architecture tissulaire fonctionnelle et permet de mesurer une contraction réelle, comme le décrivent des travaux sur les muscles artificiels tridimensionnels dérivés d'iPSC.
Plusieurs leviers améliorent la maturation fonctionnelle :
- La stimulation électrique répétée favorise l'alignement des myofibrilles et augmente la force de contraction mesurable.
- Les biomatériaux structurants (fibrine, collagène) orientent la croissance longitudinale des fibres.
- La co-culture avec des motoneurones reconstitue une jonction neuromusculaire fonctionnelle, utile pour des maladies où l'innervation joue un rôle pathogène.
Le format 3D reste techniquement exigeant, mais il rapproche les readouts fonctionnels de la physiologie réelle, ce qui compte particulièrement pour juger de la pertinence clinique d'un résultat.
Quels readouts fonctionnels utiliser pour caractériser un phénotype musculaire ?
Le choix des mesures dépend de la question posée. La contraction en 3D, mesurée par déplacement de poteaux ou par tension isométrique, reste le readout le plus proche d'un critère fonctionnel clinique. L'imagerie calcique et les réseaux de microélectrodes (MEA) permettent de suivre le couplage excitation-contraction, particulièrement utile dans les canalopathies musculaires.
Les marqueurs moléculaires complètent ces mesures fonctionnelles :
- L'expression de PAX7 signale la présence de progéniteurs myogéniques encore capables de proliférer.
- MYOD marque l'engagement dans la différenciation myogénique.
- La dystrophine, ou son absence, reste le marqueur central pour toute stratégie visant sa restauration.
Les plateformes iPSC sont jugées critiques pour valider une approche modifiant la maladie plutôt qu'une thérapie purement symptomatique, comme le souligne une revue sur les plateformes de validation thérapeutique par iPSC, car elles permettent de mesurer l'effet direct sur le défaut génétique.
Contrôle qualité et montée en échelle avant les données précliniques
Une expansion cellulaire non contrôlée introduit des dérives phénotypiques qui invalident silencieusement des mois de travail. La check-list minimale comprend :
- Confirmation de la pluripotence par marqueurs de surface et différenciation trilinéaire.
- Caryotype normal à intervalles réguliers pendant l'expansion.
- Dépistage systématique de la mycoplasme.
- Profilage STR pour confirmer l'identité de la lignée à chaque étape critique.
Pour la montée en échelle, les cultures en suspension ou en bioréacteur limitent la variabilité liée à la manipulation manuelle, tandis que les méthodes de reprogrammation non intégrantes réduisent le risque d'artefacts génomiques.
Conseil de pro : documentez chaque passage avec un numéro de lot traçable, cette rigueur documentaire devient indispensable si les données doivent un jour alimenter un dossier réglementaire préclinique.
Du criblage de médicaments à la validation d'un sauvetage fonctionnel
Le parcours typique commence par un criblage primaire en 2D, plus rapide et moins coûteux, suivi d'une validation en 3D sur les candidats retenus pour confirmer un effet fonctionnel réel plutôt qu'un artefact de culture.
- Un criblage primaire teste des milliers de composés sur un readout simple, souvent viabilité ou expression protéique.
- La validation secondaire en 3D confirme la restauration fonctionnelle, par exemple une amélioration de la force contractile.
- Les modèles patient-spécifiques permettent d'évaluer l'aménabilité d'un variant précis à une stratégie ASO ou d'édition avant tout essai clinique.
Une illustration marquante de ce lien entre criblage cellulaire et clinique est l'identification de la metformine dans une étude sur myopathies, issue d'un criblage suivi d'un essai clinique. Interpréter un sauvetage fonctionnel exige de comparer systématiquement la lignée traitée à son contrôle isogénique, jamais à une lignée saine non appariée.
Pièges expérimentaux fréquents et comment les éviter
La variabilité inter-ligne, liée au fond génétique de chaque donneur, reste la première cause de résultats non reproductibles : elle impose des réplicats biologiques issus de plusieurs clones. L'immaturité des myotubes explique aussi une part des échecs de validation thérapeutique, un candidat prometteur pouvant simplement manquer un phénotype adulte non encore exprimé in vitro.
- Toujours comparer une lignée malade à son propre contrôle isogénique plutôt qu'à une lignée saine non appariée.
- Répéter l'expérience sur au moins deux clones indépendants par patient.
- Vérifier l'absence de dérive caryotypique avant toute conclusion sur un phénotype tardif.
Conseil de pro : avant de conclure à un échec thérapeutique, vérifiez d'abord le degré de maturation du modèle : une cible pertinente peut sembler inactive simplement parce que le tissu n'a pas atteint le stade physiologique requis.
Comment RareLabs traduit ces méthodes en programmes personnalisés
RareLabs applique ces workflows dans des programmes de modélisation dédiés à chaque patient : développement de modèles iPSC dérivés du patient, création de lignées isogéniques par édition CRISPR, criblage d'une large bibliothèque de médicaments approuvés, et conception d'ASO sur mesure avec validation fonctionnelle in vitro. Ces prestations couvrent les étapes de différenciation, de contrôle qualité et d'analyse décrites plus haut, dans le cadre d'une évaluation d'aménabilité propre à chaque variant.

Vers où évolue la modélisation musculaire par iPSC ?
La maturation fonctionnelle en microenvironnement 3D restera la priorité des prochaines années, tant les modèles adultes fidèles font encore défaut selon une revue sur la complexité du muscle strié modélisé par hiPSC. La standardisation des protocoles de contrôle qualité conditionnera la translation clinique, tandis que l'intégration de données multi-omiques affinera la lecture d'un effet thérapeutique réel.
— John
Comment RareLabs peut vous accompagner dans votre programme
Face à une mutation rare sans traitement validé, disposer d'un modèle propre au patient change ce qu'il est possible de tester. RareLabs construit ce modèle à partir des cellules du patient, produit des contrôles isogéniques par édition CRISPR, puis lance en parallèle un criblage sur une large bibliothèque de médicaments approuvés et la conception d'ASO sur mesure.
- Modélisation de la maladie à partir de cellules iPSC dérivées du patient.
- Lignées isogéniques corrigées par CRISPR pour isoler l'effet de la mutation.
- Criblage parallèle d'environ 3 000 médicaments déjà approuvés par la FDA.
- Conception et validation fonctionnelle d'ASO personnalisés.
Consultez le panel de services RareLabs pour demander une évaluation d'aménabilité personnalisée.
Questions fréquentes
Quels sont les inconvénients de l'utilisation des iPSC ?
Les principales limites concernent l'immaturité fonctionnelle des cellules dérivées, la variabilité entre lignées issues de donneurs différents et le risque de tumorigénicité potentielle en contexte thérapeutique. Ces contraintes exigent des contrôles isogéniques et des réplicats multiples pour obtenir des résultats robustes, comme le rappelle une revue sur les défis précliniques des thérapies cellulaires dérivées d'iPSC.
La thérapie par cellules souches peut-elle régénérer le muscle ?
Des constructs musculaires 3D dérivés d'iPSC ont démontré une contractilité mesurable et une capacité à s'intégrer après transplantation dans des modèles expérimentaux, selon des travaux sur les muscles artificiels tridimensionnels issus d'iPSC. Ces résultats restent principalement précliniques et ne constituent pas un traitement validé pour l'humain.
Les iPSC permettent-elles de traiter la maladie de Parkinson ?
Les iPSC servent surtout de modèle d'étude pour la maladie de Parkinson, plutôt que de traitement direct, en permettant de tester des candidats thérapeutiques sur des neurones dopaminergiques dérivés de patients. Aucune source de cet article ne documente d'usage thérapeutique validé de l'iPSC pour cette pathologie.
Comment les iPSC aident-elles à comprendre les maladies musculaires ?
Elles permettent de reproduire in vitro le fond génétique exact d'un patient, ce qui autorise la comparaison directe entre cellules malades et cellules corrigées par CRISPR dans un même arrière-plan génétique. Cette approche isole l'effet propre de la mutation et sert de base pour tester des ASO ou des stratégies d'édition avant tout essai clinique.