
Um ensaio de minigene é um sistema reporter celular que testa o efeito funcional de uma variante sobre o splicing do pré-mRNA. Pesquisadores recorrem a ele quando falta RNA do tecido afetado do paciente, especialmente para reclassificar variantes de significado incerto (VUS). O resultado esperado mostra se a variante causa exon skipping, retenção de íntron ou ativação de sítios crípticos de splicing.
Em resumo:
- Ensaios de minigene avaliam o efeito do gene de interesse no splicing do pré-mRNA, especialmente útil na ausência de RNA do tecido afetado.
- Vetores Gateway, como pDESTsplice e pSpliceExpress, agilizam a clonagem em comparação com o método tradicional de restrição enzimática.
- Leitura de sequenciamento longa é recomendada para identificar múltiplas isoformas simultâneas e junções crípticas que o gel e Sanger podem mascarar.
- A validação com RNA do tecido do paciente permanece como padrão-ouro, sendo essencial para confirmar os achados do ensaio de minigene.
- A análise cuidadosa do desenho do inserto, controle de experimentos, e reproduções biológicas independentes garantem resultados confiáveis e interpretáveis.
Índice
- O que é e para que serve um ensaio de minigene?
- Quais vetores e ferramentas usar em um ensaio de minigene?
- Como desenhar o inserto e os controles do ensaio?
- Clonagem tradicional ou síntese de fragmentos: qual escolher?
- Transfecção e linhagem celular: qual escolher e por quê?
- RNA, RT-PCR e como ler o resultado: gel, Sanger ou leitura longa?
- Como interpretar os resultados para classificar uma variante?
- Quais são as limitações e como controlar a qualidade do ensaio?
- Como a RareLabs complementa a validação funcional de splicing?
- Tendências práticas e recomendação do autor
- Da bancada ao tratamento: os serviços da Hopeatrarelabs
- Fontes
- Perguntas frequentes
O que é e para que serve um ensaio de minigene?
O princípio é simples: um fragmento genômico contendo a variante de interesse, junto com os éxons e íntrons flanqueantes, é inserido em um vetor reporter. Esse construto é transfectado em células, e o RNA resultante é analisado por RT-PCR para verificar como o splicing se comportou. A técnica de minigene reproduz, em miniatura, o contexto genômico que determinaria o padrão de splicing no gene nativo.
Esse desenho resolve um problema recorrente na genética clínica: prever se uma variante intrônica profunda ou sinônima altera o splicing raramente é confiável só com ferramentas de predição in silico. Um estudo funcional publicado no PubMed descreve exatamente esse fluxo, inserindo a variante e as sequências intrônicas flanqueantes em um vetor antes da transfecção e da análise por RT-PCR. Fora dos motivos canônicos de splicing (os dois primeiros e últimos nucleotídeos de cada íntron), preditores computacionais falham com frequência, e é aí que a análise de splicing via minigene ganha valor prático, como aponta uma revisão sobre ensaios funcionais para variantes de splicing.
Vale separar bem os dois papéis que o ensaio cumpre na prática:
- Interpretação de variantes: reclassificar VUS quando não há amostra do tecido nativo do paciente ou quando o gene não se expressa em sangue/fibroblastos acessíveis.
- Estudo de mecanismo: entender exatamente qual isoforma aberrante surge, útil para desenhar terapias direcionadas.
- Triagem translacional: testar moduladores de splicing e candidatos a oligonucleotídeos antisenso (ASO) antes de avançar para modelos mais complexos.
Nenhum ensaio de minigene substitui integralmente o RNA do tecido do próprio paciente. Esse continua sendo o padrão-ouro, porque captura o contexto genômico completo, os níveis endógenos de fatores trans e qualquer regulação tecido-específica que um plasmídeo isolado não reproduz. Quando o RNA do paciente está disponível (via biópsia, sangue com expressão detectável, ou fibroblastos), ele deve validar cruzadamente o achado do minigene.
Laboratórios usam sistemas reporter para testar bibliotecas de compostos e verificar quais restauram o splicing correto, ou para validar se um ASO desenhado sob medida corrige o defeito antes de avançar para modelos celulares mais caros. Um ensaio dual-reporter de resposta rápida demonstrou boa correlação com RT-PCR convencional ao identificar reguladores diferenciais de splicing, validando o uso do formato reporter também como ferramenta de triagem em escala.
Quais vetores e ferramentas usar em um ensaio de minigene?
A escolha do vetor determina boa parte do tempo de bancada. Três sistemas dominam a literatura e os protocolos de laboratórios de diagnóstico funcional:
- pET01 (MoBiTec): vetor clássico de splicing exon-trapping, com dois éxons constitutivos separados por um sítio de clonagem múltipla no íntron. Funciona bem para inserção por clonagem tradicional com enzimas de restrição.
- pDESTsplice: variante que incorpora o sistema Gateway, permitindo recombinação em vez de digestão enzimática. Reduz etapas de clonagem e acelera a montagem de múltiplos construtos em paralelo.
- pSpliceExpress: outro vetor baseado em Gateway, com estrutura semelhante ao pDESTsplice, frequentemente usado quando o laboratório já mantém um fluxo de clonagem Gateway estabelecido para outros projetos.
Uma revisão sobre sistemas reporter de minigene e vetores baseados em Gateway resume esses três sistemas e destaca que a clonagem Gateway agiliza significativamente a montagem em comparação com a digestão e ligação tradicionais, principalmente quando o projeto envolve dezenas de variantes candidatas.
Na prática, poucos laboratórios constroem vetores do zero. O Addgene funciona como repositório central para obter plasmídeos de minigene já depositados por outros grupos, o que economiza semanas de clonagem inicial. Quando o vetor exato não está disponível no repositório, a alternativa é a síntese comercial de fragmentos genômicos, que chega pronta para inserção via Gateway ou enzimas de restrição.
Para a etapa analítica pós-transfecção, duas categorias de ferramentas merecem destaque:
- Kits de extração de RNA com tratamento de DNase embutido, essenciais para evitar amplificação de DNA plasmidial residual na RT-PCR.
- Plataformas de sequenciamento de leitura longa, como as da Oxford Nanopore Technologies, cada vez mais incorporadas ao fluxo quando o gel revela múltiplas bandas ou isoformas sobrepostas difíceis de resolver por Sanger.
Dica profissional: Antes de comprometer tempo com clonagem tradicional em pET01, verifique se o gene de interesse já tem um construto depositado no Addgene com o éxon relevante mapeado. Adaptar um vetor existente costuma ser mais rápido do que montar do zero.
Como desenhar o inserto e os controles do ensaio?
O desenho do inserto é a decisão que mais impacta a interpretabilidade do resultado. Um inserto mal dimensionado pode gerar splicing artefactual que nada tem a ver com o comportamento do gene nativo, levando a conclusões erradas sobre a variante.
-
Inclua os éxons adjacentes ao éxon de interesse. O padrão mínimo aceito é o éxon que contém (ou está próximo à) variante, flanqueado pelos éxons upstream e downstream, cada um com seu íntron parcial.
-
Inclua sequências intrônicas suficientes para preservar elementos regulatórios próximos ao sítio de splicing. Uma faixa padrão recomendada para o desenho inicial do inserto é cerca de algumas centenas de pares de base de sequência intrônica em cada fronteira, que normalmente cobre o ponto de ramificação, o trato de polipirimidinas e possíveis silenciadores ou intensificadores exônicos/intrônicos, sem aumentar desnecessariamente o tamanho do construto. Um protocolo detalhado para desenho e interpretação de ensaios de minigene recomenda exatamente essa abordagem como ponto de partida padrão.
-
Avalie incluir um éxon adicional a jusante quando suspeitar de exon skipping. Se a hipótese de trabalho envolve perda completa do éxon, um terceiro éxon downstream ajuda a confirmar se o splicing pula direto para ele, distinguindo skipping simples de outros eventos como uso de sítio críptico.
-
Para variantes intrônicas profundas, considere insertos maiores ou construtos alternativos. Elementos cis reguladores distantes do sítio canônico às vezes exigem mapear uma região mais ampla, ou testar múltiplos construtos que isolem diferentes trechos do íntron.
-
Desenhe primers de RT-PCR ancorados no vetor, não no inserto genômico. Primers posicionados nos éxons constitutivos do próprio vetor (fora do inserto) garantem que você amplifica exclusivamente o transcrito derivado do minigene, sem contaminação por transcritos endógenos da célula transfectada.
Os controles definem se o resultado é confiável ou apenas ruído de bancada. Um desenho experimental sólido inclui, no mínimo, quatro comparações:
- Selvagem (WT) versus variante: o construto com a sequência de referência ao lado do construto com a variante, processados em paralelo no mesmo experimento.
- Controle sem transcriptase reversa (sem RT): confirma que qualquer banda observada vem de RNA, não de DNA plasmidial contaminante.
- Controle de vetor vazio ou construto de referência conhecido: útil para calibrar o padrão de splicing basal do próprio vetor, já que alguns vetores têm splicing residual mesmo sem inserto problemático.
- Réplicas biológicas independentes: transfecções separadas em dias diferentes, não apenas réplicas técnicas da mesma transfecção.
Dica profissional: Rode sempre WT e variante na mesma placa, no mesmo dia e com o mesmo lote de reagente de transfecção. Variação entre lotes de reagente é uma causa comum de resultados que "não replicam" quando na verdade o problema é logístico, não biológico.
Clonagem tradicional ou síntese de fragmentos: qual escolher?
A resposta depende do volume de construtos e do orçamento disponível, não existe opção universalmente melhor. Vale comparar as três rotas mais usadas lado a lado.
A clonagem por enzimas de restrição em vetores como o pET01 é a rota mais barata por construto, mas exige desenho cuidadoso de sítios de corte compatíveis e várias etapas de verificação. Para um único construto, o tempo até ter o plasmídeo pronto e sequenciado costuma girar em torno de uma a duas semanas, incluindo digestão, ligação, transformação e triagem de colônias.
A clonagem Gateway, usada por pDESTsplice e pSpliceExpress, elimina a etapa de digestão enzimática em favor de reações de recombinação. Isso reduz o número de passos de otimização, mas ainda depende de ter o fragmento de entrada (entry clone) pronto, e a eficiência de recombinação varia conforme o tamanho do inserto.
A síntese comercial de fragmentos genômicos (GFI) pula inteiramente a etapa de amplificação a partir de DNA genômico do paciente. Você desenha a sequência in silico, encomenda a síntese e recebe o fragmento pronto para inserção via Gateway ou restrição. Essa rota costuma valer a pena quando o projeto envolve testar dezenas de variantes em paralelo, já que o tempo de bancada por construto cai significativamente e o risco de erro de amplificação por PCR (mutações introduzidas por polimerase) desaparece. A síntese de fragmentos permite acelerar projetos com múltiplos construtos e por isso vem sendo adotada por grupos que priorizam volume de produção sobre custo unitário.
Independentemente da rota escolhida, o sequenciamento Sanger do construto final antes da transfecção não é opcional. Erros de síntese, mutações espontâneas durante a amplificação por PCR ou recombinações incorretas no Gateway passam despercebidos sem essa confirmação, e um construto errado invalida todo o experimento a jusante.
- Clonagem por restrição: mais barata por unidade, mais lenta, exige otimização manual de sítios de corte.
- Clonagem Gateway: menos etapas manuais, depende de ter o entry clone pronto.
- Síntese comercial: mais rápida em lote, elimina erros de PCR na etapa de amplificação genômica, custo unitário mais alto.
Transfecção e linhagem celular: qual escolher e por quê?
A escolha da linhagem celular não é um detalhe secundário: ela pode mudar o resultado do ensaio. Fatores trans-acting, como a expressão relativa de proteínas SR e hnRNP, variam entre tipos celulares, e essa variação pode modular o quanto uma variante afeta o splicing observado. Um estudo sobre a influência do contexto celular em desfechos de splicing alternativo documenta exatamente esse fenômeno: a mesma variante pode produzir proporções diferentes de isoformas dependendo da linhagem usada.
Na prática, três linhagens dominam os protocolos publicados:
- HEK293 (e sua variante HEK293T): a escolha padrão para a maioria dos ensaios de triagem inicial. Alta eficiência de transfecção, fácil manutenção e maquinaria de splicing geral robusta.
- HeLa: alternativa comum quando HEK293 não reproduz o fenótipo esperado, ou quando o laboratório já mantém protocolos otimizados para essa linhagem em outros ensaios.
- Linhagens específicas de tecido: mioblastos para genes musculares, linhagens neuronais para genes do sistema nervoso, ou fibroblastos quando o gene tem expressão restrita. Essas linhas se aproximam mais do contexto trans real, mas costumam ter eficiência de transfecção menor e manutenção mais trabalhosa.
Testar mais de uma linhagem, sempre que o orçamento do projeto permitir, é a forma mais direta de checar se o efeito da variante é robusto ao contexto celular ou se depende de fatores trans específicos de um tecido. Uma variante que produz o mesmo padrão aberrante em HEK293 e em uma linha tecido-específica dá muito mais confiança do que um resultado observado em apenas uma linhagem.
Sobre o método de transfecção, reagentes lipídicos catiônicos continuam sendo a escolha mais comum para plasmídeos de minigene, por oferecerem boa eficiência com toxicidade controlada na maioria das linhagens adesivas. Eletroporação entra em cena quando a linhagem resiste à lipofecção, como costuma acontecer com células de origem hematopoiética ou algumas linhas neuronais.
Alguns pontos práticos que reduzem variabilidade entre experimentos:
- Padronize a quantidade de DNA transfectado por poço e a confluência celular no momento da transfecção.
- Colete o RNA em uma janela de tempo fixa após a transfecção (geralmente entre 24 e 48 horas), sempre a mesma para todo o experimento.
- Inclua ao menos três réplicas biológicas independentes por condição antes de tirar qualquer conclusão sobre o efeito da variante.
RNA, RT-PCR e como ler o resultado: gel, Sanger ou leitura longa?
Depois da transfecção, o fluxo segue uma sequência bem estabelecida: extração de RNA, tratamento com DNase, síntese de cDNA por transcrição reversa e amplificação por PCR usando primers ancorados no vetor. Cada etapa tem um ponto crítico de falha que vale conhecer.
A extração de RNA deve incluir tratamento com DNase, mesmo em kits que afirmam remoção automática de DNA genômico. Plasmídeo residual não digerido é a causa mais comum de bandas falsas na PCR subsequente, porque o primer vetorial amplifica tanto o cDNA quanto o DNA plasmidial contaminante indistintamente.
Na etapa de RT-PCR, os primers devem se ligar exclusivamente às sequências constitutivas do vetor (os éxons flanqueadores do próprio plasmídeo), nunca ao inserto genômico. Isso garante que só o transcrito processado pelo spliceossomo celular seja amplificado, e não transcritos endógenos do gene nativo que a célula já expressa naturalmente.
Para a leitura dos produtos, três abordagens coexistem hoje nos laboratórios de diagnóstico funcional:
- Eletroforese em gel: primeira linha de triagem visual, mostra o tamanho relativo das bandas e indica rapidamente se houve exon skipping (banda menor) ou retenção de íntron (banda maior).
- Sequenciamento Sanger: usado após extração de banda individual do gel, confirma a identidade exata da junção de splicing em produtos únicos ou bem separados.
- Sequenciamento de leitura longa: cada vez mais adotado quando o gel mostra múltiplas bandas próximas ou um padrão ambíguo que a extração manual de banda dificilmente resolveria com precisão.
Quando o gel mostra vários produtos sobrepostos, extrair cada banda individualmente para clonagem e Sanger consome tempo e introduz risco de contaminação cruzada entre bandas adjacentes. Um estudo sobre um ensaio celular reporter para monitorar eficiência de splicing aponta que usar leitura longa nesse cenário evita a extração de banda e a clonagem individual, reduzindo artefatos e fornecendo a abundância relativa de cada isoforma em uma única corrida.
O sequenciamento de leitura longa, como o oferecido pela Oxford Nanopore Technologies, resolve um problema que a PCR e o Sanger convencionais mascaram com frequência: junções crípticas combinadas com eventos de splicing alternativo simultâneos. Um estudo sobre ensaios de minigene combinados com sequenciamento de leitura longa demonstrou exatamente esse ganho ao caracterizar variantes intrônicas profundas patogênicas, identificando junções crípticas que a análise por gel isolada não capturaria. Outra vantagem prática documentada por pesquisas sobre resolução de isoformas via leitura longa é a capacidade de atribuir cada leitura individual a uma isoforma específica, algo impossível com uma média populacional de gel.
Ensaios de minigene analisados apenas por gel podem subestimar a complexidade real do splicing quando múltiplas isoformas coexistem na mesma amostra. A leitura longa transforma essa mistura ambígua em contagens discretas por isoforma, o que muda diretamente como o resultado é interpretado para fins de classificação de variante.
Como interpretar os resultados para classificar uma variante?
Um padrão de splicing alterado só ganha significado clínico quando traduzido em consequência proteica previsível. O primeiro passo é mapear o tipo de evento observado para seu efeito na fase de leitura: exon skipping que remove um número de nucleotídeos não múltiplo de três causa frameshift, geralmente seguido de um códon de parada prematuro; retenção de íntron quase sempre introduz um stop prematuro também; já perda de um éxon inteiro em fase pode simplesmente eliminar um domínio proteico sem deslocar o quadro de leitura.
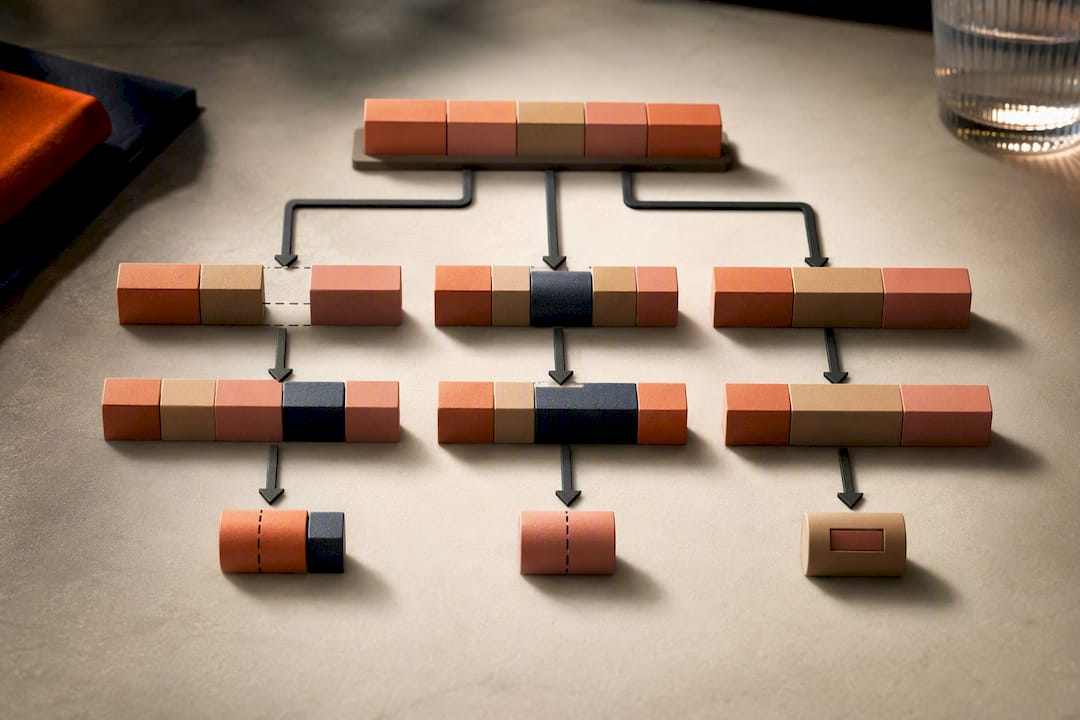
Transcritos com códon de parada prematuro costumam ser alvo de degradação mediada por códon sem sentido (NMD, do inglês nonsense-mediated decay), o que na prática significa perda de função por redução de proteína, não apenas uma proteína truncada estável. Vale mencionar essa distinção no relatório, porque muda a interpretação funcional esperada.
A quantificação relativa entre isoforma normal e isoforma aberrante é a evidência que sustenta a força da conclusão. Ferramentas de análise de fragmentos por eletroforese capilar ou qPCR relativo ajudam a converter a intensidade de banda em uma proporção quantificável, em vez de depender só de inspeção visual do gel.
Para o relatório final, alguns elementos tornam a evidência funcional utilizável por quem for classificar a variante:
- Descreva o(s) evento(s) de splicing observado(s) e a proporção relativa entre isoforma normal e aberrante.
- Indique a consequência proteica prevista (frameshift, perda de domínio, alvo de NMD).
- Cite os controles WT e sem RT que sustentam a validade técnica do experimento.
- Declare explicitamente se o achado foi cruzado com predição in silico e, quando disponível, com RNA de tecido do paciente.
Combinar o resultado do minigene com pelo menos uma predição computacional (como SpliceAI ou similares) e, sempre que possível, com RNA do próprio paciente, fortalece substancialmente a evidência para os critérios de classificação funcional usados por diretrizes como as do ACMG/AMP.
Quais são as limitações e como controlar a qualidade do ensaio?
O ensaio de minigene reproduz apenas um fragmento do contexto genômico real, e essa é sua limitação estrutural mais importante. Elementos cis reguladores fora da janela de 200 a 300 pares de base incluída no inserto ficam de fora, e a expressão dos fatores trans na linhagem celular escolhida pode não refletir o tecido onde a doença de fato se manifesta.
Artefatos técnicos também aparecem com regularidade e merecem atenção sistemática:
-
Inserto instável durante a propagação bacteriana: alguns fragmentos genômicos recombinam ou deletam espontaneamente em E. coli, alterando a sequência sem aviso. Sequenciar o plasmídeo de cada preparação antes de cada transfecção evita essa armadilha.
-
Bandas inespecíficas na PCR: geralmente causadas por amplificação de DNA plasmidial residual (resolvido com tratamento DNase robusto) ou por dimerização de primers em ciclos excessivos de amplificação.
-
Baixa eficiência de transfecção mascarando o efeito real: se poucas células incorporam o plasmídeo, o sinal da isoforma aberrante pode ficar diluído por transcrito residual endógeno ou por ruído de fundo. Confirmar a eficiência de transfecção com um controle de expressão fluorescente paralelo ajuda a descartar esse problema.
A replicação biológica independente, com pelo menos três repetições em dias distintos, é o controle de qualidade mais barato e mais frequentemente negligenciado. Quando o achado do minigene aponta para uma consequência patogênica clara, mas o RNA do tecido do paciente está disponível, a validação cruzada com esse material continua sendo o passo que fecha o caso com mais confiança do que qualquer ensaio de sistema heterólogo isolado.
Dica profissional: Guarde um estoque congelado do plasmídeo verificado por sequenciamento de cada construto. Refazer a clonagem do zero para repetir um experimento meses depois é uma perda de tempo evitável e uma fonte extra de variação entre réplicas.
Como a RareLabs complementa a validação funcional de splicing?
Um resultado positivo de minigene, mostrando que uma variante realmente rompe o splicing, é o início da conversa sobre tratamento, não o fim dela. A Hopeatrarelabs atua exatamente nesse ponto seguinte, com serviços voltados a doenças genéticas raras e sem diagnóstico definido.
Entre os serviços relevantes para quem já tem uma variante de splicing funcionalmente validada:
- Desenvolvimento e biobanco de modelos de doença derivados de células-tronco pluripotentes induzidas (iPSCs) do próprio paciente, criando um sistema mais próximo do contexto tecidual real do que um vetor de minigene isolado.
- Triagem de alto rendimento de uma biblioteca de aproximadamente 3.000 medicamentos aprovados pela FDA, testando se algum composto já existente restaura o splicing correto.
- Desenho, síntese e validação in vitro de oligonucleotídeos antisenso (ASO) sob medida, quando a variante identificada é candidata a correção por essa via terapêutica.
Um laboratório contratado especializado nesse tipo de fluxo acelera a etapa de translação porque já mantém a infraestrutura de modelagem em iPSC e os pipelines de triagem prontos, em vez de exigir que cada grupo de pesquisa monte essa capacidade internamente do zero. Para famílias, médicos e fundações que buscam avançar de um achado funcional de splicing para opções concretas de tratamento, esse é justamente o caminho que leva um resultado de laboratório a se tornar uma opção de tratamento. Detalhes sobre cada serviço e formas de contato estão disponíveis na página principal da Hopeatrarelabs.
Tendências práticas e recomendação do autor
A maior mudança nos últimos anos não foi um novo vetor, foi a leitura. Durante muito tempo, o gargalo de um ensaio de minigene era interpretar um gel ambíguo com três ou quatro bandas próximas, extrair cada uma manualmente e torcer para o Sanger sair limpo. Sequenciamento de leitura longa resolveu isso de um jeito que poucos laboratórios ainda exploram na capacidade total: em vez de adivinhar qual banda corresponde a qual isoforma, você recebe a contagem exata de cada transcrito em uma única corrida.
Minha recomendação para quem está desenhando um projeto de validação hoje é simples: reserve o orçamento de leitura longa desde o início, não como plano B depois que o gel decepcionar. Priorize essa leitura sempre que houver suspeita de mais de um evento de splicing simultâneo, como em variantes intrônicas profundas ou próximas a éxons alternativos conhecidos.
A síntese comercial de fragmentos também merece mais espaço do que recebe. Para triagens de múltiplas variantes candidatas, o tempo economizado compensa o custo unitário mais alto, principalmente quando comparado às semanas perdidas refazendo clonagens malsucedidas. Nenhuma dessas ferramentas substitui a replicação cuidadosa e a documentação detalhada de cada controle. Um construto bem desenhado com registro completo de réplicas vale mais que qualquer plataforma de sequenciamento sofisticada aplicada sobre um experimento mal controlado.
— John
Da bancada ao tratamento: os serviços da Hopeatrarelabs
Depois que o ensaio de minigene confirma que uma variante desregula o splicing, a pergunta seguinte é o que fazer com essa informação, e é aí que a maioria dos laboratórios acadêmicos esbarra em limites de infraestrutura. Há laboratórios contratados que assumem essa etapa seguinte sem exigir que família, médico ou fundação montem uma estrutura de triagem do zero.
Os serviços cobrem justamente o intervalo entre "confirmamos o defeito de splicing" e "temos um candidato terapêutico testável": modelagem de doença a partir de iPSCs derivadas do próprio paciente, triagem de aproximadamente 3.000 medicamentos já aprovados pela FDA contra o modelo específico, e desenho sob medida de oligonucleotídeos antisenso para corrigir o defeito de splicing identificado. Quando a variante validada por minigene aponta para um éxon específico ou uma junção críptica bem mapeada, esse tipo de alvo pode ser endereçado por programas de ASO sob medida.
Se o seu grupo já tem uma variante de splicing funcionalmente confirmada e quer avaliar as próximas etapas de tratamento, converse com a Hopeatrarelabs pela página de serviços para entender o escopo de um programa de amenabilidade e triagem personalizado ao seu caso.
Este artigo fornece informações gerais e não substitui a orientação de um médico qualificado. Consulte um profissional de saúde qualificado sobre o seu caso antes de agir com base neste conteúdo.
Fontes
- Functional analysis of splicing variants using minigene assays
- Review of minigene reporter systems and Gateway-based vectors
- Protocol for designing and interpreting minigene assays to validate candidate splice altering variants
- Rapid‑Response splicing reporter screens identify differential regulators of splicing
Perguntas frequentes
O que é um ensaio de minigene?
É um sistema reporter celular que testa se uma variante genética altera o splicing do pré-mRNA, inserindo o fragmento genômico de interesse em um vetor e analisando o transcrito resultante por RT-PCR.
Quando usar um ensaio de minigene em vez de RNA do paciente?
Use quando o RNA do tecido afetado não estiver disponível ou for de difícil acesso; o RNA do paciente continua sendo o padrão-ouro e deve validar o achado sempre que possível.
Qual a diferença entre pET01, pDESTsplice e pSpliceExpress?
O pET01 usa clonagem por enzimas de restrição, enquanto pDESTsplice e pSpliceExpress utilizam o sistema Gateway, que acelera a montagem por recombinação em vez de digestão enzimática.
Por que usar sequenciamento de leitura longa em vez de apenas gel e Sanger?
A leitura longa resolve múltiplas isoformas sobrepostas em uma única corrida, sem exigir extração manual de banda, e identifica junções crípticas que o gel convencional pode mascarar.
Quanto custa contratar a Hopeatrarelabs para validação funcional após um minigene positivo?
Os preços não estão publicados publicamente; o escopo de cada programa, incluindo triagem de fármacos e desenvolvimento de ASO, é definido diretamente com a equipe da Hopeatrarelabs pela página de serviços.