
Haploinsuficiência ocorre quando uma única cópia funcional de um gene produz proteína em quantidade insuficiente para manter a função celular normal. O resultado é uma redução de dose que o organismo não consegue compensar.
Modelagem funcional, nesse contexto, é o conjunto de abordagens experimentais que permitem demonstrar essa insuficiência de dose e quantificá-la. As principais ferramentas são:
- iPSC derivadas de pacientes para recapitular o fenótipo em tecido humano relevante
- Edição CRISPR-Cas9 heterozigota para gerar controles isogênicos e testar resgate com o alelo selvagem
- Ensaios de titulação de dose (CRISPRi, CRISPRa, vetores de expressão graduados) para mapear a curva dose-resposta
- Leituras funcionais em RNA, proteína, morfologia celular e atividade fisiológica
Principais conclusões
A modelagem funcional de haploinsuficiência requer convergência de evidência genômica, experimental e clínica para gerar conclusões que resistam ao escrutínio translacional.
| Ponto | Detalhes |
|---|---|
| Definição operacional | Haploinsuficiência é insuficiência de dose: uma cópia funcional não mantém a função normal; confirme com LOEUF e evidência clínica antes de modelar. |
| Controles isogênicos são obrigatórios | Sem isogenia, diferenças de fundo genético entre linhagens invalidam a atribuição de causalidade ao gene de interesse. |
| Resgate confirma mecanismo | Resgate completo com alelo selvagem distingue haploinsuficiência de dominância negativa e é requisito para evidência funcional ACMG PS3. |
| Leitura primária define o experimento | Escolha a leitura com base no mecanismo patogênico proposto, não na disponibilidade do ensaio; MEA e morfologia neuronal são mais sensíveis que Western blot para genes neurodesenvolvimentais. |
| Hopeatrarelabs | Oferece pipeline completo de iPSC, edição isogênica, ensaios funcionais e triagem paralela para genes de haploinsuficiência, com relatório translacional e timelines definidos. |
Índice
- O que é haploinsuficiência genética e por que ela importa clinicamente?
- Como distinguir haploinsuficiência de dominância negativa e ganho de função?
- Quais evidências humanas sustentam a atribuição de haploinsuficiência a um gene?
- Quais métodos experimentais você pode usar para modelar haploinsuficiência?
- Como projetar experimentos práticos para testar haploinsuficiência
- Quais ensaios e leituras funcionais são mais informativos para haploinsuficiência?
- Como resultados experimentais informam classificação de variantes e aconselhamento clínico?
- Quais estratégias terapêuticas fazem sentido quando um gene age por haploinsuficiência?
- Quais são as principais armadilhas na modelagem funcional de haploinsuficiência?
- Estudo de caso: transtorno de haploinsuficiência de SETBP1
- Como a Hopeatrarelabs operacionaliza modelagem funcional de haploinsuficiência
- O estado atual da modelagem de haploinsuficiência: uma perspectiva editorial
- A Hopeatrarelabs oferece modelagem funcional personalizada para genes de haploinsuficiência
- Fontes
O que é haploinsuficiência genética e por que ela importa clinicamente?
A haploinsuficiência não é simplesmente "metade da proteína". Esses genes tendem a codificar fatores de transcrição, componentes de complexos multiproteicos e reguladores do desenvolvimento, onde pequenas variações de concentração alteram redes inteiras de expressão gênica.
Clinicamente, a haploinsuficiência se manifesta como herança autossômica dominante com penetrância variável. Quando a variante é germinativa, há uma probabilidade relevante de transmissão para cada filho. Porém, uma proporção expressiva das variantes em genes de desenvolvimento é de novo, surgindo sem histórico familiar, o que torna o aconselhamento genético mais complexo e reforça a necessidade de sequenciamento de trio. O transtorno de haploinsuficiência de SETBP1, por exemplo, é frequentemente causado por variantes de novo e afeta diretamente o desenvolvimento cerebral, conforme documentado pela Simons Searchlight.
Para diagnóstico, a suspeita de haploinsuficiência aumenta quando se observa:
- Deleções cromossômicas que abrangem o gene em questão
- Variantes truncantes (nonsense, frameshift, splice-site) em heterozigose
- Escore de intolerância à perda de função elevado no gnomAD (pLI próximo a 1 ou LOEUF baixo)
- Múltiplos casos de novo independentes no mesmo gene em coortes de doenças raras
Dica profissional: Antes de qualquer modelagem experimental, consulte o gnomAD para verificar o LOEUF do gene. Genes com LOEUF abaixo de 0,35 têm forte sinal de intolerância à perda de função e são candidatos prioritários para modelagem de haploinsuficiência.
O impacto no prognóstico depende do gene e do tecido afetado. Em genes neurodesenvolvimentais, a janela de intervenção pode ser estreita, o que torna a modelagem funcional precoce uma prioridade translacional, não apenas acadêmica. Entender o que é haploinsuficiência genética em termos clínicos é o primeiro passo para desenhar um programa de modelagem com relevância real para o paciente.
Como distinguir haploinsuficiência de dominância negativa e ganho de função?
A distinção entre esses três mecanismos não é apenas conceitual: ela determina qual experimento fazer e qual terapia faz sentido.
Haploinsuficiência resulta de dosagem reduzida. A proteína produzida pelo alelo mutante está ausente ou não funcional, e a quantidade do alelo selvagem não é suficiente. O fenótipo melhora quando você restaura a expressão do gene normal.
Dominância negativa é diferente: a proteína mutante é produzida e interfere ativamente na função da proteína selvagem. Nesse caso, restaurar a expressão do alelo normal não resolve o problema porque a proteína mutante continua presente. O experimento de resgate falha mesmo com overexpression do alelo selvagem, o que é um sinal diagnóstico importante.
Ganho de função envolve uma atividade nova ou aumentada da proteína mutante, independente da dose do alelo normal. Aqui, o fenótipo pode piorar com maior expressão do alelo mutante e não responde a estratégias de complementação.
| Mecanismo | Genética típica | Predição in silico | Expectativa no ensaio de resgate | Implicação terapêutica |
|---|---|---|---|---|
| Haploinsuficiência | PTV, deleção, missense em domínio crítico | pLI alto, LOEUF baixo | Resgate completo ou parcial com WT | Complementação gênica, upregulation do alelo saudável |
| Dominância negativa | Missense em domínio de interação | Impacto estrutural previsto | Resgate falha; fenótipo persiste com WT | Silenciamento alelo-específico, ASO |
| Ganho de função | Missense ativador, expansão de repetição | Ganho de interação previsto | Resgate ausente; overexpression piora | Inibição da proteína mutante, knockdown |
Padrões epigenômicos distintos estão associados à haploinsuficiência e podem ajudar a priorizar genes de risco em transtornos do desenvolvimento, adicionando uma camada de evidência além da genética de sequência. Integrar sinais epigenômicos com métricas de intolerância à perda de função melhora a priorização de candidatos para modelagem funcional.
Quais evidências humanas sustentam a atribuição de haploinsuficiência a um gene?
A designação de haploinsuficiência para um gene específico requer convergência de múltiplos tipos de evidência, não apenas uma variante patogênica isolada.
Os tipos de evidência mais relevantes são:
- Deleções hemizigóticas recorrentes que abrangem exclusivamente o gene de interesse em pacientes com fenótipo consistente
- Variantes de perda de função truncante (PTV) em heterozigose, recorrentes em coortes independentes
- Co-segregação com o fenótipo em famílias multiplex, com LOD score adequado
- Casos de novo em múltiplos probandos não relacionados, especialmente em genes com pLI próximo a 1
- Ausência de PTVs homozigotas em populações controle (gnomAD), indicando intolerância à perda bialélica
Para classificação de variantes, o critério PVS1 do sistema ACMG aplica-se quando há evidência robusta de que o gene causa doença por haploinsuficiência. A nuance importante: PVS1 pode ser amenizado para "forte" ou "moderado" quando a variante afeta apenas parte do transcrito, quando existe splicing alternativo que preserva função, ou quando a região afetada está fora do domínio funcional crítico. O guia de interpretação de variantes do NCBI detalha esses critérios e a integração de evidências funcionais na classificação clínica.
O banco ClinGen mantém uma escala de evidência de haploinsuficiência (de 0 a 3) para genes curados, e o gnomAD fornece o LOEUF como métrica contínua de intolerância. Genes com LOEUF abaixo de 0,35 têm sinal forte; acima de 1,0, a intolerância é improvável. Registros como o Simons Searchlight conectam fenótipos clínicos a genótipos em coortes de pacientes, permitindo validação translacional das evidências genômicas.
Dado relevante: O LOEUF (Loss-of-function Observed/Expected Upper bound Fraction) do gnomAD quantifica a intolerância de cada gene à perda de função com base em variantes observadas versus esperadas em mais de 125.000 exomas. Genes com LOEUF abaixo de 0,35 são considerados altamente intolerantes, segundo metodologia publicada no PMC.
Quais métodos experimentais você pode usar para modelar haploinsuficiência?
Cada abordagem tem uma pergunta biológica para a qual é mais adequada. Escolher o método errado não apenas desperdiça recursos: pode gerar conclusões enganosas.
- Modelos animais heterozigotos (camundongo, zebrafish): úteis para fenótipos comportamentais e sistêmicos, mas a divergência evolutiva pode mascarar ou exagerar fenótipos humanos. Modelos de haploinsuficiência de SHANK3 em camundongos e iPSC reproduzem fenótipos sinápticos e comportamentais relevantes, demonstrando a utilidade desses sistemas para genes neurais.
- iPSC derivadas de pacientes: recapitulam o genoma do paciente e permitem diferenciação em tipos celulares relevantes. A limitação principal é a variabilidade entre linhagens, que exige controles isogênicos.
- Linhas isogênicas CRISPR heterozigotas: geradas a partir de células controle com introdução de um único alelo KO. Eliminam o ruído de fundo genético e são o padrão-ouro para atribuir causalidade à redução de dose.
- RNAi e ASO como modelos de redução de dose: permitem titulação rápida da expressão sem edição permanente. Úteis para triagem inicial, mas a especificidade off-target exige validação.
- CRISPRi: redução transcricional controlada sem corte do DNA; ideal para titulação de dose em células que não toleram edição eficiente.
| Método | Finalidade principal | Recursos necessários | Sensibilidade esperada |
|---|---|---|---|
| Camundongo heterozigoto | Fenótipo sistêmico e comportamental | Biotério, genotipagem, comportamento | Moderada a alta para fenótipos robustos |
| iPSC de paciente | Recapitulação em tecido humano | Reprogramação, diferenciação, QC pluripotência | Alta, dependente do protocolo de diferenciação |
| CRISPR heterozigoto isogênico | Causalidade de dose | Edição, seleção clonal, sequenciamento | Alta, com controles adequados |
| RNAi/ASO | Triagem de dose rápida | Transfecção, qPCR, Western blot | Moderada; off-target requer validação |
| CRISPRi | Titulação transcricional | Sistema dCas9, sgRNA, lentivírus | Alta para expressão; limitada para splicing |
Pipelines computacionais que combinam RNA-Seq, análise de redes e enriquecimento funcional aumentam a capacidade de escolher leituras funcionais relevantes para modelos iPSC, conforme descrito em metodologias de bioinformática aplicadas à análise de expressão gênica.
Como projetar experimentos práticos para testar haploinsuficiência
O desenho experimental define se seus resultados serão interpretáveis ou apenas sugestivos. Alguns passos são inegociáveis.
"X está envolvido no desenvolvimento" não é.
Gere controles isogênicos. Para iPSC de paciente, corrija o alelo mutante por CRISPR e use a linhagem corrigida como controle. Para linhas selvagens, introduza o KO heterozigoto. Sem isogenia, diferenças de fundo genético entre linhagens podem simular ou mascarar o fenótipo de haploinsuficiência.
Inclua experimento de resgate. Reintroduza o gene selvagem na linhagem heterozigota e verifique se o fenótipo reverte. Resgate completo confirma haploinsuficiência; resgate parcial sugere contribuição adicional de outros mecanismos; ausência de resgate aponta para dominância negativa ou ganho de função.
Faça titulação de dose. Use CRISPRi com sgRNAs de eficiências diferentes, ou vetores de expressão com promotores de força variável, para gerar uma curva dose-resposta. Isso permite identificar o limiar de expressão abaixo do qual o fenótipo emerge, dado essencial para desenho de terapias.
Controles mínimos obrigatórios:
- Controle negativo: linhagem isogênica sem edição
- Controle positivo: KO homozigoto ou knockdown máximo (para confirmar que o ensaio detecta o fenótipo)
- Mínimo de três replicatas biológicas independentes por condição
- Análise estatística pré-especificada (ANOVA com correção para múltiplas comparações, ou modelo misto para dados longitudinais)
Dica profissional: *Quando os recursos são limitados, comece com iPSC diferenciadas no tipo celular mais relevante para o fenótipo clínico e um ensaio funcional de alta sensibilidade (gravação multieletrodo para neurônios, por exemplo).
Para entender como fenótipos de doenças genéticas são recapitulados em iPSC, o contexto de diferenciação e maturação celular é tão importante quanto a edição genética em si.
Quais ensaios e leituras funcionais são mais informativos para haploinsuficiência?
A escolha da leitura primária determina se o experimento detecta o fenótipo ou gera um resultado falso negativo. Algumas categorias de leituras e seus critérios de seleção:
Expressão de RNA e proteína: qRT-PCR e Western blot confirmam a redução de dose, mas raramente são suficientes como leitura primária. São controles de qualidade, não evidências funcionais.
Atividade enzimática e bioquímica: adequada para genes que codificam enzimas ou transportadores. Sensível, quantitativa e diretamente ligada ao mecanismo patogênico.
Morfologia celular e sinaptogênese: para genes neurodesenvolvimentais, contagem de sinapses, comprimento de neuritos e densidade de espinhas dendríticas são leituras estabelecidas. Estudos com SETBP1 e SHANK3 usaram diferenciação neuronal e análise morfológica como leituras primárias.
Gravação multieletrodo (MEA): captura atividade elétrica de redes neuronais em iPSC diferenciadas. Alta sensibilidade para fenótipos de conectividade e excitabilidade; escalável para triagem de compostos.
Fenótipo comportamental em modelos animais: relevante para validação translacional, mas sujeito a variabilidade entre laboratórios e divergência de espécies.
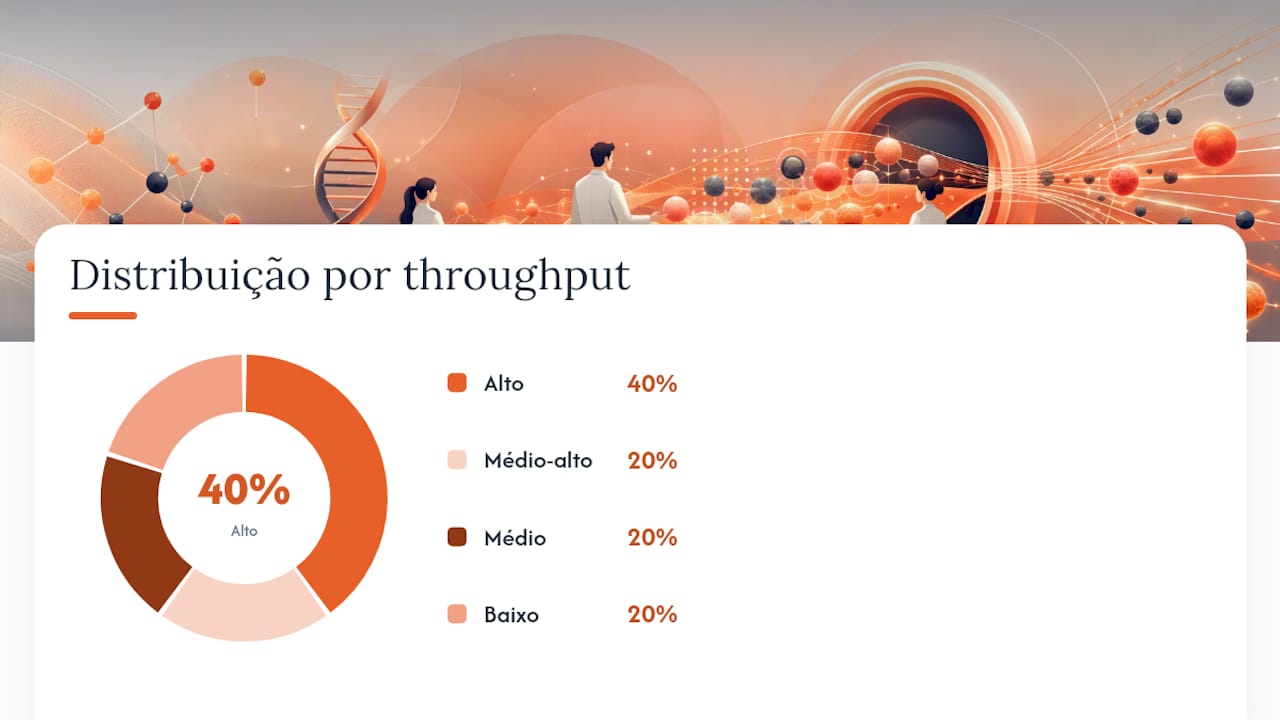
| Ensaio | Nível de throughput | Limitações principais |
|---|---|---|
| qRT-PCR / Western blot | Alto | Não é leitura funcional; variabilidade técnica pode mascarar diferença de 50% |
| Morfologia neuronal (imunofluorescência) | Médio | Subjetividade na análise; requer automação para escala |
| Gravação MEA | Médio-alto | Dependente de maturação celular; variabilidade entre lotes de diferenciação |
| Atividade enzimática | Alto | Aplicável apenas a genes com atividade bioquímica mensurável |
| Comportamento animal | Baixo | Baixa escalabilidade; divergência evolutiva limita translação |
Para genes como SETBP1, a sinaptogênese e a diferenciação neuronal são leituras biologicamente relevantes porque o gene é expresso no cérebro em desenvolvimento. Para genes com função metabólica, ensaios de atividade enzimática ou fluxo metabólico são mais informativos. A leitura deve ser escolhida com base no mecanismo patogênico proposto, não na disponibilidade do ensaio.
Como resultados experimentais informam classificação de variantes e aconselhamento clínico?
Mas a ponte entre laboratório e clínica exige critérios explícitos.
Para usar evidência funcional na reclassificação:
- O ensaio deve ser validado: demonstrar que detecta diferença entre controle positivo (KO) e negativo (WT isogênico)
- O resultado deve ser replicado em pelo menos duas linhagens celulares independentes ou dois modelos distintos
- O efeito funcional deve ser consistente com o mecanismo de haploinsuficiência (redução de função, não ganho)
- O resgate com o alelo selvagem deve reverter o fenótipo, confirmando especificidade
Resgate completo (fenótipo retorna ao nível do controle isogênico) fornece evidência forte de haploinsuficiência e suporta aplicação de PS3 (evidência funcional patogênica) no sistema ACMG. Resgate parcial é mais ambíguo: pode refletir haploinsuficiência incompleta, efeitos de expressão ectópica ou contribuição de outros mecanismos.
Dado relevante: Variantes de novo em genes de desenvolvimento representam uma proporção expressiva dos casos de transtornos do neurodesenvolvimento em coortes de sequenciamento de trio, conforme documentado em estudos de genômica de doenças raras do desenvolvimento. Isso reforça a necessidade de aconselhamento genético mesmo na ausência de histórico familiar.
Para aconselhamento reprodutivo, a distinção entre variante germinativa e de novo é crítica. Antes de alterar relatórios clínicos com base em dados funcionais, a replicação independente é obrigatória.
Quais estratégias terapêuticas fazem sentido quando um gene age por haploinsuficiência?
O mecanismo de haploinsuficiência abre opções terapêuticas que não funcionariam para dominância negativa ou ganho de função. As principais são:
- Complementação gênica: entrega de uma cópia adicional do gene selvagem por vetor viral (AAV, lentivírus). Funciona quando a sobreexpressão não é tóxica, o que deve ser verificado nos modelos funcionais antes de avançar para desenvolvimento clínico.
- Upregulation do alelo saudável: ASOs ou small molecules que aumentam a expressão do alelo funcional remanescente. Estratégia relevante quando o alelo mutante está silenciado (nonsense-mediated decay) e o alelo selvagem tem capacidade de compensação parcial.
- Modulação transcricional por ASO: oligonucleotídeos antisenso podem corrigir splicing aberrante, bloquear elementos regulatórios negativos ou aumentar estabilidade do transcrito selvagem.
- Small molecules que aumentam atividade proteica residual: aplicável quando a variante reduz, mas não elimina, a atividade da proteína. Chaperones farmacológicos e estabilizadores alostéricos são exemplos.
Os dados de modelagem funcional orientam diretamente essa seleção. Entender como resultados de laboratório se transformam em opções de tratamento é o que diferencia modelagem funcional com propósito translacional de modelagem puramente descritiva.
Quais são as principais armadilhas na modelagem funcional de haploinsuficiência?
Resultados falsos positivos e falsos negativos são mais comuns do que a literatura publicada sugere, porque estudos negativos raramente são publicados.
Fontes de erro técnico:
- Compensação genética: em modelos de KO crônico (camundongos, por exemplo), genes paralólogos podem compensar a perda, mascarando o fenótipo. iPSC com edição aguda tendem a ter menos compensação, mas não são imunes.
- Mosaicismo: em iPSC derivadas de pacientes com mosaicismo somático, a proporção de células com o alelo mutante pode variar entre linhagens, gerando resultados inconsistentes.
- Efeitos de linha celular: diferenças de fundo genético entre linhagens de iPSC não isogênicas podem gerar fenótipos que não se replicam. Isogenia é a única solução.
- Expressão ectópica no resgate: overexpression do gene selvagem acima dos níveis fisiológicos pode mascarar fenótipos ou introduzir artefatos. Use promotores endógenos ou expressão controlada.
- Contexto tecidual: um gene pode ser haploinsuficiente em neurônios e tolerante à redução de dose em fibroblastos. Ensaios no tipo celular errado geram conclusões incorretas.
Cuidados éticos e regulatórios: edição genética em iPSC humanas requer consentimento informado específico para uso de células em pesquisa, aprovação de comitê de ética e conformidade com normas de biossegurança (nível BSL-2 para a maioria dos protocolos de iPSC). Biobancos de células de pacientes exigem protocolos de anonimização e acordos de compartilhamento de dados. Esses requisitos não são burocráticos: protegem os pacientes cujas células tornam a pesquisa possível.
Um resultado que não sobrevive a essas três verificações não deve fundamentar reclassificação clínica.*
As limitações dos modelos animais em doenças raras são bem documentadas e reforçam por que a combinação de modelos é mais informativa do que qualquer sistema isolado.
Estudo de caso: transtorno de haploinsuficiência de SETBP1
O transtorno de haploinsuficiência de SETBP1 é um exemplo que ilustra com clareza como evidências clínicas e experimentais convergem para demonstrar haploinsuficiência em um gene de desenvolvimento cerebral.
Contexto clínico: Variantes de perda de função em heterozigose no gene SETBP1 causam atraso no desenvolvimento, deficiência intelectual e alterações de linguagem. Conforme documentado pela Simons Searchlight, a maioria das variantes é de novo, sem histórico familiar, o que tem implicação direta para aconselhamento genético: o risco de recorrência para os pais é baixo, mas o diagnóstico molecular é essencial para planejamento reprodutivo futuro.
Modelagem funcional: Pesquisadores utilizaram iPSC derivadas de pacientes com variantes PTV em SETBP1 e geraram controles isogênicos por correção CRISPR. As leituras incluíram:
- Quantificação de RNA e proteína SETBP1 para confirmar redução de dose de aproximadamente 50%
- Diferenciação em neurônios corticais e análise de morfologia (comprimento de neuritos, densidade sináptica)
- Análise transcriptômica para identificar redes regulatórias afetadas pela redução de SETBP1
Lições práticas:
- A escolha de neurônios corticais como sistema de diferenciação foi guiada pelo fenótipo clínico (desenvolvimento cerebral), não por conveniência técnica
- O experimento de resgate com vetor de expressão de SETBP1 selvagem reverteu parcialmente os fenótipos morfológicos, confirmando haploinsuficiência como mecanismo principal
- Variabilidade entre lotes de diferenciação exigiu padronização rigorosa do protocolo e análise de múltiplos clones isogênicos
- Os dados funcionais suportaram a reclassificação de variantes VUS identificadas em novos pacientes, demonstrando o valor translacional direto da modelagem.
Repositórios como SFARI Base conectam esses dados a coortes maiores, permitindo validação em escala e identificação de modificadores genéticos que explicam a variabilidade fenotípica observada entre pacientes com variantes no mesmo gene.
Como a Hopeatrarelabs operacionaliza modelagem funcional de haploinsuficiência
A Hopeatrarelabs (RareLabs) executa um pipeline estruturado que vai do recebimento da amostra do paciente ao relatório translacional com hipóteses terapêuticas testáveis.
Etapas do pipeline:
- Recebimento e QC da amostra: células do paciente (fibroblastos ou PBMCs) são recebidas, caracterizadas e criopreservadas com documentação de consentimento e biossegurança
- Reprogramação para iPSC: geração de iPSC por vetores não integrativos, com QC de pluripotência (marcadores, cariótipo, identidade genética)
- Edição e controles isogênicos: CRISPR-Cas9 para correção do alelo mutante (controle corrigido) ou introdução de KO heterozigoto em linha controle; seleção clonal e sequenciamento de confirmação
- Diferenciação tecidual: protocolo de diferenciação no tipo celular relevante para o fenótipo clínico (neurônios, cardiomiócitos, hepatócitos, conforme o gene)
- Ensaios funcionais: leituras primárias e secundárias pré-especificadas, com controles positivos e negativos, replicatas biológicas e análise estatística
- Triagem paralela: teste de milhares de compostos aprovados pela FDA, ASOs personalizados e candidatos a terapia gênica nas linhagens de modelo
- Relatório translacional: entregável com resultados de modelagem, classificação funcional de variantes e candidatos terapêuticos priorizados
| Entregável | Timeline típico |
|---|---|
| iPSC QC-aprovadas e controles isogênicos | 3–5 meses |
| Ensaios funcionais primários com relatório | 2–3 meses adicionais |
| Triagem paralela de compostos/ASOs | 2–4 meses adicionais |
| Relatório translacional completo | 7 meses do início |
Para laboratórios que desejam iniciar modelagem funcional com recursos próprios, os requisitos mínimos incluem: acesso a incubadora de CO₂ e microscopia de fluorescência, protocolo validado de diferenciação para o tipo celular de interesse, pelo menos dois clones isogênicos por condição e capacidade de análise estatística com software como R ou GraphPad Prism.
O estado atual da modelagem de haploinsuficiência: uma perspectiva editorial
A modelagem funcional de haploinsuficiência amadureceu tecnicamente nos últimos anos, mas ainda carrega uma tensão que poucos artigos de revisão admitem abertamente: a distância entre o que os modelos demonstram e o que os clínicos conseguem usar.
iPSC e CRISPR resolveram o problema da relevância celular humana. Organoides cerebrais e cardíacos estão começando a resolver o problema da complexidade tecidual. Multi-ômicas (transcriptômica, proteômica, epigenômica integradas) estão tornando possível identificar não apenas que um gene é haploinsuficiente, mas em qual rede regulatória o efeito de dose se propaga. Isso é progresso real.
O que ainda falta é padronização. Dois laboratórios que modelam o mesmo gene com iPSC podem chegar a resultados diferentes porque os protocolos de diferenciação, os critérios de QC e as leituras primárias não são comparáveis. Sem padronização, a replicabilidade fica comprometida e a evidência funcional perde força para reclassificação clínica.
A prioridade mais urgente não é tecnológica: é de integração. Clínicas de genética, laboratórios de pesquisa e fundações de pacientes precisam compartilhar dados de forma estruturada. Repositórios como Simons Searchlight e SFARI mostram que isso é possível. O modelo deve ser replicado para outros genes e outras condições, com protocolos de compartilhamento de dados que protejam os pacientes sem bloquear a ciência.
A colaboração entre laboratórios, clínicas e fundações não é um ideal abstrato. É a única forma de gerar coortes grandes o suficiente para validar modelos funcionais com poder estatístico adequado e para conectar fenótipos moleculares a desfechos clínicos reais.
A Hopeatrarelabs oferece modelagem funcional personalizada para genes de haploinsuficiência
Para famílias, médicos e fundações que precisam ir além do diagnóstico genético e entender o mecanismo funcional de uma variante específica, a Hopeatrarelabs oferece programas personalizados de modelagem que combinam iPSC do próprio paciente, edição isogênica por CRISPR e triagem paralela de candidatos terapêuticos.
O diferencial concreto é a integração em um único programa: do modelo ao candidato terapêutico, com relatório translacional que inclui classificação funcional da variante e priorização de estratégias (complementação gênica, ASO, small molecules). Não é consultoria: é execução laboratorial com entregáveis definidos e timelines transparentes. Para genes de haploinsuficiência, onde a janela terapêutica pode ser estreita, essa velocidade importa.
Se você está avaliando um programa de modelagem funcional para um gene específico, o primeiro passo é acessar os recursos de conhecimento da Hopeatrarelabs para entender o escopo dos serviços disponíveis e iniciar uma conversa sobre o seu caso.
Fontes
Para aprofundamento técnico e clínico, os recursos abaixo cobrem as principais necessidades de quem trabalha com modelagem funcional de haploinsuficiência:
- Simons Searchlight | Transtorno de haploinsuficiência de SETBP1
- Distinct epigenomic patterns are associated with haploinsufficiency and predict risk genes of developmental disorders
- Ncbi
Este artigo fornece informações gerais e não substitui a orientação de um médico qualificado. Consulte um profissional de saúde qualificado sobre o seu caso antes de agir com base neste conteúdo.