
Bei einem lebensbedrohlichen Notfall dürfen Sie Ihren Patienten sofort behandeln, ohne vorher eine IRB-Prüfung abzuwarten. Sie müssen die Ethikkommission dann aber innerhalb von fünf Arbeitstagen informieren. Liegt kein Notfall vor, brauchen Sie einen Single-Patient IND (sIND), die FDA-Autorisierung und in der Regel eine Chair Concurrence, bevor die Behandlung beginnt. Letztere ist oft innerhalb von ein bis zwei Arbeitstagen erledigt, sofern die Unterlagen vollständig sind.
Kurz gesagt:
- Bei echten Notfällen darf sofort behandelt werden, die IRB innerhalb von fünf Arbeitstagen aber informieren.
- Für nicht-notfälle ist ein Antrag mit FDA-Formular 3926 und Box 10.b notwendig, um die Chair Concurrence zu beantragen.
- Die Chair Concurrence wird meist innerhalb von ein bis zwei Arbeitstagen erteilt, wenn alle Unterlagen vollständig sind.
- Eine IRB-Überprüfung per Chair Concurrence ist ausreichend, da bei Einzelpatienten kein neues Forschungsprotokoll entsteht.
- Präklinische Daten und belastbare Investigator Brochures stärken die IRB-Entscheidung erheblich.
Inhaltsverzeichnis
- Überblick: Emergency Use, Single-Patient IND und andere Expanded-Access-Wege
- IRB-Prüfung bei Einzelpatienten: Chair Concurrence und Einzelmitgliedsprüfung
- FDA Form 3926, Box 10.b und die Unterlagen des Sponsors
- Checkliste: So gehen Sie als behandelnder Arzt vor
- N-of-1-Studien: Wann gilt das als Forschung, wann als Behandlung?
- Meldepflichten und Dokumentation nach dem Einzelfalleinsatz
- Wie präklinische Daten sIND-Anträge stärker machen
- Praxis-Perspektive: Priorisieren, kommunizieren, dokumentieren
- Unterstützung bei präklinischen Daten und der IND-Vorbereitung
- Quellen
- FAQ
Überblick: Emergency Use, Single-Patient IND und andere Expanded-Access-Wege
Der Unterschied zwischen Emergency Use und einem non-emergency sIND entscheidet, in welcher Reihenfolge Sie handeln. Beim Emergency Use behandeln Sie zuerst und melden danach. Beim sIND beantragen Sie zuerst, behandeln danach. Die FDA lässt Emergency Use nur zu, wenn drei Bedingungen gleichzeitig vorliegen:
- Der Zustand ist unmittelbar lebensbedrohlich, eine prospektive IRB-Sitzung ist zeitlich nicht mehr möglich.
- Es gibt keine zugelassene oder zumutbare Alternativtherapie.
- Der Nutzen des experimentellen Präparats überwiegt nach ärztlicher Einschätzung das Risiko klar.
Der Vorteil des Emergency-Use-Pfads liegt auf der Hand: Sie verlieren keine Zeit. Der Nachteil zeigt sich später, wenn die nachträgliche Meldung unvollständig dokumentiert ist und die IRB Nachfragen stellt. Ein sIND kostet vorab mehr Zeit, dafür haben Sie eine schriftliche Zustimmung in der Hand, bevor irgendetwas passiert. Für Kliniker, die planbar handeln können, ist das der sicherere Weg.
IRB-Prüfung bei Einzelpatienten: Chair Concurrence und Einzelmitgliedsprüfung
Die meisten institutionellen IRBs prüfen Einzelpatienten-Anträge nicht in der vollen Sitzung, sondern über Chair Concurrence: Der IRB-Vorsitz oder ein von ihm benanntes Mitglied entscheidet allein, gestützt auf 21 CFR Part 56. Das ist ausdrücklich erlaubt, weil bei einem einzelnen Patienten kein neues Forschungsprotokoll mit fremden Teilnehmern entsteht, sondern eine individuelle Heilbehandlung unter experimentellen Bedingungen.
Geprüft wird dabei typischerweise in dieser Reihenfolge:
- Steht das Risiko-Nutzen-Verhältnis in einem vertretbaren Rahmen zum Schweregrad der Erkrankung?
- Ist der behandelnde Arzt fachlich qualifiziert und ausreichend erfahren mit dem Wirkstoff oder vergleichbaren Substanzen?
- Liegen belastbare präklinische oder klinische Daten vor, die eine Einschätzung überhaupt zulassen?
- Ist die Einwilligungserklärung inhaltlich vollständig und verständlich formuliert?
Für die Chair Concurrence reicht meist ein kompakter Satz an Unterlagen: Patientenhistorie, ein konkreter Behandlungsplan mit Dosierung und Monitoring, und, falls vorhanden, die Investigator Brochure des Herstellers. Fehlt Letztere, verlangen manche IRBs stattdessen eine Zusammenfassung der bekannten präklinischen Daten.
Profi-Tipp: Schicken Sie der IRB nicht nur den Behandlungsplan, sondern auch eine kurze Begründung, warum Alternativen ausgeschlossen wurden. Das beantwortet die erste Rückfrage, bevor sie gestellt wird, und spart oft einen ganzen Bearbeitungstag.
FDA Form 3926, Box 10.b und die Unterlagen des Sponsors
Das zentrale Dokument für den non-emergency sIND ist FDA Form 3926. Es fragt Diagnose, Behandlungsplan, Dosierung und die Begründung für den Einzelfall ab. Entscheidend ist Box 10.b: Dort beantragen Sie explizit ein alternatives IRB-Prüfverfahren, also die Chair Concurrence statt der vollen Sitzung. Wird dieses Kästchen übersehen, kann die IRB eine Vollsitzung verlangen, was den Prozess um Wochen verzögert.
Vom Sponsor benötigen Sie meist:
- Eine Letter of Authorization, die den Zugriff auf die FDA-Akte des Präparats freigibt.
- Grundlegende CDC-Angaben (Herstellung, Kontrolle, Qualität) zur eingesetzten Charge.
- Die aktuelle Investigator Brochure, sofern das Präparat bereits in klinischer Prüfung ist.
Die Einwilligungserklärung muss nach 21 CFR 50.25 unter anderem klar benennen, dass es sich um eine investigative, nicht zugelassene Anwendung handelt.
Profi-Tipp: Fordern Sie die Letter of Authorization parallel zur Form-3926-Vorbereitung an, nicht danach. Sponsoren brauchen dafür oft länger als die IRB für ihre eigene Prüfung.
Checkliste: So gehen Sie als behandelnder Arzt vor
Der Ablauf lässt sich in klare Schritte gliedern, die Sie größtenteils parallel statt hintereinander abarbeiten sollten:
- Kontaktieren Sie den Hersteller und klären Sie Verfügbarkeit sowie die Bereitschaft zur Letter of Authorization.
- Reichen Sie Form 3926 bei der FDA ein und markieren Sie Box 10.b, wenn Sie die Chair Concurrence anstreben.
- Benachrichtigen Sie parallel die zuständige IRB und stellen Sie den formlosen Antrag auf alternative Prüfung.
- Bereiten Sie Einwilligungsdokument, HIPAA-Freigabe und einen konkreten Monitoring-Plan vor, während die FDA-Antwort noch aussteht.
- Nach FDA-Autorisierung erteilt die IRB die Chair Concurrence häufig innerhalb von ein bis zwei Arbeitstagen, sofern Unterlagen vollständig sind.
- Erst nach dieser Zustimmung beginnt die Behandlung, außer es liegt ein Notfall nach Emergency-Use-Kriterien vor.
Der Flaschenhals liegt selten bei der IRB selbst, sondern bei der FDA-Antwort und der Sponsor-Dokumentation. Wer die Einwilligung, die HIPAA-Freigabe und den Monitoring-Plan schon vorbereitet hat, während die FDA noch prüft, gewinnt oft mehrere Tage. Ein weiterer praktischer Punkt: Für einzelne Anträge ohne Sponsor-Protokoll verlangen viele IRBs keine Prüfgebühr, was Kliniker in kleineren Praxen oft nicht wissen.
Eine Checkliste zu Form 3926 mit Musteranfragen an Hersteller kann diesen ersten Schritt zusätzlich beschleunigen.
N-of-1-Studien: Wann gilt das als Forschung, wann als Behandlung?
Hier gibt es keine bundesweit einheitliche Regel. Eine Übersichtsarbeit zeigt, dass Institutionen höchst unterschiedlich entscheiden, ob eine N-of-1-Studie IRB-pflichtig ist. Eine AAHRPP-Umfrage unter IRBs fand, dass nur 43 % der befragten IRBs N-of-1-Trials überhaupt als Forschung einstufen, und lediglich 21 % hatten dafür eine dezidierte schriftliche Policy.
Drei Kriterien helfen bei der Einordnung:
- Ist der primäre Zweck die individuelle Patientenversorgung oder die Generierung übertragbarer Erkenntnisse?
- Sollen die Daten später veröffentlicht oder verallgemeinert werden?
- Wie hoch ist das zusätzliche Risiko gegenüber der Standardversorgung?
Sobald eine Veröffentlichungsabsicht besteht, lohnt sich die vorsorgliche IRB-Einbindung, selbst wenn die eigene Einrichtung formal keine Pflicht dafür sieht. Fragen Sie im Zweifel früh bei der lokalen Ethikkommission nach, bevor Sie mit der Behandlung beginnen.
Meldepflichten und Dokumentation nach dem Einzelfalleinsatz
Nach dem Einsatz endet die Verantwortung nicht. Sie müssen der IRB Unanticipated Problems und jede Form von Serious oder Continuing Noncompliance melden, üblicherweise innerhalb der von der jeweiligen Institution festgelegten Frist, die sich an der Fünf-Tage-Regel für Emergency Use orientiert.
- Dokumentieren Sie, ob die Behandlung wie geplant abgeschlossen oder vorzeitig beendet wurde, und warum.
- Wurde kein sIND verwendet, weil der Patient verstarb oder die Behandlung abgesetzt wurde, halten Sie das schriftlich fest.
- Legen Sie eine Abschlussakte an, die Einwilligung, Behandlungsverlauf und Kommunikation mit Sponsor und FDA zusammenführt.
Institutionen mit einem festen Tracking-Prozess für solche Fälle tun sich beim nächsten Einzelantrag deutlich leichter, weil Vorlagen und Ansprechpartner schon feststehen.
Wie präklinische Daten sIND-Anträge stärker machen
Ein IRB-Antrag lebt von der Qualität der vorgelegten Evidenz. Fehlt eine belastbare Investigator Brochure, wird die Risiko-Nutzen-Abschätzung zum Ratespiel. Genau hier setzt Hopeatrarelabs an: Mit patientenspezifischen iPSC-Modellen, dem Screening von rund 3.000 zugelassenen Wirkstoffen und der Validierung individuell entwickelter Antisense-Oligonukleotide entstehen Datenpakete, die eine IRB tatsächlich bewerten kann.
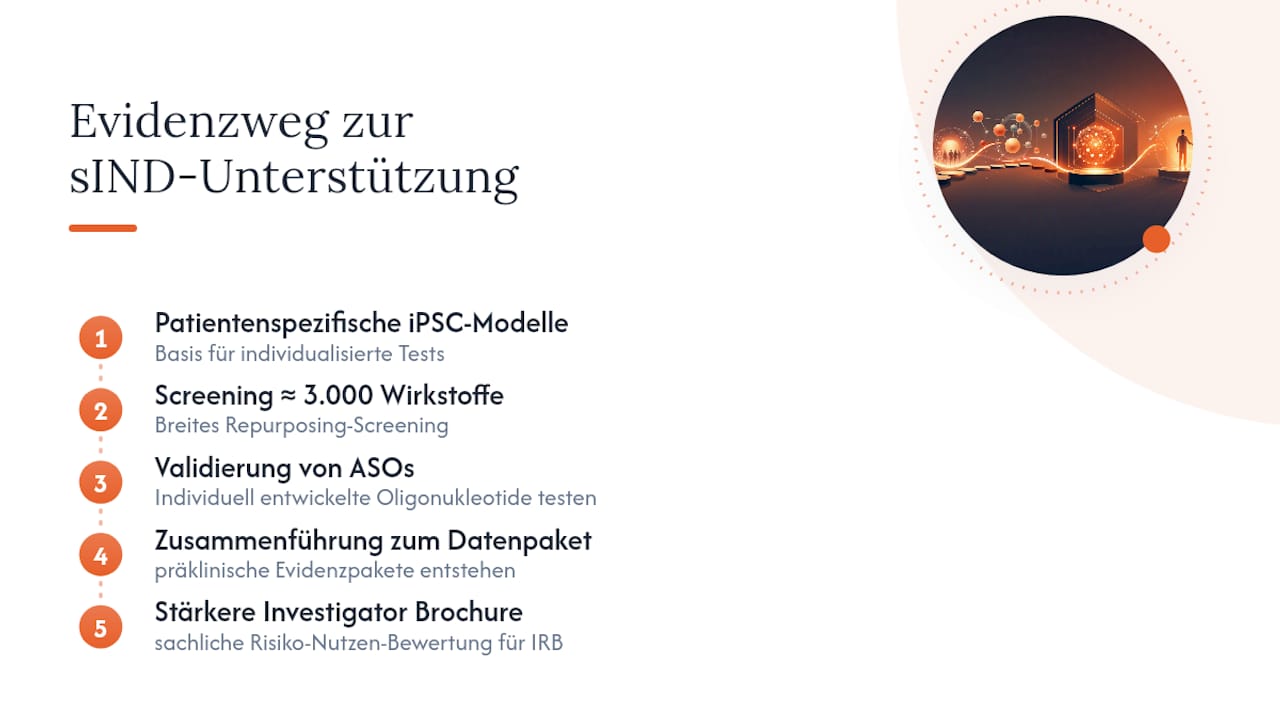
Für Kliniker, die einen sIND vorbereiten, bedeutet das konkret: belastbarere Investigator Brochures und präklinische Evidenz, die eine sachliche statt spekulative Risiko-Nutzen-Diskussion ermöglicht. Wer zusätzlich datenschutzkonform arbeiten muss, findet Orientierung im HIPAA-Leitfaden für Forschende.
Praxis-Perspektive: Priorisieren, kommunizieren, dokumentieren
Die meisten Verzögerungen entstehen nicht bei der IRB, sondern davor: unvollständige Sponsor-Unterlagen, vergessene Box 10.b, zu späte HIP AA-Vorbereitung. Wer bei echter Lebensgefahr zögert, weil er auf eine formale Zustimmung wartet, hat die Emergency-Use-Regel nicht verstanden. Wer dagegen Zeit hat, sollte sie nutzen und den sIND-Weg mit Chair Concurrence sauber vorbereiten, statt sich später mit Rückfragen der Ethikkommission herumzuschlagen. Die Institutionen, die das gut hinbekommen, kommunizieren früh und parallel: mit der IRB, mit dem Sponsor, und wenn nötig mit einem präklinischen Partner. Dokumentation ist dabei kein bürokratischer Selbstzweck, sondern der Schutz für Patient und Arzt gleichermaßen, falls später Fragen aufkommen.
— John
Unterstützung bei präklinischen Daten und der IND-Vorbereitung
Es gibt spezialisierte Anbieter, die Kliniker unterstützen, wenn sie einen sIND-Antrag nicht allein mit einer dünnen Aktenlage vor die IRB bringen wollen. Solche Dienste bieten patientenspezifische iPSC-Modelle, umfangreiche Medikamentenscreenings und individuelle ASO-Validierungen an, um belastbare IND-enabling-Datenpakete zu erstellen.
Genau diese Datenpakete sind es, die eine Ethikkommission überzeugen, wenn die übliche Investigator Brochure fehlt oder zu dünn ist. Für seltene und undiagnostizierte Erkrankungen, bei denen es schlicht keine etablierte Literatur gibt, macht das oft den Unterschied zwischen einer zügigen Chair Concurrence und einer monatelangen Rückfrageschleife. Wer aktuell einen Einzelpatienten-Antrag vorbereitet und merkt, dass die präklinische Evidenz nicht ausreicht, sollte sich die Leistungen von Hopeatrarelabs ansehen und eine Beratungsanfrage stellen, bevor die Form 3926 eingereicht wird.
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
Quellen
- Institutional Review Board (IRB) Review of Individual Patient Expanded Access Submissions for Investigational Drugs and Biological Products
- Single Patient Expanded Access - OHSRP - NIH
- For Review of Single-Patient Expanded Access — WCG
- When Do N‑of‑1 Trials Need IRB Review? — PMC review
FAQ
Brauche ich für einen Einzelpatienten immer eine IRB-Prüfung?
Ja, außer bei einem echten Notfall nach Emergency-Use-Kriterien, wo Sie zuerst behandeln und die IRB innerhalb von fünf Arbeitstagen informieren. In allen anderen Fällen braucht der sIND eine IRB-Zustimmung, meist per Chair Concurrence, bevor die Behandlung startet.
Was bewirkt Box 10.b in Form 3926?
Box 10.b signalisiert der IRB, dass Sie ein alternatives, verkürztes Prüfverfahren wie die Chair Concurrence beantragen, statt eine volle Sitzung abzuwarten. Wird die Box nicht markiert, kann die IRB stattdessen eine vollständige Sitzung verlangen, was den Prozess deutlich verzögert.
Wie lange dauert die Chair Concurrence in der Praxis?
Liegen FDA-Autorisierung und vollständige Unterlagen vor, erteilen viele institutionelle IRBs die Chair Concurrence innerhalb von ein bis zwei Arbeitstagen. Die tatsächliche Dauer hängt aber von der jeweiligen Institution und der Vollständigkeit des Antrags ab.
Gilt eine N-of-1-Studie automatisch als Forschung?
Nein, es gibt keinen einheitlichen nationalen Standard. Eine Übersichtsarbeit zeigt, dass Institutionen unterschiedlich entscheiden, abhängig von Zweck, Studiendesign und der Absicht, Daten zu veröffentlichen oder zu verallgemeinern.
Was kostet die Unterstützung durch Hopeatrarelabs?
Die Preise für Leistungen wie iPSC-Modellentwicklung, Wirkstoff-Screening oder IND-enabling-Datenpakete sind nicht öffentlich gelistet und auf Anfrage über die Website von Hopeatrarelabs verfügbar.