

Expanded Access kann eine Option sein, wenn Sie in den USA eine schwere oder lebensbedrohliche seltene Erkrankung haben und keine vergleichbare Therapie verfügbar ist. Die drei nächsten Schritte sind fast immer dieselben: Sprechen Sie mit Ihrem behandelnden Arzt über die Eignung, kontaktieren Sie parallel den Hersteller des betreffenden Präparats, und bereiten Sie mit Ihrem Arzt die Einreichung bei der FDA vor, meist über Form FDA 3926. Ohne einen koordinierenden Arzt geht hier nichts.
Kurz gesagt:
- Die FDA genehmigt die meisten Anträge auf Expanded Access, doch die größte Hürde liegt oft bei der Herstellerzusage für das Medikament.
- Eine vollständige medizinische Begründung und eine enge Zusammenarbeit mit dem Hersteller beschleunigen den Genehmigungsprozess erheblich.
- Bei Notfällen ist eine telefonische Vorab-Genehmigung innerhalb von Stunden möglich, die schriftliche Formulareinreichung erfolgt anschließend innerhalb von 15 Arbeitstagen.
- Hersteller können Anfragen ablehnen, weil Produktionskapazitäten oder Sicherheitsdaten fehlen, was den Zugang stark beeinflusst.
- Bessere Erfolgschancen haben Anträge mit einer klaren wissenschaftlichen Argumentation, während Right-to-Try meist keinen schnelleren oder risikofreien Zugang bietet.
Inhaltsverzeichnis
- Wer ist berechtigt? Die formalen Voraussetzungen für Expanded Access in den USA
- Wie stellt man einen Expanded-Access-Antrag? Form FDA 3926 im Detail
- Welche Rolle spielt der Hersteller bei Expanded Access?
- Wie hoch ist die Genehmigungswahrscheinlichkeit und wie lange dauert die FDA-Prüfung?
- Wie unterscheidet sich der Zugang bei Medizinprodukten?
- Was Sie bei Zeit, Kosten und Risiken realistisch erwarten sollten
- Wie kann RareLabs bei der Entscheidung für Expanded Access unterstützen?
- Wo finden Sie offizielle Informationen zu Expanded Access?
- Was beim Thema Expanded Access oft übersehen wird
- Quellen
Wer ist berechtigt? Die formalen Voraussetzungen für Expanded Access in den USA
Die FDA prüft jede Anfrage anhand von drei Kriterien aus 21 CFR §312.305. Erstens muss eine schwere oder lebensbedrohliche Erkrankung vorliegen. Zweitens darf es keine vergleichbare oder zufriedenstellende Therapiealternative geben, weder zugelassen noch in einer für den Patienten zugänglichen klinischen Studie. Drittens muss der potenzielle Nutzen die wahrscheinlichen Risiken rechtfertigen, und die Behandlung darf die Entwicklung des Präparats nicht gefährden, wie die FDA in ihren Patienteninformationen darlegt.
Patienten und Familien können hier viel vorbereiten, aber nicht selbst einreichen. Antragsteller ist immer die behandelnde Ärztin oder der behandelnde Arzt. Das ist keine bürokratische Fußnote, sondern der Kern des Systems: Die FDA verlangt eine medizinische Beurteilung, die nur eine lizenzierte Fachperson abgeben kann, wie auch die NORD-Übersicht zu Expanded Access bestätigt.
Zusätzlich braucht es fast immer die Zustimmung eines Institutional Review Boards (IRB), das die ethische Vertretbarkeit prüft und die informierte Einwilligung überwacht. Bei echten Notfällen darf die Behandlung beginnen, bevor das IRB formal getagt hat. Die Benachrichtigung des IRB muss dann so schnell wie möglich nach Behandlungsbeginn nachgeholt werden.
Bevor Sie das Gespräch mit Ihrem Arzt suchen, hilft es, folgende Unterlagen vorzubereiten:
- Vollständige medizinische Historie inklusive bisheriger Diagnosen, Laborwerte und bildgebender Befunde
- Dokumentation aller bereits versuchten Standardtherapien und deren Ergebnisse
- Eine schriftliche Begründung, warum keine zugelassene Alternative oder passende Studie infrage kommt
- Einen groben Behandlungsplan mit Dosierungsvorschlag, den der Arzt gemeinsam mit dem Hersteller konkretisiert
Je präziser diese Unterlagen sind, desto schneller kann der Arzt die eigentliche Einreichung vorbereiten. Genau hier scheitern viele Anfragen zuerst, nicht an der FDA, sondern an einer lückenhaften medizinischen Begründung.
Wie stellt man einen Expanded-Access-Antrag? Form FDA 3926 im Detail
Form FDA 3926 ist das gestraffte Formular für Einzelfall-INDs (Individual Patient Expanded Access) und wurde genau dafür entwickelt, den Aufwand für behandelnde Ärzte zu reduzieren, wie die zugehörige FDA-Guidance erläutert. Es ersetzt die umfangreicheren Anforderungen eines regulären IND-Antrags durch eine kompakte Struktur.
Der Arzt füllt darin unter anderem eine zusammengefasste medizinische Begründung aus, einen konkreten Behandlungsvorschlag mit Dosis und Verabreichungsweg, sowie einen Plan zur Sicherheitsüberwachung während der Behandlung. Die FDA verlangt keine seitenlange Studienprotokoll-Sprache, sondern eine klare, nachvollziehbare klinische Argumentation.
So läuft die Einreichung ab, Schritt für Schritt:
- Der Arzt kontaktiert den Hersteller des Präparats und klärt, ob eine Expanded-Access-Bereitstellung grundsätzlich möglich ist.
- Gemeinsam mit dem Hersteller wird ein Dosierungs- und Behandlungsplan skizziert, der später ins Formular einfließt.
- Der Arzt füllt Form FDA 3926 aus und reicht es bei der zuständigen FDA-Abteilung ein.
- Parallel wird das IRB der behandelnden Einrichtung informiert oder um Zustimmung gebeten.
- Nach FDA-Autorisierung und IRB-Freigabe kann die Behandlung beginnen, sofern der Hersteller das Präparat liefert.
Bei echten Notfällen, wenn also jede Verzögerung den Patienten gefährden würde, gibt es einen schnelleren Weg. Der Arzt kann die FDA telefonisch kontaktieren und eine mündliche Autorisierung erhalten, oft binnen Stunden. Die formale schriftliche Einreichung von Form FDA 3926 muss dann innerhalb von 15 Arbeitstagen nach dieser mündlichen Freigabe erfolgen, wie die FDA-Guidance zu Form 3926 festlegt. Diese Frist ist keine Kulanzregel, sondern eine gesetzliche Vorgabe.
Für Ärzte, die einen solchen Antrag zum ersten Mal vorbereiten, lohnt sich eine kurze Checkliste, bevor das Telefonat mit der FDA oder dem Hersteller stattfindet:
- Ist die Patientenakte vollständig und die Diagnose eindeutig dokumentiert?
- Steht ein konkreter Dosierungs- und Verabreichungsplan bereit?
- Ist geklärt, wie das Präparat logistisch zur behandelnden Einrichtung gelangt, inklusive Kühlkette, wo relevant?
- Ist ein Ansprechpartner beim IRB benannt, der kurzfristig reagieren kann?
- Liegen Formularvorlagen und frühere Beispiel-Einreichungen als Referenz vor?
Profi-Tipp: Beginnen Sie das Gespräch mit dem Hersteller, bevor die FDA-Einreichung fertig ist. In der Praxis ist die Bereitschaft des Herstellers, das Präparat überhaupt bereitzustellen, oft die größere Hürde als die FDA-Autorisierung selbst, wie eine Analyse des Antragsprozesses der Universität Wisconsin zeigt.
Ein häufiger Fehler: Ärzte reichen bei der FDA ein, bevor der Hersteller überhaupt zugesagt hat, das Präparat zu liefern. Das kostet Wochen. Klären Sie die Herstellerseite zuerst oder zumindest gleichzeitig, nicht danach.
Welche Rolle spielt der Hersteller bei Expanded Access?
Die FDA kann einen Antrag autorisieren, doch ohne die Zusage des Herstellers bleibt das Präparat unerreichbar. Seit dem 21st Century Cures Act müssen Hersteller ihre Expanded-Access-Policy öffentlich zugänglich machen, spätestens wenn ein Präparat in Phase 2 oder Phase 3 der klinischen Prüfung ist, oder 15 Tage nach bestimmten regulatorischen Designationen wie Breakthrough Therapy, wie die FDA-Seite für Industrieanforderungen festlegt. Diese Policy garantiert keinen Zugang, sie schafft nur Transparenz darüber, wie der Hersteller mit Anfragen umgeht.
Hersteller lehnen Anfragen aus verschiedenen Gründen ab: begrenzte Produktionskapazität, Sorge vor Interferenz mit laufenden Zulassungsstudien, oder schlicht fehlende Sicherheitsdaten für die spezifische Patientensituation. Manche Firmen befürchten auch, dass unerwünschte Ereignisse außerhalb kontrollierter Studien ihre Zulassung verzögern könnten, ein Punkt, den auch Übersichtsarbeiten zu Real-World-Daten aus Expanded Access beschreiben.
Für eine effektive Kontaktaufnahme mit der Medical-Affairs-Abteilung eines Herstellers hilft folgende Vorbereitung:
- Ein prägnantes Anschreiben mit Diagnose, bisherigen Therapieversuchen und medizinischer Dringlichkeit
- Kontaktdaten des behandelnden Arztes und der Einrichtung, inklusive IRB-Ansprechpartner
- Eine klare Frage: Existiert eine Expanded-Access-Policy für dieses Präparat, und wie sieht der Ablauf aus?
Ein Muster für ein solches Schreiben liefert der Leitfaden zum Compassionate-Use-Brief, der Struktur und typische Formulierungen zeigt. Lehnt der Hersteller ab, bleibt oft nur der Weg über Patientenorganisationen, eine zweite fachärztliche Meinung oder die Suche nach einer alternativen klinischen Studie. Eine Ablehnung ist ärgerlich, aber selten endgültig, wenn sich die medizinische Situation ändert oder neue Daten vorliegen.
Wie hoch ist die Genehmigungswahrscheinlichkeit und wie lange dauert die FDA-Prüfung?
Die FDA bewertet jede Anfrage anhand des Nutzen-Risiko-Verhältnisses und daran, ob die Behandlung die klinische Entwicklung des Präparats gefährden könnte, wie in den offiziellen Patienteninformationen der FDA beschrieben. Ein dritter Faktor fließt ein: Gibt es bereits einen zugänglichen alternativen Weg, etwa eine offene Studie in der Nähe des Patienten?
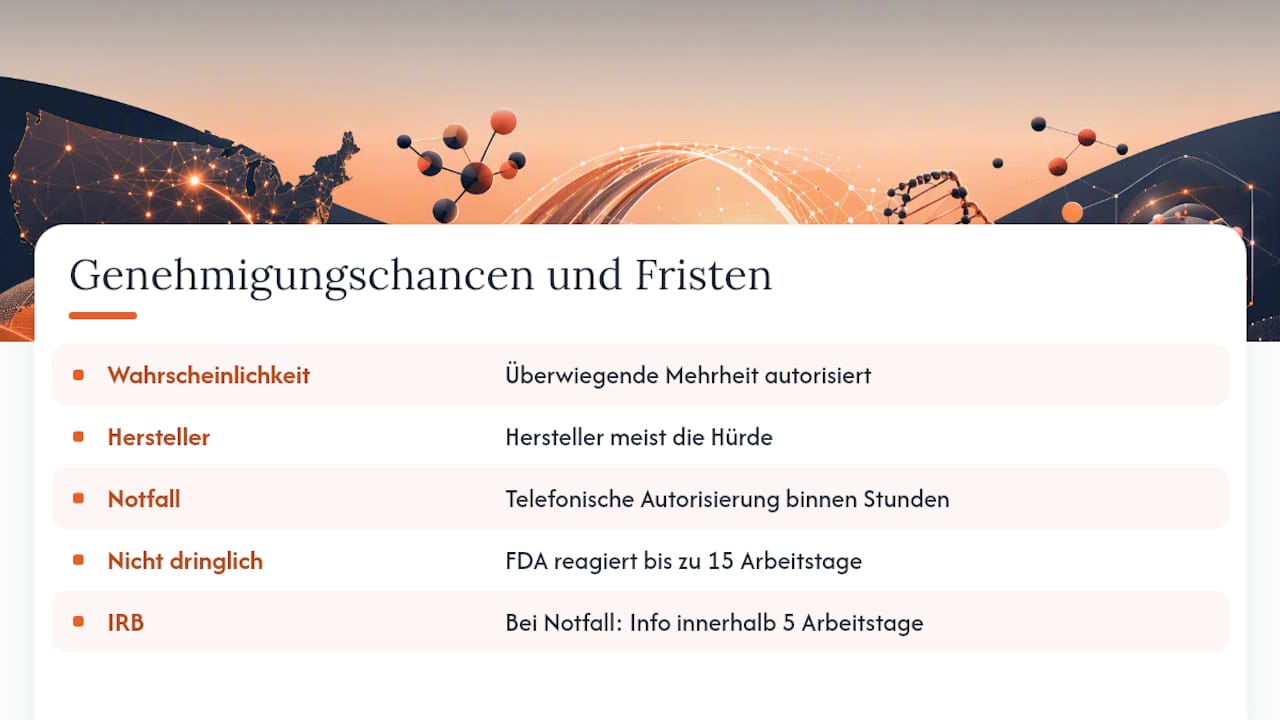
Die FDA autorisiert die überwiegende Mehrheit der eingereichten Einzelfall-Anfragen. Die eigentliche Hürde liegt fast immer beim Hersteller, nicht bei der Behörde selbst.
Bei Notfällen kann die Autorisierung telefonisch binnen Stunden erfolgen. Bei nicht dringenden Fällen gilt eine Bearbeitungsfrist von in der Regel bis zu 15 Arbeitstagen, in denen die FDA reagieren soll, wie die Guidance zu Form 3926 festlegt. Das IRB muss bei Notfallbehandlungen innerhalb von fünf Arbeitstagen nach Behandlungsbeginn informiert werden.
Nach der Genehmigung endet die Verantwortung nicht. Ärzte müssen unerwünschte Ereignisse melden, und schwere Sicherheitssignale können Auswirkungen auf das gesamte Entwicklungsprogramm des Präparats haben. Genau deshalb betonen peer-reviewte Übersichtsartikel zur Evidenzgenerierung aus Expanded Access, dass dieser Zugangsweg primär der Behandlung eines einzelnen Patienten dient und nicht als verkleinerte klinische Studie missverstanden werden sollte. Wer die Kommunikation mit der FDA erleichtern will, benennt am besten von Anfang an eine feste Kontaktperson in der eigenen Klinik, die alle Rückfragen bündelt.
Wie unterscheidet sich der Zugang bei Medizinprodukten?
Bei investigationalen Medizinprodukten gilt ein anderes Regelwerk als bei Medikamenten. Die FDA unterscheidet drei Mechanismen, wie ihre Seite zu Expanded Access für Medizinprodukte erklärt:
- Emergency Use: Ein Gerät wird in einer lebensbedrohlichen Notlage eingesetzt, ohne vorherige FDA-Genehmigung, muss aber nachträglich gemeldet werden.
- Compassionate Use (Individual Patient): Ein einzelner Patient erhält Zugang zu einem Gerät außerhalb einer laufenden Studie, mit vorheriger FDA-Zustimmung.
- Treatment IDE: Ein breiterer Zugang für eine Patientengruppe, an eine bestehende Investigational Device Exemption gekoppelt, mit einer FDA-Prüffrist von in der Regel bis zu 30 Tagen.
Für Einrichtungen, die einen Geräte-Antrag vorbereiten, gilt: Der IRB-Prozess läuft meist parallel zur FDA-Anfrage, nicht danach. Klinikinterne Abteilungen für regulatorische Angelegenheiten sollten früh eingebunden werden, weil die Berichtspflichten nach der Behandlung strenger ausfallen als bei vielen Medikamentenanfragen.
Was Sie bei Zeit, Kosten und Risiken realistisch erwarten sollten
Ein typischer Ablauf sieht so aus: Herstellerkontakt zuerst, dann FDA-Autorisierung, dann Versandlogistik, dann Behandlungsbeginn. Jede dieser Phasen kann tagelang dauern, in Notfällen aber auch innerhalb von 24 bis 48 Stunden abgeschlossen sein.
Bei den Kosten gibt es keine einheitliche Regel. Manche Hersteller stellen das Präparat kostenfrei bereit, andere verlangen eine Kostenbeteiligung für Herstellung und Versand. Hinzu kommen mögliche Kosten für Monitoring, Laborkontrollen und die IRB-Bearbeitung durch die Klinik. Manche Stiftungen und Patientenorganisationen übernehmen einen Teil dieser Kosten, eine pauschale Erstattung durch Krankenversicherer ist bei experimentellen Präparaten aber keineswegs garantiert.
- Informierte Einwilligung ist keine Formalie: Patienten müssen verstehen, dass Wirksamkeit und Sicherheit des Präparats für ihre Erkrankung nicht abschließend erforscht sind.
- Ein unerwünschtes Ereignis während der Behandlung kann in seltenen Fällen Auswirkungen auf das gesamte Zulassungsprogramm haben.
- Right-to-Try-Gesetze auf Bundesebene erlauben unter bestimmten Bedingungen einen Zugang ohne FDA-Beteiligung, verlangen aber weiterhin die Zustimmung des Herstellers, und die Erfolgsaussichten sind in der Praxis nicht höher als beim FDA-Weg.
Profi-Tipp: Verwechseln Sie Right-to-Try nicht mit einer schnelleren Abkürzung. Der Hersteller muss auch hier zustimmen, und die FDA-Sicherheitsprüfung fällt schlicht weg, was für manche Familien ein zusätzliches, nicht ein geringeres Risiko bedeutet.
Wie kann RareLabs bei der Entscheidung für Expanded Access unterstützen?
Bevor überhaupt ein Antrag Sinn ergibt, muss klar sein, ob ein bestimmtes Präparat oder ein bestimmter Wirkstoffansatz für die individuelle Erkrankung überhaupt biologisch plausibel ist. An diesem Punkt können patientenspezifische Krankheitsmodelle aus körpereigenen Zellen, beispielsweise durch iPSC-Technologie und Genkorrektur, unterstützen und parallel tausende bereits zugelassene Medikamente sowie maßgeschneiderte Antisense-Oligonukleotide getestet werden.
- Erstellung eines patientenspezifischen Zellmodells der jeweiligen seltenen oder undiagnostizierten Erkrankung
- Paralleles Screening bereits zugelassener Wirkstoffe auf Wirksamkeit im individuellen Modell
- Entwicklung und Testung maßgeschneiderter Antisense-Oligonukleotide, wo Standardtherapien nicht greifen
- Wissenschaftliche Aufbereitung der Ergebnisse für Gespräche mit behandelnden Ärzten und Herstellern
Eine belastbare medizinische Begründung ist das Herzstück jeder Expanded-Access-Anfrage. Je konkreter die wissenschaftliche Datenlage zu einem möglichen Wirkstoff ist, desto überzeugender wird das Gespräch mit Hersteller und FDA.
Solche Modelldaten ersetzen keine Zulassungsstudie, aber sie können den behandelnden Arzt bei der Auswahl eines aussichtsreichen Kandidaten unterstützen, noch bevor Form FDA 3926 überhaupt ausgefüllt wird. Wer verstehen will, warum die Zulassung bei seltenen Erkrankungen strukturell anders verläuft als bei häufigen Krankheitsbildern, findet Hintergründe im Beitrag zu den regulatorischen Besonderheiten bei seltenen Erkrankungen.
Wo finden Sie offizielle Informationen zu Expanded Access?
Für Ärzte ist die FDA-Guidance zu Form FDA 3926 die erste Anlaufstelle, weil sie das Formular selbst und Ausfüllhinweise enthält. Patienten und Familien finden auf der FDA-Seite für Patienteninformationen eine verständliche Einordnung der Kriterien. Wer die aktuellen Verfahrensregeln im Detail nachlesen möchte, findet sie in der finalen FDA-Guidance im Federal Register. Für Ärzte, die den Entwicklungsstand eines konkreten Wirkstoffs prüfen wollen, bevor sie eine Anfrage stellen, bietet sich der Leitfaden zur Prüfung von FDA-Medikamenten für seltene Krankheiten an.
Was beim Thema Expanded Access oft übersehen wird
Die verbreitete Vorstellung, Expanded Access sei vor allem eine FDA-Hürde, ist schlicht falsch. Die Behörde autorisiert die meisten seriös begründeten Einzelfall-Anfragen recht zügig. Die eigentliche Arbeit, und die eigentliche Enttäuschung für viele Familien, liegt beim Hersteller: Produktionskapazität, Sorge um laufende Zulassungsprogramme und schlicht fehlende Daten für den Einzelfall führen häufiger zu Ablehnungen als jede FDA-Vorschrift.
Was ich für unterschätzt halte: die Qualität der medizinischen Begründung selbst. Ein Antrag mit einer klaren wissenschaftlichen Rationale, warum ausgerechnet dieser Wirkstoff für diese Mutation infrage kommt, bewegt Hersteller und Behörde gleichermaßen schneller als ein rein emotionaler Appell, so verständlich dieser auch ist. Familien sollten deshalb zuerst in eine belastbare wissenschaftliche Grundlage investieren, nicht nur in die Formularlogistik.
Und Right-to-Try-Gesetze sollten Sie nicht als Notausgang missverstehen. Ohne FDA-Sicherheitsprüfung verschiebt sich das Risiko einseitig auf den Patienten, ohne dass die Erfolgsaussichten dadurch steigen.
— John
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
Quellen
- Expanded Access — Information for Patients — FDA
- Expanded Access to Investigational Drugs for Treatment Use: Questions and Answers — Federal Register