
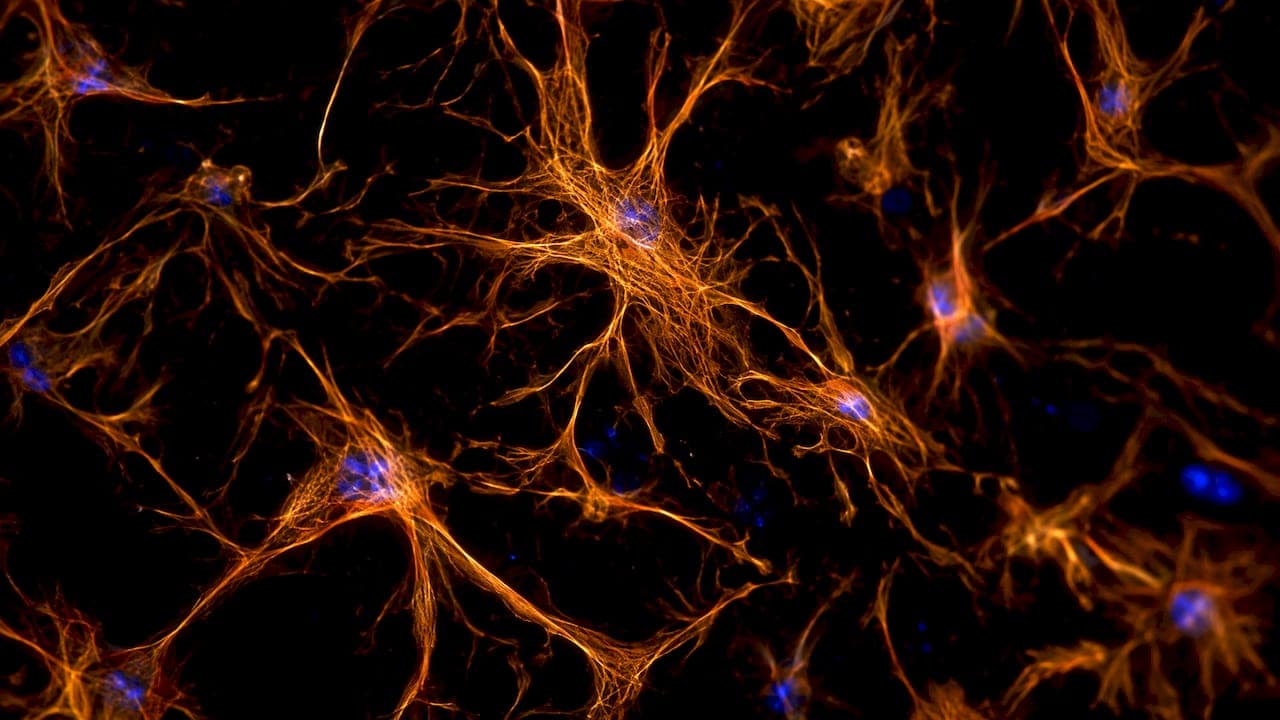
Um modelo de astrócitos derivados de iPSC é uma cultura de astrócitos humanos obtida a partir das células do próprio doente. Primeiro, essas células são reprogramadas em células estaminais pluripotentes induzidas (iPSC) e, depois, diferenciadas em astrócitos. Serve para observar em laboratório como uma mutação altera estas células do sistema nervoso central quando o tecido cerebral do doente é inacessível. Também permite testar medicamentos, oligonucleótidos antissenso (ASO) ou estratégias de terapia génica antes de qualquer decisão clínica. Neste guia explicamos como se constrói um modelo destes, quanto tempo demora, o que custa, quais são os seus limites reais e quando faz sentido escolhê-lo para uma doença genética ultrarrara.
Em resumo
- Os astrócitos derivados de iPSC permitem estudar a doença no tipo celular afetado, com o genoma exato do doente, sem biópsia cerebral.
- A diferenciação demora, consoante o protocolo, cerca de 2 a 6 meses. Os protocolos mais longos tendem a dar células mais maduras.
- Não existe um protocolo padrão. Escolhe-se o método em função da pergunta biológica: triagem em larga escala ou modelação complexa em 3D.
- Uma linha isogénica corrigida por CRISPR é o controlo que separa um fenótipo verdadeiro da variabilidade entre clones.
- Os astrócitos obtidos de iPSC tendem a ser "jovens", de perfil fetal. É uma vantagem nas doenças do desenvolvimento e uma limitação nas doenças de início tardio.
Índice
- Porque os astrócitos importam nas doenças genéticas raras
- Como se obtém um astrócito a partir das células do doente
- Protocolos: rapidez contra maturidade
- Os dois tipos clássicos de astrócitos e o que mudou
- Controlos isogénicos: separar o fenótipo do ruído
- Limitações que convém conhecer antes de avançar
- Quanto custa e quanto tempo demora
- iPSC ou células estaminais embrionárias?
- Do modelo de astrócitos à procura de tratamento
- A nossa perspetiva
- Perguntas frequentes
- Fontes
Porque os astrócitos importam nas doenças genéticas raras
Durante décadas, os astrócitos foram vistos como células de suporte dos neurónios. Hoje sabemos que fazem muito mais do que isso. Regulam os iões e os neurotransmissores no espaço entre neurónios, participam na formação e na eliminação de sinapses, contribuem para a barreira hematoencefálica, gerem o metabolismo energético do cérebro e respondem à inflamação. São, aliás, a população não neuronal mais abundante do sistema nervoso central.
Quando uma mutação compromete estas funções, o resultado pode ser uma doença neurológica grave, mesmo com neurónios inicialmente normais. O exemplo mais claro são as leucodistrofias raras com disfunção primária dos astrócitos, como a doença de Alexander, causada por mutações no gene GFAP, que codifica uma proteína característica dos astrócitos. Nestes casos, estudar apenas neurónios seria olhar para o sítio errado.
Há ainda doenças em que os astrócitos não são a causa primária mas amplificam o dano: libertam fatores inflamatórios, deixam de proteger os neurónios ou falham a eliminação de glutamato. A investigação tem usado astrócitos de doentes para estudar doenças do neurodesenvolvimento e neuropsiquiátricas, bem como doenças neurodegenerativas. Para uma família com um diagnóstico ultrarraro, a pergunta prática é esta: o gene afetado expressa-se sobretudo nos astrócitos, ou o quadro clínico aponta para a substância branca, para a glia ou para a inflamação? Se sim, um modelo de astrócitos merece estar em cima da mesa. O nosso guia de seleção de tipos celulares iPSC ajuda a fazer essa escolha com critério.
Como se obtém um astrócito a partir das células do doente
O percurso tem etapas bem definidas, embora cada laboratório as execute à sua maneira:
- Colheita de células somáticas. Normalmente uma pequena amostra de sangue ou uma biópsia de pele. Para o doente, é o único passo invasivo e é mínimo.
- Reprogramação em iPSC. Introduzem-se fatores de reprogramação, classicamente OCT4, SOX2, KLF4 e c-MYC, que devolvem a célula a um estado pluripotente. A descoberta destes quatro fatores abriu a possibilidade de trabalhar com células pluripotentes de qualquer pessoa.
- Controlo de qualidade das linhas. Confirma-se a pluripotência, o cariótipo e a presença da variante do doente. Selecionam-se clones estáveis.
- Criação do controlo isogénico. Com CRISPR, corrige-se a mutação numa das linhas, para que a única diferença entre a linha doente e a de controlo seja a variante em estudo.
- Indução neural e especificação glial. As iPSC passam por progenitores neurais e, com sinais específicos, são orientadas para o destino glial em vez do neuronal.
- Maturação dos astrócitos. É a fase mais longa e a que mais varia entre protocolos. Pode incluir cocultura com neurónios ou crescimento em 3D.
- Caracterização. Verifica-se a identidade e a pureza com marcadores como GFAP, S100B, AQP4 ou ALDH1L1, e testa-se a função: captação de glutamato, sinalização de cálcio e resposta inflamatória.
Quem conhece a diferenciação neuronal vai reconhecer os primeiros passos. A divergência dá-se na especificação glial, que é mais lenta. Detalhamos o lado neuronal no nosso artigo sobre diferenciação neuronal de iPSC.
Protocolos: rapidez contra maturidade
Uma das lições mais consistentes da literatura é que não existe um protocolo de referência para astrócitos derivados de iPSC. O desafio principal é padronizar a maturidade e a pureza. Por isso, o método escolhe-se em função da pergunta biológica, não de uma solução universal.
Na prática, os protocolos situam-se num espetro entre velocidade e maturidade. Uma comparação publicada descreve métodos escaláveis de cerca de 2 meses e protocolos de alta maturidade de 5 a 6 meses. Outros grupos compararam diretamente dois protocolos e encontraram diferenças relevantes nas células obtidas. Escolher o protocolo não é, portanto, um pormenor técnico: decide o que o modelo consegue mostrar.
| Critério | Protocolos rápidos e escaláveis | Protocolos longos de alta maturidade | Culturas 3D e organoides |
|---|---|---|---|
| Duração típica | cerca de 2 meses | 5 a 6 meses | vários meses |
| Maturidade celular | moderada | mais elevada | elevada, com contexto tecidular |
| Escala | alta, adequada a placas de muitos poços | média | baixa |
| Reprodutibilidade | boa | boa, com mais tempo | mais variável |
| Melhor uso | triagem de compostos | fenótipos subtis e funcionais | interações entre tipos celulares |
Para uma triagem de milhares de compostos, a escala e a reprodutibilidade pesam mais. Para confirmar um mecanismo subtil, a maturidade passa à frente. Muitos programas bem desenhados usam os dois: um formato rápido para triar e um formato mais maduro para validar os resultados mais promissores.
Os dois tipos clássicos de astrócitos e o que mudou
A classificação tradicional divide os astrócitos em dois tipos. Os protoplasmáticos vivem na substância cinzenta, têm ramificações densas e envolvem sinapses. Os fibrosos vivem na substância branca, têm prolongamentos mais longos e retos e acompanham os axónios.
A classificação continua útil, mas a investigação recente mostra que é simplificadora. Os astrócitos parecem existir num contínuo de perfis transcricionais moldados pelo ambiente local, e não em subtipos fixos e estanques. Isto tem consequências práticas para quem interpreta um modelo:
- Um astrócito em cultura reflete as condições em que cresceu. Meio, presença de neurónios, soro e estímulos inflamatórios alteram o seu perfil.
- Um estado "reativo" observado numa linha doente só é interpretável quando comparado com o controlo isogénico nas mesmas condições.
- Há estudos que induzem deliberadamente a reatividade dos astrócitos para estudar a inflamação. Saber o estado de partida é essencial.
Controlos isogénicos: separar o fenótipo do ruído
Este é, para nós, o ponto que mais distingue um modelo útil de um modelo enganador. Duas linhas iPSC da mesma pessoa, ou de pessoas diferentes, podem comportar-se de forma distinta por razões que nada têm a ver com a doença: diferenças de fundo genético, alterações acumuladas durante a cultura ou simples variação entre clones.
A heterogeneidade clonal pode mascarar fenótipos subtis específicos da doença. A solução aceite é gerar uma linha isogénica: a mesma linha do doente, com a mutação corrigida por CRISPR/Cas9. Assim, a única variável é o gene em estudo.
Nas doenças ultrarraras isto é ainda mais importante. Muitas vezes há um único doente conhecido com aquela variante, por isso não se pode compensar com grandes grupos de comparação. A linha corrigida torna-se a prova interna de que o fenótipo observado é causado pela mutação. É também o melhor padrão para medir um "resgate": se um fármaco ou um ASO aproxima a linha doente da linha corrigida, o sinal é interpretável. Explicamos este desenho com mais detalhe no nosso guia técnico de modelos iPSC derivados de doentes.

Limitações que convém conhecer antes de avançar
Nenhum modelo é a doença. Os astrócitos derivados de iPSC têm limites conhecidos, e um bom programa planeia-os desde o início.
Imaturidade e perfil fetal
A reprogramação reinicia a idade biológica das células. Por isso, os astrócitos obtidos costumam ter um perfil rejuvenescido, semelhante ao fetal. Em monocultura, muitas vezes não adquirem propriedades típicas dos astrócitos adultos. A cocultura com neurónios ou os sistemas 3D ajudam a aproximar a maturidade funcional.
Doenças de início tardio
Pela mesma razão, modelar uma doença que só aparece na idade adulta é mais difícil. Muitos investigadores integram protocolos de indução de envelhecimento ou sistemas de cocultura para reproduzir melhor o cérebro adulto. Nas doenças pediátricas e do desenvolvimento, que são grande parte das doenças genéticas ultrarraras, o perfil jovem é muitas vezes mais uma vantagem do que um problema.
Variabilidade e memória epigenética
As iPSC podem reter memória epigenética ou acumular variações genéticas durante a reprogramação e a cultura prolongada. Há também alterações epigenéticas diferenciais durante a reprogramação. Por isso, o controlo de qualidade regular das linhas não é opcional.
Ausência de vasos e de células imunitárias
Uma cultura de astrócitos não tem circulação sanguínea, microglia nem o contexto completo do cérebro. Um resultado positivo in vitro é uma hipótese forte, não uma promessa clínica. Qualquer passo para o doente exige a avaliação do médico assistente e, quando aplicável, o enquadramento regulamentar adequado.
Quanto custa e quanto tempo demora
Os custos dependem muito do âmbito. Como referência publicada, em 2015 desenvolver e validar uma linha iPSC custava entre 10 000 e 20 000 dólares. A produção em condições cGMP, necessária para uso clínico, podia elevar esse valor para 50 000 a 100 000 dólares por linha, e um produto tecidular de grau clínico rondava os 800 000 dólares. Estes números têm mais de dez anos e referem-se a contextos diferentes. Servem para perceber a ordem de grandeza, não como orçamento.
Para um modelo de investigação, o que mais pesa é o trabalho: reprogramação, seleção de clones, edição isogénica, diferenciação demorada e caracterização funcional. A isto somam-se as triagens e a validação. Quanto ao tempo, a diferenciação dos astrócitos é só uma parte do total. Juntando a reprogramação, a correção por CRISPR, a triagem e a confirmação dos resultados, um programa completo mede-se em meses, não em semanas. Desmontamos as fases no artigo quanto tempo demora um programa iPSC.
iPSC ou células estaminais embrionárias?
Para modelar a doença de uma pessoa concreta, as iPSC levam vantagem clara. Não envolvem embriões, o que evita as controvérsias éticas associadas às células estaminais embrionárias, e são derivadas do próprio doente. Isto significa que trazem o genoma completo da pessoa, incluindo a variante rara e todo o fundo genético que pode modular a doença. Numa futura terapia celular, a origem autóloga reduz ainda o risco de rejeição imunitária.
As células estaminais embrionárias continuam a ser uma referência de pluripotência e não têm a memória epigenética que as iPSC podem reter. Mas não têm a mutação do doente. Para estudar uma variante única, teriam de ser editadas, e mesmo assim faltaria o contexto genético individual.
Do modelo de astrócitos à procura de tratamento
Um modelo só vale pelo que permite decidir. Quando os astrócitos do doente mostram um fenótipo mensurável e reversível na linha corrigida, esse fenótipo torna-se o ensaio para procurar tratamentos. A mesma lógica aplica-se a outros tipos celulares, como mostramos nos modelos iPSC lisossomais e nos modelos iPSC mitocondriais, duas áreas onde a glia também tem um papel importante.
Na RareLabs construímos exatamente este percurso para doenças genéticas ultrarraras sem tratamento aprovado. Desenvolvemos modelos a partir das células do próprio doente, com iPSC e edição CRISPR, e validamos com linhas isogénicas corrigidas. Depois corremos triagens em paralelo: uma biblioteca de cerca de 3000 medicamentos já aprovados pela FDA, ASO desenhados à medida da variante, com validação de resgate in vitro, e a avaliação de estratégias de terapia génica. O nosso sistema RINAE, de inteligência artificial, pontua a mutação e a recetividade do alvo a cada abordagem. Quando os dados o justificam, preparamos pacotes de dados para um pedido IND. Se quer saber se o caso do seu filho ou do seu doente se presta a esta abordagem, o ponto de partida é um Estudo de Recetividade e Roteiro de Descoberta.

A nossa perspetiva
Trabalhamos com famílias que chegam até nós depois de anos de exames e, muitas vezes, com um diagnóstico que ninguém tinha visto. Nesse contexto, a pergunta "que tipo celular devemos modelar?" não é académica. Escolher astrócitos quando a biologia aponta para os neurónios, ou o contrário, pode custar meses que a família não tem.
Por isso partimos sempre do gene e da clínica, não de uma preferência técnica. Se a variante afeta uma proteína com expressão forte na glia, ou se a ressonância mostra atingimento da substância branca, os astrócitos sobem na lista. Se não, escolhemos outro tipo celular sem hesitar.
Acreditamos também que a transparência faz parte do rigor. Um modelo de astrócitos derivados de iPSC é imaturo, vive numa placa e não tem o resto do cérebro à volta. Dizemos isto às famílias logo no início. O que o modelo tem, e nenhum animal tem, é o genoma daquela criança e uma linha corrigida ao lado para comparar. É isso que nos permite testar milhares de opções em paralelo e entregar resultados num prazo de 12 a 15 meses, com a urgência que cada caso merece.
— John
Perguntas frequentes
Quais são os dois principais tipos de astrócitos?
Os protoplasmáticos, na substância cinzenta, com ramificações densas junto às sinapses, e os fibrosos, na substância branca, com prolongamentos longos ao longo dos axónios. A investigação atual mostra, porém, que os astrócitos variam num contínuo moldado pelo ambiente local. A divisão em dois tipos é útil, mas simplifica a realidade.
Quais são as desvantagens de usar iPSC?
As células derivadas tendem a ser imaturas, com perfil fetal, o que dificulta modelar doenças de início tardio. As linhas podem reter memória epigenética ou acumular alterações genéticas em cultura, e há variabilidade entre clones. Os controlos isogénicos, o controlo de qualidade regular e a escolha do protocolo certo reduzem estes problemas, mas não os eliminam.
Quanto custam as iPSC?
Uma referência publicada em 2015 situava o desenvolvimento e a validação de uma linha entre 10 000 e 20 000 dólares, e a produção cGMP para uso clínico entre 50 000 e 100 000 dólares por linha. Hoje, o custo de um programa de investigação depende sobretudo do âmbito: número de linhas, edição isogénica, tipo celular e triagens incluídas.
Porque são as iPSC preferidas às células estaminais embrionárias?
Porque se obtêm do próprio doente sem recorrer a embriões, evitando as questões éticas associadas, e trazem o genoma completo da pessoa, incluindo a variante rara. Para uma terapia celular futura, a origem autóloga reduz o risco de rejeição. As células embrionárias continuam a ser uma referência de pluripotência, mas não contêm a mutação do doente.
Quanto tempo leva a obter astrócitos a partir de iPSC?
Só a diferenciação demora cerca de 2 meses nos protocolos mais rápidos e 5 a 6 meses nos de alta maturidade. A isto somam-se a reprogramação, a seleção de clones, a correção isogénica e a caracterização. Um programa completo, com triagem e validação, mede-se em meses.
Fontes
- Insights into Human-Induced Pluripotent Stem Cell-Derived Astrocytes in Neurodegenerative Disorders
- Human iPSC-Derived Astrocytes: A Powerful Tool to Study Primary Astrocyte Dysfunction in the Pathogenesis of Rare Leukodystrophies
- Modeling Neurodevelopmental and Neuropsychiatric Diseases with Astrocytes Derived from Human-Induced Pluripotent Stem Cells
- Hurdles to clinical translation of human induced pluripotent stem cells
- Human Astrocytes Model Derived from Induced Pluripotent Stem Cells
- Comparison of two protocols for the generation of iPSC-derived human astrocytes
- Assessment and Evaluation of Contemporary Approaches for Astrocyte Differentiation from hiPSCs
- Aging and iPSC-based disease modeling (Precision and Future Medicine, 2024)
- Stem Cell Basics, NIH
- Generating pluripotent stem cells: differential epigenetic changes during cellular reprogramming