
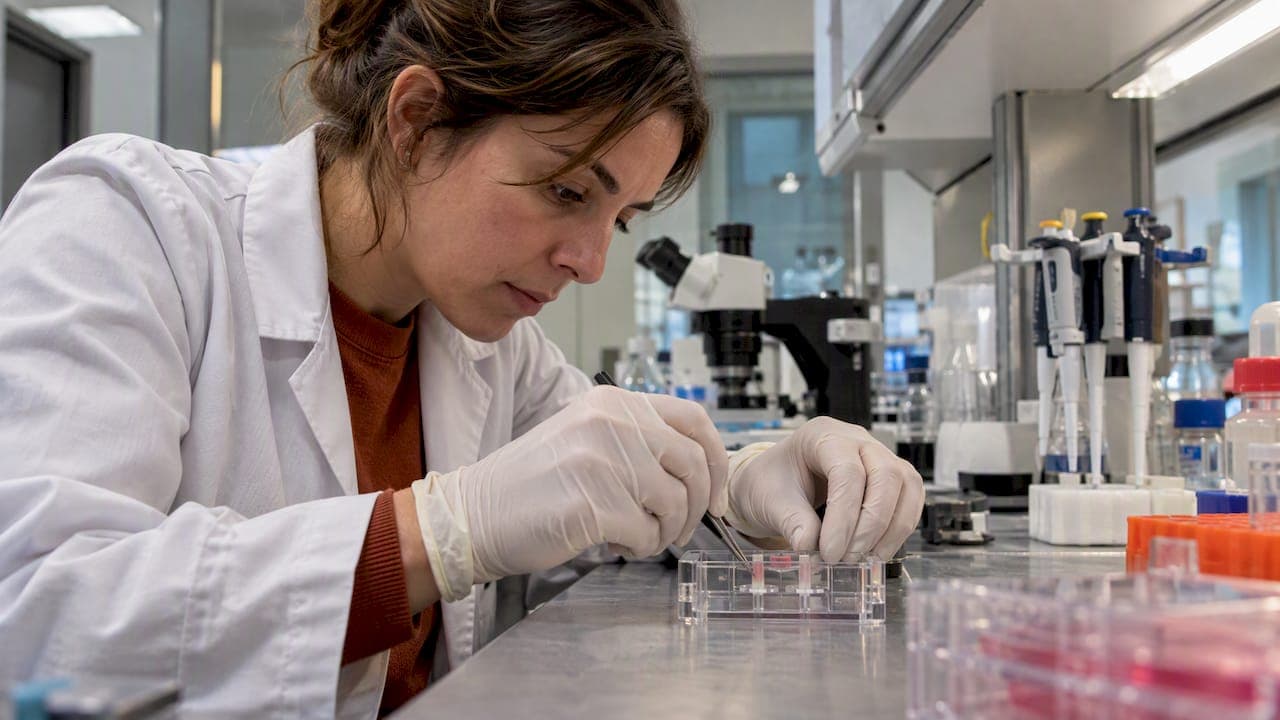
Modelos iPSC derivados de doentes reproduzem fenótipos alélico-específicos de canalopatias e permitem triagens terapêuticas translacionais. Em síndrome do QT longo (LQTS), síndrome de Brugada (BrS) e epilepsias associadas a SCN2A, readouts como patch clamp e matrizes multielétrodo (MEA) detetam disfunção de canais com resolução suficiente para orientar decisões experimentais e pré-clínicas.
Em resumo:
- Cria primeiro um controlo isogénico corrigido por CRISPR; sem ele, diferenças entre linhas podem resultar do fundo genético, não da variante.
- A medição de correntes numa célula caracteriza a disfunção do canal, enquanto a matriz multielétrodo revela alterações de propagação e sincronização; escolhe conforme a pergunta.
- Em SCN2A, R1882Q aumentou a excitabilidade e respondeu à fenitoína, ao contrário de R853Q, cuja perda de função produziu o padrão oposto.
- Recorre a tecidos cardíacos tridimensionais quando a propagação organizada ou a maturidade eletrofisiológica forem essenciais, pois certas diferenças em KCNH2 só surgiram nesses modelos.
- Os modelos iPSC não reproduzem a fisiologia de um órgão adulto; usa animais para avaliar respostas sistémicas e células humanas para fenotipagem e triagem.
Índice
- Porque é que os modelos iPSC se tornaram ferramentas credíveis em canalopatias
- Que modelo e que ensaio escolher para detetar disfunção de canais
- Controlos isogénicos e maturação: o que torna os dados interpretáveis
- Do fenótipo à triagem: construir um pipeline translacional
- Como a RareLabs aplica estes fluxos na prática
- Limitações a considerar antes de confiar nos resultados
- Modelos animais versus modelos iPSC em canalopatias: o que cada um resolve
- Questões éticas e regulatórias na geração de linhas iPSC de doentes
- Mosaicismo e variação genética individual no mesmo diagnóstico
- Conservação e biobanco de linhas iPSC específicas de canalopatias
- Dados ómicos para caracterizar modelos iPSC em profundidade
- O que realmente separa um bom estudo de canalopatia com iPSC
- Serviços da RareLabs para acelerar a sua triagem translacional
- Perguntas frequentes
- Fontes
Porque é que os modelos iPSC se tornaram ferramentas credíveis em canalopatias
Durante cerca de quinze anos, a investigação em cardiomiopatias e canalopatias hereditárias acumulou evidência consistente de que linhas iPSC derivadas de doentes reconstituem fenótipos celulares associados a mutações específicas em canais iónicos. Isto distingue-se de sistemas heterólogos clássicos, como linhas CHO ou HEK293 transfectadas, que expressam o canal mutado isoladamente mas ignoram o contexto proteómico e regulador da célula humana nativa.
Em cardiomiócitos e neurónios derivados de iPSC, a mutação é estudada no genoma e no ambiente celular do próprio doente, o que importa quando a canalopatia resulta de interações entre o canal mutado e parceiros moleculares, correntes compensatórias ou vias de tráfego proteico. Revisões da literatura catalogam dezenas de linhas iPSC-CM publicadas para subtipos de LQTS, BrS, taquicardia ventricular polimórfica catecolaminérgica (CPVT) e síndrome do QT curto, cada uma com fenótipos eletrofisiológicos reproduzíveis entre laboratórios.
As principais classes de canalopatias hoje modeladas com iPSC incluem:
- Canalopatias cardíacas de sódio e potássio, como LQTS tipo 1, 2 e 3, e BrS.
- Canalopatias de cálcio associadas a CPVT e a certas formas de cardiomiopatia arritmo génica.
- Canalopatias neuronais de sódio, com destaque para variantes de SCN2A associadas a encefalopatias epiléticas.
- Formas mais raras de disfunção de canal em músculo esquelético, ainda menos exploradas mas crescentemente acessíveis com os mesmos protocolos.
Que modelo e que ensaio escolher para detetar disfunção de canais
A escolha entre iPSC-CM e neurónios derivados de iPSC depende do tecido onde o canal mutado se expressa fisiologicamente. Para canalopatias cardíacas, os iPSC-CM continuam a ser o modelo de referência; para encefalopatias associadas a SCN2A, os modelos neuronais, frequentemente gerados por sobre-expressão de Neurogenin-2 (NGN2), produzem populações corticais homogéneas em poucas semanas, o que acelera a fenotipagem funcional.
Os readouts funcionais mais usados seguem uma lógica de escala crescente:
- Patch clamp mede correntes iónicas ao nível da célula única e continua a ser o método mais direto para caracterizar ganho ou perda de função de um canal mutado.
- MEA (matriz multielétrodo) regista actividade de rede em populações celulares, captando efeitos em propagação e sincronização que o patch clamp isolado não revela.
- Imageamento de cálcio acrescenta uma camada funcional complementar, útil sobretudo em cardiomiócitos onde o acoplamento excitação-contração é central ao fenótipo.
- Métricas de duração de potencial de ação (APD) e de campo (FPD), derivadas de patch clamp ou MEA, permitem comparar directamente mutações entre si e com controlos isogénicos.
Um estudo de variantes recorrentes de SCN2A mostrou que neurónios derivados de iPSC com a variante R1882Q (ganho de função) apresentaram excitabilidade aumentada detetada por patch clamp e MEA, enquanto a variante R853Q (perda de função) mostrou o padrão oposto, e a fenitoína reduziu a excitabilidade apenas nos modelos de ganho de função, confirmando que o readout funcional prevê sensibilidade farmacológica alelo-específica.
Modelos 3D, como tecidos cardíacos de engenharia (EHT), acrescentam valor quando o fenótipo depende de propagação em tecido organizado ou de maturidade eletrofisiológica que culturas em monocamada não atingem; diferenças em APD e em suscetibilidade a arritmias associadas a mutações em KCNH2 tornaram-se claramente detetáveis apenas em preparações de tecido 3D, como demonstrado em tecidos cardíacos isogénicos de iPSC. Para quem está a desenhar o primeiro protocolo, o guia técnico sobre modelos de cardiomiócitos iPSC detalha pontos de controlo específicos para esta fase.
Controlos isogénicos e maturação: o que torna os dados interpretáveis
Sem um controlo isogénico, qualquer diferença feno típica entre a linha do doente e um dador não relacionado pode refletir variação de background genético, não a mutação em estudo. A correção reversa da variante por edição CRISPR, criando um par isogénico que difere apenas no alelo de interesse, é hoje a prática mínima aceitável para atribuir causalidade num modelo de canalopatia.
Antes de qualquer fenotipagem, um conjunto mínimo de critérios de controlo de qualidade evita interpretações erradas:
- Confirmação de pluripotência por marcadores padrão e cariótipo normal após expansão prolongada.
- Eficiência de diferenciação documentada, por exemplo percentagem de células cTnT-positivas em protocolos de cardiomiócitos.
- Verificação da sequência editada e ausência de efeitos fora do alvo (off-target) na linha isogénica.
- Benchmarks eletrofisiológicos basais que confirmem que a linha de referência se comporta dentro do esperado antes de testar a variante.
A maturidade celular é a segunda fonte de confusão mais comum: iPSC-CM em monocamada tendem a mostrar eletrofisiologia imatura, mais próxima de tecido fetal do que adulto, o que limita a tradução direta para a clínica. Estratégias de maturação combinam cultura prolongada, estimulação mecânica ou elétrica, estruturas 3D e co-cultura com fibroblastos ou células endoteliais, com ganhos que tendem a ser complementares entre si em vez de substitutos uns dos outros. O controlo de lote entre diferenciações, repetindo os mesmos QC em cada ronda, evita que variação técnica seja confundida com efeito biológico.
Dica profissional: gere sempre o controlo isogénico antes de investir em maturação 3D: um fenótipo que desaparece ao corrigir o alelo não precisa de mais refinamento experimental, precisa de ser descartado.
Para um protocolo passo a passo de geração e validação destes controlos, o guia prático sobre controlos isogénicos CRISPR cobre a parte técnica em detalhe.
Do fenótipo à triagem: construir um pipeline translacional
A conversão de um fenótipo iPSC isolado num programa de descoberta terapêutica segue um fluxo relativamente estável entre laboratórios: do doente deriva-se a linha iPSC, segue-se a fenotipagem funcional com os readouts já descritos, depois a triagem de bibliotecas de compostos já aprovados e, por fim, a validação do efeito observado na linha isogénica corrigida, para confirmar que o resgate depende da variante e não de efeito inespecífico do composto.
Exemplos publicados sustentam cada etapa deste fluxo:
- Em modelos neuronais de SCN2A com ganho de função, a fenitoína reduziu a excitabilidade patológica detetada por patch clamp e MEA, consistente com o mecanismo da mutação.
- Em tecidos cardíacos isogénicos com variantes em KCNH2, diferenças de FPD entre linha mutada e corrigida permitiram quantificar o grau de resgate fenotípico após intervenção farmacológica.
- Revisões sobre iPSC-CM em arritmias hereditárias documentam o uso destes modelos tanto para descoberta mecanística como para testes de segurança cardíaca de compostos em desenvolvimento.
A avaliação de cardiotoxicidade integra-se naturalmente neste pipeline: testar um composto candidato em iPSC-CM antes de avançar para modelos animais ou ensaios clínicos permite identificar sinais de risco cardíaco mais cedo, reduzindo o risco de falhas tardias e dispendiosas.
| Etapa do pipeline | Readout principal | Critério de avanço |
|---|---|---|
| Fenotipagem inicial | Patch clamp / MEA | Fenótipo reproduzível face ao isogénico |
| Triagem de compostos | APD / FPD, imageamento de cálcio | Redução consistente do fenótipo patológico |
| Validação de resgate | Comparação linha mutada vs isogénica | Efeito dependente da variante, não inespecífico |
| Avaliação de segurança | Ensaio de cardiotoxicidade em iPSC-CM | Ausência de sinais de risco cardíaco relevantes |
Para investigadores que querem aprofundar como estruturar este fluxo completo, o guia translacional sobre modelos iPSC derivados de pacientes descreve a passagem da fenotipagem ao programa de descoberta com mais detalhe.
Como a RareLabs aplica estes fluxos na prática
Traduzimos os princípios acima em serviços concretos para equipas académicas e translacionais que não têm capacidade interna para montar todo o pipeline. O nosso trabalho parte da modelagem personalizada de doença com iPSC derivadas do próprio doente, com geração de controlos isogénicos por edição genética como etapa padrão, não opcional.
A partir daí, oferecemos:
- Triagem de alto rendimento de uma biblioteca ampla de fármacos já aprovados sobre o modelo fenotipado.
- Desenho, síntese e validação funcional in vitro de oligonucleótidos antissenso (ASO) à medida da variante em estudo.
- Pontuação de amenabilidade do alvo através de uma ferramenta de análise que apoia a priorização de variantes antes de avançar para triagem completa.
- Preparação de pacotes de dados para apoiar submissões regulatórias do tipo IND, para equipas que pretendem avançar para fases pré-clínicas.
Equipas de investigação que preferem manter a fenotipagem internamente e integrar apenas a triagem em larga escala podem fazê-lo como etapa modular dentro de um projeto académico já em curso.
Limitações a considerar antes de confiar nos resultados
Nenhum modelo iPSC reproduz integralmente a fisiologia de um órgão adulto, e essa limitação pesa de forma diferente consoante a canalopatia em estudo. Em cardiomiócitos, a imaturidade eletrofisiológica residual mesmo após protocolos de maturação continua a ser citada como limite à extrapolação direta de doses ou de respostas farmacológicas para o coração adulto humano.
Em modelos neuronais, a ausência de arquitetura de circuito e de tipos celulares de suporte, como glia ou vascularização, significa que fenótipos dependentes de rede mais complexa podem não emergir em culturas simples, mesmo quando o defeito molecular está presente. A variabilidade entre diferenciações do mesmo clone, mesmo com protocolos padronizados, exige repetição de controlo de qualidade em cada ronda experimental, o que encarece e prolonga qualquer programa.
Há ainda a questão da penetrância incompleta: a mesma variante pode produzir fenótipos de intensidade diferente em linhas derivadas de doentes distintos com a mesma mutação nominal, refletindo modificadores genéticos que o modelo isogénico isolado não captura sozinho. Por fim, nem todo o fenótipo clínico tem correspondência direta num ensaio funcional disponível: algumas manifestações sistémicas de uma canalopatia simplesmente não têm readout celular estabelecido, o que limita o que qualquer modelo iPSC pode, por definição, responder.
Modelos animais versus modelos iPSC em canalopatias: o que cada um resolve
Modelos animais, sobretudo murinos, continuam a oferecer algo que nenhum modelo iPSC replica sozinho: um organismo inteiro, com sistema de condução cardíaca completo, circulação e interações entre órgãos. Para perguntas sobre fenótipo sistémico, sobrevivência ou resposta a stress fisiológico integrado, o modelo animal mantém um papel insubstituível.
A diferença central está na correspondência genética e na escala. Um modelo murino com a mutação ortóloga frequentemente não reproduz o mesmo fenótipo que a variante humana produz, por diferenças de expressão de canais entre espécies, sobretudo em eletrofisiologia cardíaca, onde a composição de correntes iónicas difere substancialmente entre coração de rato e coração humano. Os modelos iPSC, por partirem de células humanas e, idealmente, do próprio doente, eliminam essa camada de incerteza interespécie.
Em termos de escala experimental, modelos iPSC permitem testar milhares de compostos em paralelo sobre o mesmo background genético, algo impraticável em modelos animais por custo e tempo. Na prática, os dois sistemas funcionam melhor como complementares do que como substitutos: a fenotipagem inicial e a triagem de largo espectro cabem naturalmente ao iPSC, enquanto a validação final de segurança e eficácia sistémica continua a depender de modelos animais antes de qualquer avanço para estudos em humanos.

Questões éticas e regulatórias na geração de linhas iPSC de doentes
Gerar uma linha iPSC a partir de células de um doente, frequentemente uma criança com uma doença rara grave, implica obter consentimento informado específico para reprogramação celular, armazenamento a longo prazo e partilha eventual com terceiros para fins de investigação. Este consentimento deve distinguir claramente entre uso imediato num programa de descoberta e qualquer uso secundário futuro, incluindo investigação não diretamente relacionada com a doença original.
A proveniência genética de uma linha iPSC é identificável de forma praticamente permanente, o que levanta questões de privacidade que não se aplicam da mesma forma a dados clínicos anonimizáveis. Protocolos de governação de dados devem prever quem pode aceder à linha, sob que condições, e como se comunica um achado genético incidental relevante à família do doente.
No plano regulatório, o uso de dados gerados em modelos iPSC para apoiar submissões do tipo IND exige documentação rigorosa de proveniência da linha, do processo de reprogramação e da validação da identidade genética, de forma a satisfazer expectativas de agências regulatórias quanto à rastreabilidade do material biológico de origem. Equipas que trabalham com doenças ultra-raras enfrentam ainda a tensão entre a urgência clínica da família e o tempo necessário para cumprir estes requisitos com rigor, uma tensão que não tem atalho seguro.
Mosaicismo e variação genética individual no mesmo diagnóstico
Duas pessoas com o mesmo diagnóstico clínico de canalopatia podem transportar variantes distintas no mesmo gene, com mecanismos moleculares opostos, como ilustrado pelas variantes de SCN2A R1882Q, de ganho de função, e R853Q, de perda de função, que produziram fenótipos funcionais inversos e respostas farmacológicas diferentes no mesmo estudo. Tratar "a canalopatia X" como entidade única nesse contexto distorce qualquer conclusão sobre terapia.
O mosaicismo somático, em que apenas uma fração das células do doente transporta a variante causal, acrescenta outra camada de complexidade: a linha iPSC derivada pode, consoante o clone escolhido durante a reprogramação, representar a população mutada, a população selvagem ou uma mistura das duas. Selecionar e genotipar cuidadosamente o clone antes de qualquer fenotipagem é, por isso, um passo que não pode ser saltado, sob pena de o laboratório trabalhar, sem saber, com a célula errada.
Modificadores genéticos de fundo, variantes noutros genes que não a canalopatia principal mas que influenciam a expressividade do fenótipo, ajudam a explicar porque é que doentes com a mesma mutação nominal podem ter apresentações clínicas de gravidade muito diferente. Modelos iPSC, por preservarem o background genético completo do doente, são hoje uma das formas mais diretas de estudar esses modificadores num contexto humano, em vez de os inferir apenas por associação epidemiológica.
Conservação e biobanco de linhas iPSC específicas de canalopatias
Uma linha iPSC validada representa um investimento considerável de tempo e controlo de qualidade, o que torna a conservação adequada uma prioridade prática, não apenas administrativa. Crioconservação em azoto líquido, com registo detalhado de passagem, data de derivação e resultados de QC associados a cada lote, permite recuperar uma linha anos depois com a confiança de que o material corresponde exactamente ao que foi caracterizado originalmente.
Um biobanco funcional para canalopatias deve manter, par a par, a linha do doente e a respetiva linha isogénica corrigida, já que o valor comparativo entre as duas é o que sustenta a maior parte das conclusões causais do modelo. Perder o par isogénico, mesmo preservando a linha do doente, reduz significativamente a utilidade futura do material armazenado.
A documentação de proveniência, incluindo consentimento associado, identidade genética confirmada e histórico de cultura, acompanha a linha ao longo de toda a sua vida útil em biobanco, e é precisamente essa documentação que permite reutilizar uma linha em programas futuros sem repetir todo o processo de derivação e validação inicial.
Dados ómicos para caracterizar modelos iPSC em profundidade
A fenotipagem eletrofisiológica responde à pergunta "o canal funciona de forma anómala?", mas não explica necessariamente porquê. A integração de dados genómicos, transcriptómicos e proteómicos sobre a mesma linha iPSC permite associar o fenótipo funcional a alterações de expressão génica, splicing alternativo ou abundância proteica que acompanham a mutação no canal.
Plataformas iPSC combinadas com ferramentas genómicas têm sido usadas para mapear vias de sinalização afetadas por variantes de canais iónicos, revelando, em alguns casos, mecanismos secundários que contribuem para o fenótipo clínico além do defeito primário do canal. Um perfil transcriptómico comparando linha mutada e linha isogénica corrigida isola as alterações de expressão génica diretamente atribuíveis à variante, filtrando ruído de variação biológica entre indivíduos.
A camada proteómica acrescenta informação sobre tráfego e processamento do canal, relevante sobretudo em variantes que afetam a localização membranar da proteína em vez da sua função de condução direta. Combinar estas três camadas sobre o mesmo par isogénico transforma um modelo funcional isolado numa caracterização mecanística mais completa, útil tanto para priorizar alvos terapêuticos como para justificar a escolha de uma estratégia de ASO sobre outra.
O que realmente separa um bom estudo de canalopatia com iPSC
A diferença entre um programa de iPSC que produz resultados publicáveis e um que gera dados ambíguos raramente está na sofisticação do protocolo de diferenciação. Está, quase sempre, em três decisões tomadas antes de qualquer fenotipagem: ter o controlo isogénico pronto desde o início, escolher o readout eletrofisiológico certo para a pergunta em causa e resistir à tentação de avançar para 3D ou para triagem de largo espectro antes de o fenótipo 2D estar solidamente validado.
Equipas académicas subestimam frequentemente o tempo necessário para QC rigoroso entre diferenciações, e sobrestimam o que um único clone, por mais bem caracterizado, consegue provar sozinho sobre uma doença com penetrância variável. Colaborar com uma plataforma que já opera triagem regulada e documentação compatível com submissões regulatórias poupa meses a quem pretende, eventualmente, avançar além da bancada.
— John
Serviços da RareLabs para acelerar a sua triagem translacional
Para equipas que já têm o fenótipo caracterizado mas não a infraestrutura para escalar a triagem, oferecemos o caminho direto: modelagem personalizada de doença com iPSC do próprio doente, biobanco associado, triagem de alto rendimento sobre cerca de 3.000 fármacos já aprovados pela FDA, desenho e validação de ASO à medida, pontuação de amenabilidade por RINAE AI e preparação de pacotes de dados para submissões do tipo IND.
Um programa típico começa por um estudo de amenabilidade e um roteiro de descoberta, onde avaliamos em conjunto se a variante em causa se presta a correção por ASO, a terapia génica ou a outra estratégia, antes de comprometer recursos a uma triagem completa. Para conhecer o âmbito exato dos serviços de modelagem e triagem da RareLabs, a página de serviços detalha cada etapa e permite pedir uma consulta inicial.
Perguntas frequentes
O que são modelos iPSC em canalopatias e para que servem?
São linhas celulares derivadas de células do doente, reprogramadas para pluripotência e diferenciadas em cardiomiócitos ou neurónios, que reproduzem o defeito funcional do canal iónico mutado. Servem para estudar o mecanismo da doença e testar candidatos terapêuticos num contexto genético humano específico.
Qual a diferença entre iPSC-CM e modelos neuronais de SCN2A?
Os iPSC-CM são cardiomiócitos usados para canalopatias cardíacas como LQTS e BrS, enquanto os modelos neuronais, frequentemente gerados por sobre-expressão de NGN2, servem para encefalopatias associadas a SCN2A. A escolha depende do tecido onde o canal mutado se expressa clinicamente.
Porque é que os controlos isogénicos são essenciais nestes estudos?
Sem um controlo isogénico corrigido por CRISPR, não é possível atribuir com segurança um fenótipo observado à mutação em estudo, em vez de a variação de background genético entre dadores. Esta prática é hoje considerada o mínimo aceitável para estabelecer causalidade.
Os modelos iPSC substituem os modelos animais em canalopatias?
Não totalmente: modelos iPSC oferecem contexto genético humano e escala para triagem de largo espectro, mas modelos animais continuam necessários para avaliar fenótipo sistémico e segurança num organismo inteiro. Na prática, funcionam como etapas complementares do mesmo pipeline.
Como é usada a triagem de fármacos aprovados nestes modelos?
Compostos já aprovados pela FDA são testados sobre o modelo fenotipado para identificar se algum reduz o fenótipo patológico, como excitabilidade excessiva ou duração anómala do potencial de ação. Um exemplo documentado mostrou redução de excitabilidade com fenitoína em modelos neuronais de SCN2A com ganho de função, confirmada depois na linha isogénica.
Fontes
- Patient-specific induced pluripotent stem cells as "disease-in-a-dish" models for inherited cardiomyopathies and channelopathies - 15 years of research
- iPSC-Derived Cardiomyocytes in Inherited Cardiac Arrhythmias: Pathomechanistic Discovery and Drug Development
- Patient iPSC-derived neuronal models for SCN2A DEE variants (PMC)
- Modeling mutation-specific arrhythmogenic phenotypes in isogenic human iPSC-derived cardiac tissues (Scientific Reports, 2024)