
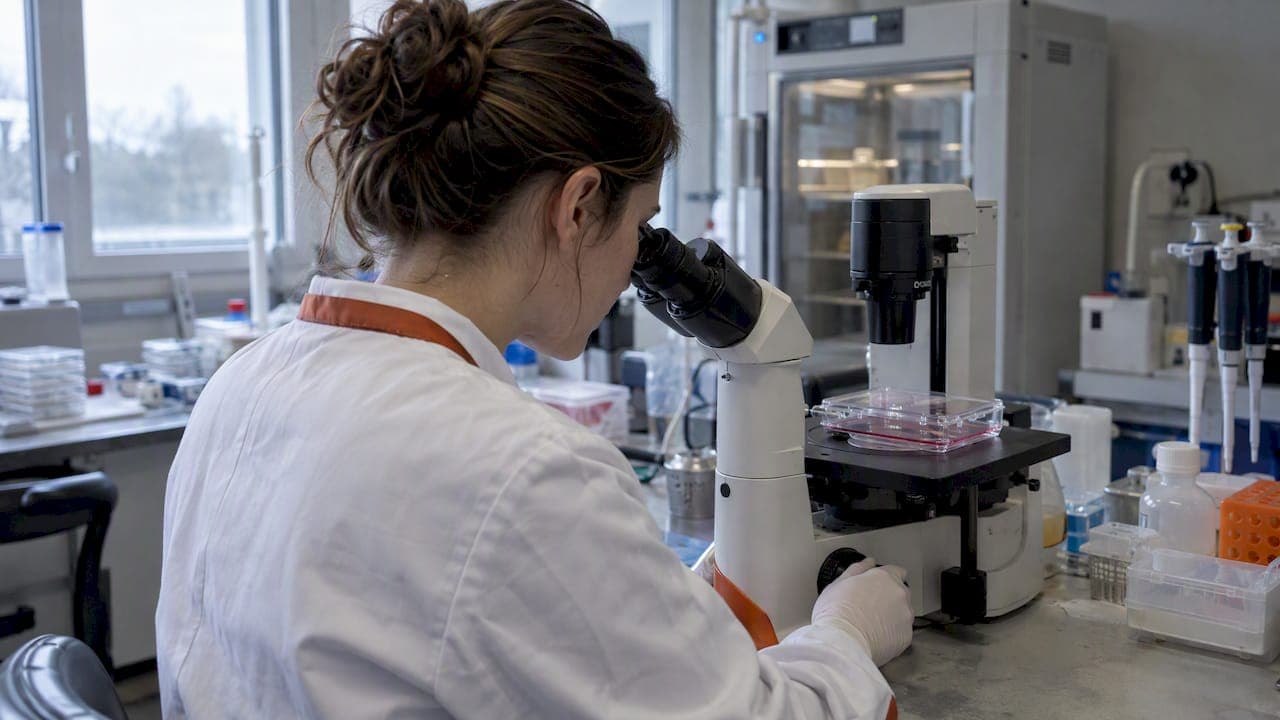
Oui, une évaluation de faisabilité est envisageable si trois conditions sont réunies : une mutation causale identifiée par séquençage, un échantillon biologique du patient disponible et un phénotype mesurable qui permette de juger d'une amélioration en laboratoire. Sans l'une de ces trois briques, le projet reste prématuré. La première action concrète consiste à rassembler le dossier génétique complet et à contacter un laboratoire spécialisé pour un avis technique.
En bref:
- La faisabilité d'une thérapie génique repose sur l'identification d'une mutation causale, la disponibilité d'un échantillon biologique et la possibilité de mesurer un phénotype dans le laboratoire.
- La reprogrammation en cellules souches pluripotentes induites (iPSC) et leur différenciation sont essentielles pour tester l'effet des traitements, ce qui prend plusieurs mois.
- La validation de l'efficacité d'une stratégie passe par des résultats en laboratoire, comme la restauration d'une fonction cellulaire, mais cela ne garantit pas une application clinique immédiate.
- La conformité réglementaire, notamment en contexte ultra-rare, impose de documenter précisément la mutation, l'intervention ciblée, et de respecter les cadres de la FDA pour réduire los délais.
- La surveillance régulière des modèles iPSC via caryotype et séquençage est cruciale, car des dérives génomiques peuvent fausser les résultats et la modélisation.
Table des matières
- Les étapes de l'évaluation de faisabilité centrée sur le patient
- Ce que révèlent les modèles iPSC et les stratégies à tester
- Critères scientifiques et réglementaires qui rendent une stratégie génique faisable
- Risques, limites et contrôles qualité indispensables
- Que faire concrètement : documents, questions et calendrier
- Ce que les cas N-of-1 nous apprennent sur les attentes réalistes
- Ce que propose RareLabs pour évaluer la faisabilité de votre cas
- Sources
- Questions fréquentes
Les étapes de l'évaluation de faisabilité centrée sur le patient
Une évaluation sérieuse suit un ordre précis, depuis le dossier clinique jusqu'aux premiers résultats en laboratoire. Le dossier de départ doit contenir le séquençage génomique complet ou ciblé, l'histoire naturelle de la maladie et, si possible, des biomarqueurs déjà mesurés chez le patient. Ces éléments orientent le choix de la stratégie testée, qu'il s'agisse d'un oligonucléotide antisens, d'une approche par vecteur AAV ou d'un criblage de molécules existantes.
Le prélèvement le plus courant reste une biopsie cutanée ou un échantillon sanguin, car les fibroblastes et les cellules mononucléées se reprogramment plus facilement en cellules souches pluripotentes induites. Vient ensuite la reprogrammation en iPSC, suivie d'une différenciation vers le type cellulaire affecté par la maladie, puis, quand la mutation s'y prête, la création d'une lignée isogénique corrigée par CRISPR pour comparer directement cellules malades et cellules corrigées.
- Constitution du dossier clinique et génomique du patient.
- Prélèvement d'un échantillon biologique adapté (peau, sang).
- Reprogrammation en iPSC et différenciation cellulaire ciblée.
- Création d'une lignée isogénique corrigée pour valider la causalité.
- Premiers tests fonctionnels et lecture des résultats.
Ce cheminement prend généralement plusieurs mois entre la réception de l'échantillon et les premiers résultats exploitables, avec des livrables intermédiaires à chaque étape.
Conseil de pro : demandez toujours un rapport intermédiaire après la différenciation cellulaire, avant les tests thérapeutiques : il permet de vérifier que le modèle reproduit bien le phénotype attendu.
Ce que révèlent les modèles iPSC et les stratégies à tester
Les cellules souches pluripotentes induites issues du patient permettent de reconstituer une version simplifiée de la maladie en laboratoire, un peu comme un banc d'essai miniature.
- L'engagement de la cible moléculaire : la thérapie atteint-elle et modifie-t-elle la molécule visée ?
- La restauration fonctionnelle : le phénotype cellulaire anormal s'améliore-t-il après traitement ?
- Des biomarqueurs pharmacodynamiques mesurables qui confirment l'effet biologique.
Un test d'oligonucléotide antisens (ASO) in vitro qui montre une restauration claire de l'expression protéique ou de la fonction cellulaire peut suffire à justifier une réflexion sur une administration clinique compassionnelle, sous réserve des exigences réglementaires. Pour les approches par vecteur AAV, les paramètres à ajuster incluent le sérotype, la dose et l'efficacité de transduction du type cellulaire ciblé : les travaux sur les iPSC appliquées aux maladies neuromusculaires montrent que ces plateformes aident à orienter le choix du vecteur, tout en soulignant que l'optimisation de la transduction et la prédiction de l'efficacité chez l'humain restent des défis non résolus.
Des plateformes iPSC permettent de cribler à haut débit des milliers de composés sur des neurones dérivés de patients, selon des travaux publiés sur le criblage à haut débit. Cette capacité rend crédible l'idée de tester des milliers de médicaments déjà approuvés pour chercher un usage détourné efficace, sans attendre le développement d'une molécule entièrement nouvelle.
Critères scientifiques et réglementaires qui rendent une stratégie génique faisable
Une preuve en laboratoire ne suffit pas à elle seule : encore faut-il qu'elle s'inscrive dans un cadre reconnu par les autorités sanitaires. La FDA a mis en place en 2026 un cadre dédié aux thérapies individualisées pour les maladies ultra-rares, quand les essais cliniques classiques ne sont pas réalisables faute de patients.
- L'anomalie génétique doit être clairement identifiée et documentée.
- La thérapie doit cibler directement la cause biologique de la maladie, pas seulement ses symptômes.
- Des données d'histoire naturelle doivent exister pour situer le patient dans l'évolution attendue de sa maladie.
- Des preuves d'engagement de la cible sont nécessaires avant toute administration.
Pour les oligonucléotides antisens conçus pour un seul patient, la guidance de la FDA sur les ASO individualisés recommande une approche de chimie et de fabrication (CMC) appuyée sur une classe déjà bien caractérisée, avec des tests non cliniques allégés mais rigoureux. L'utilisation de données publiques déjà disponibles sur des plateformes similaires, ce que la FDA appelle le recours aux connaissances antérieures, permet souvent de raccourcir le délai entre l'identification du patient et le dépôt d'un dossier réglementaire.
Risques, limites et contrôles qualité indispensables
Les modèles iPSC comportent des failles qu'il faut connaître avant d'en tirer des conclusions cliniques. L'instabilité génomique qui survient parfois durant la reprogrammation ou les passages cellulaires impose une surveillance régulière par caryotype et séquençage ciblé.
- Le caryotype et le séquençage ciblé doivent être répétés à intervalles réguliers, pas seulement au départ.
- Une lignée isogénique corrigée reste le meilleur moyen de prouver qu'un phénotype observé provient bien de la mutation du patient.
- Les maladies à évolution lente ou impliquant plusieurs types cellulaires sont plus difficiles à modéliser fidèlement in vitro.
- Un nombre de passages limité et des banques de travail bien documentées réduisent le risque de dérive génomique.
L'ISSCR rappelle qu'il n'existe pas de protocole universel pour la modélisation iPSC : la fiabilité des résultats dépend directement de la rigueur du laboratoire, de ses contrôles qualité et de la fréquence de ses vérifications.
Conseil de pro : exigez systématiquement le rapport de caryotype le plus récent avant d'interpréter un résultat thérapeutique obtenu sur une lignée iPSC.

Que faire concrètement : documents, questions et calendrier
Avant de contacter un laboratoire, mieux vaut arriver préparé avec un dossier complet et une liste de questions précises.
- Rassemblez le rapport de séquençage complet, le dossier clinique et les consentements nécessaires au prélèvement.
- Demandez au laboratoire ses procédures de contrôle qualité sur les lignées iPSC et la fréquence des vérifications.
- Clarifiez les délais annoncés, la propriété des cellules produites et les conditions de confidentialité des données.
- Renseignez-vous sur les coûts et les options de financement, notamment via des fondations de patients ou des programmes compassionnels.
- Fixez avec l'équipe scientifique des critères objectifs qui détermineront s'il faut avancer vers un développement plus poussé ou explorer d'autres pistes.
Un programme de ce type s'étend généralement sur plusieurs mois, avec des points d'étape réguliers qui permettent d'ajuster ou d'arrêter la démarche selon les résultats obtenus.
Ce que les cas N-of-1 nous apprennent sur les attentes réalistes
Les projets menés patient par patient rappellent une évidence trop souvent oubliée : une preuve en laboratoire n'est jamais une promesse de guérison. Chaque famille mérite des objectifs mesurables, fixés dès le départ, et une communication honnête sur ce qu'un modèle cellulaire peut et ne peut pas démontrer. La rigueur scientifique et le respect du cadre réglementaire ne ralentissent pas la démarche, ils la rendent crédible face aux agences de santé et, surtout, face au patient lui-même.
— John
Ce que propose RareLabs pour évaluer la faisabilité de votre cas
RareLabs construit des modèles de maladie directement à partir des cellules du patient, ce qui évite de s'appuyer sur des données génériques peu représentatives de son cas précis.
- Développement de modèles iPSC dérivés du patient et biobanking associé.
- Création de lignées isogéniques corrigées par CRISPR pour valider la causalité d'une mutation.
- Criblage à haut débit d'une large bibliothèque de médicaments déjà approuvés par la FDA.
- Conception, synthèse et validation in vitro d'oligonucléotides antisens sur mesure.
- Préparation de dossiers de données compatibles avec une future demande IND.
Le programme type se déroule sur 12 à 15 mois, avec une transparence scientifique à chaque étape, même lorsqu'aucun traitement validé n'existe encore pour la maladie concernée. Pour explorer si une évaluation de faisabilité est pertinente dans votre situation, la page d'accueil de RareLabs centralise les informations de contact et les services disponibles.
Cet article constitue une information générale et ne remplace pas l'avis d'un médecin qualifié. Consultez un professionnel de santé qualifié à propos de votre cas personnel avant d'agir sur la base de ce contenu.
Sources
- FDA launches framework for accelerating development of individualized therapies for ultra‑rare diseases
- The potential of induced pluripotent stem cells to test gene therapy approaches for neuromuscular and motor neuron disorders
- Best practices for the development of pluripotent stem cell‑derived therapies — ISSCR
Questions fréquentes
Combien de temps prend une évaluation de faisabilité génique ?
Le délai dépend du type de test réalisé, mais un programme complet incluant reprogrammation en iPSC, différenciation cellulaire et premiers tests thérapeutiques s'étend en général sur plusieurs mois. Les livrables intermédiaires, comme la vérification du phénotype cellulaire, arrivent avant les résultats finaux.
Un test in vitro positif garantit-il un traitement clinique ?
Non, un résultat favorable en laboratoire constitue une preuve de concept, pas une garantie clinique. Le passage à une administration chez le patient dépend aussi de données de sécurité, de l'avis réglementaire et, pour les ASO, du respect des exigences décrites dans la guidance FDA dédiée.
Quels documents faut-il réunir avant de contacter un laboratoire ?
Un dossier de séquençage génomique complet, l'histoire clinique du patient et les consentements nécessaires au prélèvement d'un échantillon biologique forment la base indispensable. Ces éléments permettent au laboratoire d'évaluer rapidement si une modélisation iPSC ou un autre test est pertinent.
Quels services RareLabs sont pertinents pour une évaluation de faisabilité ?
RareLabs propose le développement de modèles iPSC dérivés du patient, la création de lignées isogéniques corrigées par CRISPR, ainsi que le criblage d'une large bibliothèque de médicaments déjà approuvés par la FDA. Ces services permettent de tester plusieurs stratégies thérapeutiques en parallèle sur un même modèle patient.
Que faire si le modèle in vitro ne montre aucune amélioration ?
Un résultat négatif en laboratoire oriente vers l'exploration d'une autre cible moléculaire ou d'une approche thérapeutique différente, plutôt que vers un arrêt définitif de la recherche. Les critères de décision, fixés en amont avec l'équipe scientifique, aident à déterminer si un ajustement du protocole ou une nouvelle piste est envisageable.