
Une mutation devient candidate à un plan préclinique de thérapie génique quand trois conditions se rejoignent : un pathomécanisme clairement identifié, une possibilité réaliste de restauration mesurable de la fonction et un tissu cible accessible aux outils disponibles (ASO, vecteur viral, édition génique). Si ces trois critères sont réunis, l'étape suivante est une étude d'aptitude formelle. S'il en manque un, une évaluation complémentaire s'impose avant tout engagement de ressources.
En bref:
- Une mutation peut bénéficier d'une thérapie génique si elle présente un mécanisme clair, une possibilité de restauration mesurable de la fonction, et un tissu accessible aux outils existants.
- L’évaluation de l’éligibilité s’appuie sur l’analyse du type de variant, de sa conservation, et de la faisabilité de restaurer une protéine fonctionnelle, en complément de critères cliniques et pratiques.
- La preuve d’engagement de cible repose principalement sur des modèles dérivés de cellules du patient, notamment les lignées iPSC corrigées par CRISPR, pour garantir la restauration spécifique.
- La feuille de route préclinique typique inclut une étude d’aptitude, une preuve de concept in vitro, l’optimisation des vecteurs ou ASO, et une documentation de délivrance avant toute étape clinique.
- La rapidité d’avancement doit souvent privilégier la preuve de concept en laboratoire, surtout pour les maladies à progression rapide, en concertation avec un comité multi-parties.
Table des matières
- Comment évaluer l'aptitude d'une mutation à une thérapie génique personnalisée ?
- Quels modèles dérivés du patient apportent la preuve d'engagement de cible ?
- Quelle feuille de route préclinique suivre, étape par étape ?
- Quels biomarqueurs et mesures cliniques suivre pour un N-of-1 ?
- Comment arbitrer entre rapidité et rigueur pour un patient donné ?
- Comment RareLabs construit une étude d'aptitude sur mesure
- Sources
- Questions fréquentes
Comment évaluer l'aptitude d'une mutation à une thérapie génique personnalisée ?
Avant de lancer quoi que ce soit, il faut répondre à une question simple : cette variante peut-elle raisonnablement être corrigée, compensée ou contournée avec les outils actuels ? Le roadmap consensuel IRDiRC sur l'éligibilité des gènes et maladies héréditaires structure cette réponse autour de trois familles de critères, et cette grille s'avère beaucoup plus utile qu'une intuition clinique isolée.
Sur le plan moléculaire, on regarde le type de variant (perte de fonction, gain de fonction, dominant négatif), son degré de conservation entre espèces, et surtout la possibilité de restaurer une protéine fonctionnelle plutôt que de simplement ralentir la dégradation du transcrit. Un variant tronquant en début de séquence, par exemple, ouvre souvent la porte à un saut d'exon par ASO, alors qu'une mutation ponctuelle dans un domaine catalytique complique la stratégie.
Sur le plan clinique, la progression du phénotype et la disponibilité de mesures de résultats (COA) adaptées au patient pèsent autant que la biologie. Une maladie à progression lente laisse plus de temps pour construire les preuves ; une maladie rapide impose des raccourcis assumés.
Enfin, les critères pratiques trient les dossiers réalistes des dossiers théoriques :
- le tissu cible est-il accessible par voie systémique, intrathécale ou locale ?
- existe-t-il des antécédents immunologiques limitant l'usage d'un vecteur viral donné ?
- une plateforme de délivrance validée existe-t-elle déjà pour ce type de tissu ?
Conseil de pro : Notez chaque critère sur une échelle simple (favorable, incertain, défavorable) plutôt que de chercher un score unique. Un dossier avec deux critères favorables et un critère incertain reste souvent exploitable, à condition de documenter précisément où se situe l'incertitude.
Quels modèles dérivés du patient apportent la preuve d'engagement de cible ?
Les fibroblastes ou lignées cellulaires génériques donnent une première indication, mais rarement une preuve convaincante. Les cellules souches pluripotentes induites (iPSC), différenciées vers le type cellulaire pertinent, restent la référence pour montrer qu'une correction fonctionne réellement dans le contexte génétique propre au patient.
L'ajout d'une lignée isogénique corrigée par CRISPR change la donne : elle sert de contrôle comparatif direct, ce qui permet d'attribuer sans ambiguïté la restauration observée à la correction elle-même, et non à la variabilité naturelle entre lignées cellulaires. Cette logique de contrôle pairé a été documentée dans les travaux de preuve de concept sur la dystrophie musculaire des ceintures LGMD2A, où l'édition génomique dans des iPSC de patients a restauré l'expression protéique in vitro, avec un engraftment partiel observé chez la souris pour certaines pathologies musculaires.
Trois catégories d'assays sont généralement incontournables :
- séquençage RNA (RNA-seq) pour vérifier la correction au niveau transcriptomique ;
- quantification protéique pour confirmer que le transcrit corrigé se traduit bien en protéine fonctionnelle ;
- un test fonctionnel spécifique au phénotype (activité enzymatique, contractilité, flux métabolique selon la maladie).
La démonstration doit suivre cette chaîne complète, transcript, protéine, fonction, avant d'envisager un passage clinique, comme le souligne l'analyse du cadre d'éligibilité N-of-1 appliqué à la myopathie de Duchenne. Réduire l'écart entre le modèle et la réalité clinique du patient, ce que la littérature appelle la « translational distance », en reproduisant l'âge, les co-traitements et le stade de la maladie, améliore nettement la pertinence de ces résultats, selon un cadre conceptuel publié sur le développement de thérapies individualisées.
Quelle feuille de route préclinique suivre, étape par étape ?
Une feuille de route centrée patient n'a pas besoin d'être exhaustive pour être rigoureuse. Elle a besoin d'être séquencée, avec un livrable clair à chaque étape et un calendrier réaliste.
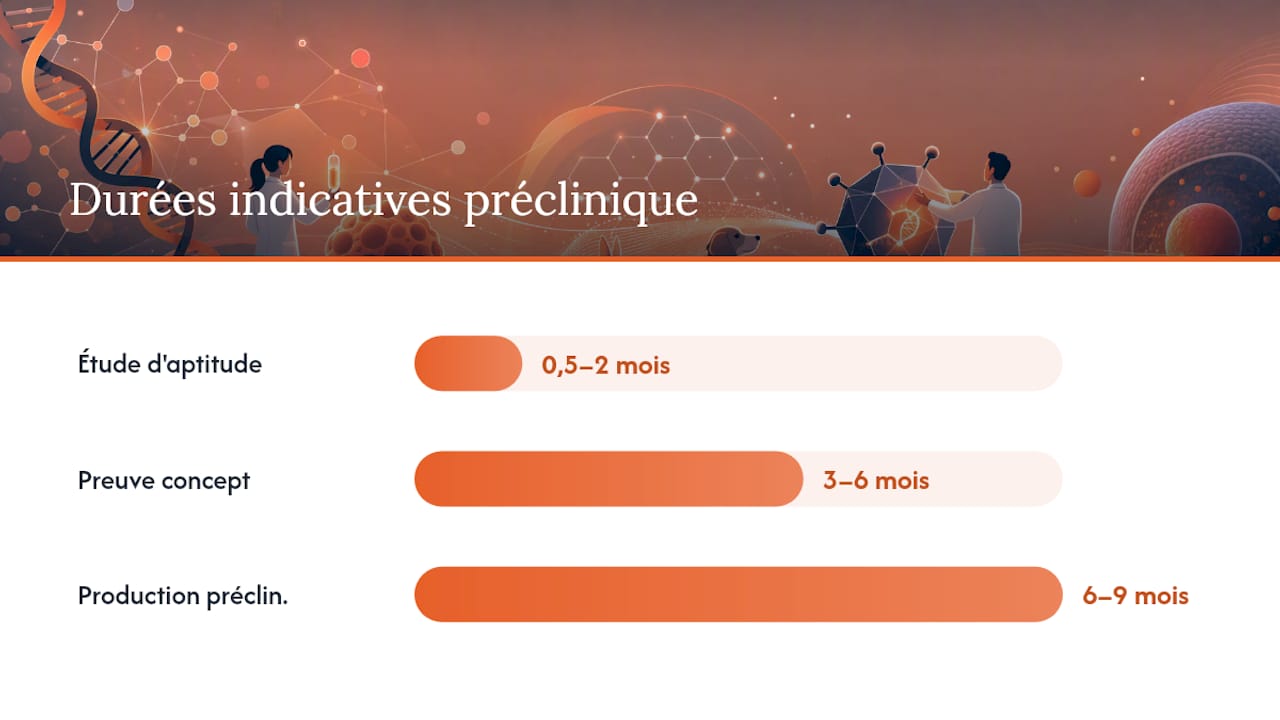
- Étude d'aptitude (amenability study) : analyse moléculaire et clinique de la variante, revue de la littérature, premier score qualitatif. Durée indicative : quelques semaines à deux mois.
- Preuve de concept in vitro : dérivation iPSC, différenciation, premiers assays d'engagement de cible sur lignée corrigée et lignée patient. Comptez généralement trois à six mois selon la complexité du type cellulaire.
- Optimisation du vecteur ou de l'ASO : ajustement des séquences, criblage de plusieurs candidats, sélection sur base d'efficacité et de spécificité.
- Études de délivrance et biodistribution ciblées : la guidance de la FDA sur l'évaluation préclinique des produits de thérapie génique et cellulaire recommande de documenter la plausibilité biologique, d'identifier une dose active et de choisir une voie d'administration cohérente avec le tissu cible.
- Production préclinique en conditions proches du GMP : fabrication de lots analytiques suffisants pour les tests de sécurité et, le cas échéant, pour un usage clinique compassionnel.
- Rapport et feuille de route clinique : synthèse des données, recommandations de dosage, et préparation du dossier destiné aux cliniciens ou aux autorités compétentes.
L'étape 5 s'étend souvent sur six à neuf mois, mais ce chiffre varie fortement selon la modalité choisie (ASO versus vecteur viral) et la disponibilité des lots de référence.
Conseil de pro : Quand le temps presse, ne cherchez pas à tout paralléliser. Priorisez l'étape qui élimine le plus d'incertitude scientifique en premier, généralement la preuve de concept in vitro, plutôt que celle qui semble la plus rapide à exécuter.
Quels biomarqueurs et mesures cliniques suivre pour un N-of-1 ?
Les mesures choisies doivent servir deux objectifs à la fois : documenter que la thérapie atteint sa cible biologique, et rester interprétables pour la famille et l'équipe clinique. Le cadre publié pour les essais N-of-1 de thérapies géniques individualisées recommande de définir ces marqueurs d'engagement de cible avant même l'intervention, avec une documentation complète de l'histoire naturelle de la maladie.
Concrètement, cela suppose de combiner :
- des biomarqueurs biologiques adaptés au tissu cible (protéines dans le liquide céphalorachidien, métabolites plasmatiques, neurofilaments pour les atteintes neurologiques) ;
- des mesures d'engagement direct, transcript, protéine, fonction cellulaire, avec des seuils d'interprétation définis à l'avance plutôt qu'a posteriori ;
- des outils de résultats rapportés par le patient ou la famille (COA), qui captent la qualité de vie et la morbidité au quotidien, pas seulement la biologie.
L'alignement entre les mesures précliniques et les mesures cliniques longitudinales évite l'écueil classique : accumuler des données de laboratoire impressionnantes qui ne se traduisent jamais en un critère de suivi clinique exploitable.
Comment arbitrer entre rapidité et rigueur pour un patient donné ?
Accélérer pour un patient dont la maladie progresse vite se justifie, mais seulement en documentant précisément ce qui est sacrifié en généralisabilité, un contrôle isogénique simplifié, un seul assay fonctionnel au lieu de trois, un modèle animal minimal plutôt qu'une étude complète. Un comité multi-parties, cliniciens, famille, fondation, parfois régulateur, devrait valider ce compromis plutôt que le laisser à la seule équipe de recherche.
Les roadmaps comme celui de l'IRDiRC et de la N-of-1 Task Force servent justement à standardiser ce dialogue : ils donnent un vocabulaire commun pour dire « ce critère est rempli, celui-ci reste incertain », plutôt que de négocier au cas par cas sans repère partagé.
— John
Comment RareLabs construit une étude d'aptitude sur mesure
Une alternative directe à l'attente d'un consensus académique sur une mutation ultra-rare consiste à construire un modèle dérivé des cellules du patient lui-même et à tester en parallèle plusieurs milliers d'options déjà approuvées par la FDA.
Le programme peut couvrir la dérivation et la biobanque d'iPSC, la fabrication de lignées de contrôle isogéniques corrigées par CRISPR, le criblage à haut débit sur une large bibliothèque de médicaments approuvés, la conception et la validation d'ASO sur mesure, ainsi que des rapports de données complets utiles à une préparation réglementaire. Si vous cherchez ce type d'évaluation personnalisée pour une mutation précise, la page Concierge Genetic Medicine présente le format de prise en charge et permet d'engager une première discussion.
Cet article constitue une information générale et ne remplace pas l'avis d'un médecin qualifié. Consultez un professionnel de santé qualifié à propos de votre cas personnel avant d'agir sur la base de ce contenu.
Sources
- A conceptual model and practical guidance for the development, administration, and evaluation of individualized therapies
- FDA guidance: Preclinical assessment considerations for gene therapy/CGT products
- Consensus framework to assess eligibility of genes and hereditary diseases for genetic therapy development
Questions fréquentes
Qu'est-ce qu'une étude d'aptitude en thérapie génique ?
C'est une évaluation structurée qui détermine si une mutation donnée peut raisonnablement bénéficier d'une thérapie génique personnalisée. Elle croise critères moléculaires, cliniques et pratiques, selon le cadre IRDiRC.
Combien de temps prend un plan préclinique personnalisé ?
La preuve de concept in vitro demande généralement trois à six mois, et l'optimisation suivie de la production de lots analytiques ajoute souvent six à neuf mois supplémentaires. Le calendrier complet dépend fortement de la modalité choisie, ASO ou vecteur viral, et de la complexité du tissu cible.
Quels modèles cellulaires sont les plus fiables pour tester une correction génétique ?
Les iPSC dérivées du patient, comparées à une lignée de contrôle isogénique corrigée par CRISPR, offrent la preuve la plus convaincante d'engagement de cible. Cette approche a été validée dans des travaux publiés sur la LGMD2A.
Combien coûte une étude d'aptitude chez RareLabs ?
Le tarif n'est pas publié en ligne pour ce type de programme personnalisé. RareLabs propose de discuter directement du périmètre et du coût via une consultation initiale sur sa page dédiée.
Faut-il un modèle animal pour valider une thérapie génique personnalisée ?
Pas systématiquement. La guidance de la FDA recommande des études de biodistribution et de sécurité adaptées au contexte, mais un dossier in vitro solide, transcript, protéine, fonction, peut suffire à orienter les premières décisions cliniques avant d'envisager un modèle animal complémentaire.