
Las aprobaciones aceleradas para terapias huérfanas permiten autorizar medicamentos basados en evidencia temprana, como biomarcadores o endpoints sustitutos, cuando no existe alternativa terapéutica y la necesidad clínica es urgente. En la Unión Europea, la Agencia Europea de Medicamentos (EMA) gestiona estas vías; en España, la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) coordina los procedimientos nacionales y la participación en iniciativas como FAST-EU. Entender qué vía aplica, qué prueba se acepta y qué ejemplos concretos han funcionado es lo que separa una solicitud sólida de una que se demora años.
Tres comprobaciones que debe hacer cualquier promotor o clínico antes de presentar una solicitud:
- Identificar la vía EMA aplicable. Según el perfil del medicamento y la evidencia disponible, la opción puede ser la evaluación acelerada (accelerated assessment), la autorización condicional de comercialización (CMA), el esquema PRIME o la autorización en circunstancias excepcionales. Cada una tiene criterios distintos y obliga a compromisos post-autorización diferentes.
- Confirmar requisitos AEMPS y CTIS para España. El Sistema de Información sobre Ensayos Clínicos (CTIS) es la plataforma de presentación obligatoria en la UE. La AEMPS exige, además, contacto previo antes de la solicitud formal y la designación de un Comité de Ética de la Investigación con Medicamentos (CEIm) adherido al procedimiento acelerado.
- Preparar las pruebas post-autorización desde el inicio. Los compromisos de confirmación, como ensayos aleatorizados o registros de pacientes, no son un trámite posterior: los evaluadores los revisan junto con la solicitud inicial y condicionan la aprobación.
Los ejemplos verificados que se desarrollan más adelante ilustran cómo estas tres decisiones determinaron el resultado en casos reales.
Puntos clave
Las aprobaciones aceleradas para terapias huérfanas en la UE y España se basan en biomarcadores validados y compromisos post-autorización, no en una reducción del estándar científico.
| Punto | Detalles |
|---|---|
| Vías EMA disponibles | Evaluación acelerada, CMA, circunstancias excepcionales y PRIME cubren perfiles de evidencia distintos; elegir la correcta desde el inicio ahorra meses. |
| Pasos clave en España | Contactar con la AEMPS antes de presentar en CTIS, seleccionar un CEIm adherido y preparar el expediente completo para cumplir el plazo de 26 días. |
| FAST-EU para multinacionales | El proyecto HMA establece un plazo máximo de 70 días naturales para ensayos multinacionales; la expresión de interés se envía a FAST-EU@hma.eu. |
| Evidencia que funciona | Biomarcadores validados, datos de registros y diseños adaptativos son aceptados; los compromisos post-autorización son condición, no opción. |
| Hopeatrarelabs | Genera modelos iPSC personalizados, cribados de más de 3.000 fármacos y biomarcadores translatables para reforzar solicitudes aceleradas en enfermedades ultra-raras. |
Tabla de contenidos
- ¿Qué vías aceleradas ofrece la EMA para terapias huérfanas?
- ¿Cómo funciona el procedimiento acelerado en España paso a paso?
- ¿Qué evidencia convence a los evaluadores en una solicitud acelerada?
- Ejemplos verificados de aprobaciones aceleradas en terapias huérfanas
- ¿Por qué la autorización acelerada no siempre significa acceso inmediato en España?
- Cómo el modelado celular con iPSC refuerza solicitudes regulatorias aceleradas
- Por qué acelerar el acceso a terapias huérfanas es una cuestión de rigor, no solo de urgencia
- Hopeatrarelabs: evidencia preclínica para solicitudes aceleradas en enfermedades raras
- Fuentes
¿Qué vías aceleradas ofrece la EMA para terapias huérfanas?
La EMA dispone de varios mecanismos que permiten acortar los plazos de evaluación o autorizar medicamentos con evidencia incompleta bajo condiciones estrictas. No son equivalentes entre sí: cada uno responde a un perfil de evidencia y a una urgencia clínica distinta.
Evaluación acelerada (accelerated assessment): Reduce el plazo estándar de 210 días a 150 días para medicamentos que representan un interés mayor para la salud pública, especialmente en enfermedades sin tratamiento. El solicitante debe justificar por qué el beneficio potencial es suficientemente claro para acelerar la revisión.
Autorización condicional de comercialización (CMA): Permite autorizar un medicamento cuando los datos clínicos son todavía incompletos pero el balance beneficio-riesgo es positivo y la necesidad clínica es urgente. El titular asume compromisos específicos para completar los estudios. Las CMA se renuevan anualmente hasta que los datos confirmatorios estén disponibles.
Autorización en circunstancias excepcionales: Aplicable cuando, por la rareza de la enfermedad o razones éticas, es improbable que se genere evidencia completa. No exige completar los datos, pero sí un programa de seguimiento continuo.
PRIME (PRIority MEdicines): No es una vía de autorización en sí misma, sino un esquema de apoyo temprano que la EMA ofrece a medicamentos con potencial para cubrir necesidades médicas no satisfechas. Incluye asesoramiento científico reforzado, reuniones de hito y un coordinador dedicado. Los medicamentos PRIME suelen llegar mejor preparados a la evaluación acelerada o a la CMA.
Herramientas adaptativas y expeditas: La EMA también acepta diseños de ensayo adaptativos y puede combinar vías, como ocurrió con ELEVIDYS en distrofia muscular de Duchenne, donde la FDA amplió la aprobación acelerada a pacientes de 4 años o más con compromisos de ensayos confirmatorios.
| Vía | Qué permite | Plazo típico de evaluación | Obligación post-autorización |
|---|---|---|---|
| Evaluación acelerada | Revisión más rápida con evidencia sólida | 150 días | Estudios de seguimiento si se solicitaron |
| CMA | Autorización con datos incompletos | 210 días (con revisión anual) | Completar estudios confirmatorios |
| Circunstancias excepcionales | Autorización sin datos completos posibles | 210 días | Programa de seguimiento continuo |
| PRIME | Apoyo temprano y asesoramiento reforzado | No aplica (apoyo previo) | Compromisos acordados en hitos |
¿Cómo funciona el procedimiento acelerado en España paso a paso?
España tiene su propio procedimiento nacional de evaluación acelerada para ensayos clínicos, gestionado por la AEMPS, y participa en FAST-EU para ensayos multinacionales. Los plazos son concretos y los requisitos, exigentes.
-
Contacto previo con la AEMPS. Antes de presentar la solicitud en CTIS, el promotor debe contactar con la Agencia a través de aecaem@aemps.es para confirmar que el ensayo cumple los criterios del procedimiento acelerado. Saltarse este paso es el error más frecuente y suele significar perder el acceso al procedimiento.
-
Verificación de criterios de elegibilidad. La AEMPS amplió en 2025 su procedimiento de evaluación acelerada para ensayos de fase 1 en oncología y enfermedades raras con medicamentos biológicos. El plazo de validación y evaluación es de 26 días cuando no se solicitan aclaraciones y se cumplen todos los requisitos.
-
Selección de un CEIm adherido. No todos los Comités de Ética de la Investigación con Medicamentos están adheridos al procedimiento acelerado. El promotor debe identificar uno que lo esté antes de presentar la solicitud, ya que la opinión del CEIm se integra en el flujo paralelo de evaluación.
-
Presentación en CTIS. La solicitud se presenta a través del Sistema de Información sobre Ensayos Clínicos de la UE. La documentación debe estar completa desde el inicio: cualquier deficiencia detiene el reloj del procedimiento acelerado.
-
Participación en FAST-EU para ensayos multinacionales. El proyecto FAST-EU, impulsado por la Red de Jefes de Agencias de Medicamentos (HMA), establece un plazo máximo total de 70 días naturales desde la presentación en CTIS hasta la conclusión, integrando opiniones de comités de ética y flujos paralelos de evaluación. Los promotores interesados pueden enviar su expresión de interés a FAST-EU@hma.eu; la respuesta llega en aproximadamente 5 días laborables.
-
Seguimiento y respuesta a aclaraciones. Cualquier solicitud de aclaración interrumpe el plazo. Preparar un expediente sin lagunas documentales es, en la práctica, más determinante que la velocidad de presentación.
Los procedimientos de evaluación acelerada de la AEMPS detallan los formularios específicos y los requisitos operativos actualizados para cada modalidad.
¿Qué evidencia convence a los evaluadores en una solicitud acelerada?
La aprobación acelerada no rebaja los estándares científicos: los reemplaza por un tipo de evidencia diferente, más temprana pero igualmente rigurosa. Saber qué prueba tiene peso ante los evaluadores es decisivo para construir el expediente.
- Endpoints sustitutos validados. Un biomarcador que predice de forma fiable un resultado clínico relevante, como la actividad enzimática en enfermedades de depósito lisosomal, puede sostener una solicitud acelerada. La clave es que la validación sea reconocida por la EMA o la FDA, no solo por el promotor.
- Biomarcadores funcionales. Más allá de los endpoints sustitutos clásicos, los biomarcadores que reflejan el mecanismo de acción del fármaco aportan plausibilidad biológica. En el caso de Kresladi, terapia génica para la deficiencia de adhesión leucocitaria tipo 1 (LAD-1), la FDA concedió aprobación acelerada basándose en datos de 9 pacientes que mostraron aumento de biomarcadores y reducción de infecciones, con obligaciones de estudios posteriores.
- Datos de registros de pacientes. En enfermedades con prevalencia muy baja, los registros multicéntricos aportan series de casos que ningún ensayo controlado podría reunir en tiempo razonable. Los evaluadores los aceptan cuando el diseño del registro es prospectivo y la recogida de datos, estandarizada.
- Series pequeñas con seguimiento prolongado. Una cohorte de 10–20 pacientes con seguimiento de varios años puede ser más convincente que un ensayo de 50 pacientes con 6 meses de datos, especialmente si la historia natural de la enfermedad está bien documentada.
- Diseños de ensayo adaptativos. Permiten modificar parámetros del ensayo, como el tamaño muestral o los criterios de estratificación, en función de los datos intermedios, sin comprometer la integridad estadística. La EMA los acepta cuando el plan de análisis adaptativo está preespecificado.
- Datos de seguridad robustos. En enfermedades sin alternativa, el umbral de tolerancia al riesgo es más alto, pero los evaluadores exigen que los datos de seguridad sean completos y transparentes, no que sean perfectos.
El equilibrio entre incertidumbre y autorización se gestiona mediante compromisos post-autorización: ensayos confirmatorios, registros de seguimiento o estudios de uso en vida real. Estos compromisos no son opcionales; son la condición que hace posible la aprobación anticipada.
Consejo profesional: Al redactar la justificación científica, incluye en la carta de acompañamiento tres elementos en este orden: (1) descripción de la necesidad clínica no cubierta con datos epidemiológicos de Orphanet u otras fuentes primarias, (2) mecanismo de acción con el biomarcador o endpoint sustituto y su validación, y (3) el plan de compromisos post-autorización con plazos concretos. Los evaluadores de la EMA y la AEMPS valoran que el promotor haya anticipado sus preguntas, no que haya maximizado el volumen del expediente.
Ejemplos verificados de aprobaciones aceleradas en terapias huérfanas
Los casos siguientes se han verificado a partir de comunicados de la EMA, la FDA, la AEMPS y fichas técnicas publicadas. La disponibilidad en España no siempre coincide con la fecha de autorización europea o estadounidense.
Un estudio en cohortes españolas documentó el uso clínico de varios de estos medicamentos, incluyendo sapropterina, miglustat, idursulfasa y sebelipasa, en 15 pacientes, con resultados heterogéneos y un impacto presupuestario hospitalario significativo. Esto ilustra que la autorización formal no garantiza uniformidad de resultados ni acceso sin fricción.
Dos aclaraciones importantes sobre esta tabla:
- La autorización por la FDA no equivale a autorización por la EMA ni a disponibilidad en el Sistema Nacional de Salud (SNS) español. Kresladi y ELEVIDYS tienen aprobación en Estados Unidos pero no han completado el proceso europeo.
- La designación de medicamento huérfano por la EMA es un paso previo a la autorización, no la autorización en sí. Facilita incentivos regulatorios, pero no garantiza aprobación acelerada automática.
Para ejemplos adicionales de terapias aprobadas para enfermedades raras con análisis de sus rutas regulatorias, el blog de Hopeatrarelabs ofrece casos documentados con perspectiva traslacional.
¿Por qué la autorización acelerada no siempre significa acceso inmediato en España?
Una autorización de la EMA abre la puerta al mercado europeo, pero en España el camino hasta el paciente hospitalizado tiene varias etapas adicionales que pueden extenderse entre 18 meses y varios años.
- Negociación de precio y financiación. Tras la autorización EMA, el titular debe negociar el precio con la Comisión Interministerial de Precios de los Medicamentos. Para medicamentos huérfanos con coste elevado, este proceso puede prolongarse considerablemente.
- Evaluación de tecnologías sanitarias (HTA). El Ministerio de Sanidad y las comunidades autónomas realizan evaluaciones de eficiencia y valor terapéutico añadido. Los medicamentos con evidencia incompleta, precisamente los autorizados por vías aceleradas, enfrentan mayor escrutinio en esta fase.
- Compras hospitalarias y contratos. Incluso tras la financiación pública, cada hospital o área de salud gestiona sus propias compras. Los medicamentos de uso hospitalario restringido, como muchas terapias génicas, requieren contratos específicos y logística especializada.
- Centros de referencia (CSUR). Muchas terapias huérfanas solo se dispensan en Centros, Servicios y Unidades de Referencia del SNS. La derivación del paciente al CSUR correspondiente añade tiempo y coordinación.
- Formación clínica y protocolos internos. Los equipos hospitalarios necesitan formación específica antes de administrar terapias génicas o biológicos complejos. Sin protocolos aprobados por el comité de farmacia, el medicamento no llega al paciente aunque esté financiado.
Para clínicos y defensores de pacientes, la estrategia más eficaz es anticipar estas barreras desde la autorización. Preparar el protocolo hospitalario, identificar el CSUR competente y solicitar acceso temprano o uso compasivo mientras se completa la negociación de precio son pasos que pueden reducir el tiempo de espera real. Los programas de acceso ampliado para enfermedades raras son una herramienta concreta para este período intermedio.
Cómo el modelado celular con iPSC refuerza solicitudes regulatorias aceleradas
La evidencia preclínica generada con modelos de células madre pluripotentes inducidas (iPSC) no sustituye a los ensayos clínicos, pero puede ser determinante para demostrar plausibilidad de beneficio ante evaluadores regulatorios, especialmente cuando la población de pacientes es tan pequeña que un ensayo controlado es inviable a corto plazo.
El flujo de trabajo parte de una muestra de sangre o piel del paciente. A partir de ella se generan líneas iPSC específicas de la mutación, que se diferencian en el tipo celular afectado por la enfermedad. Paralelamente, se producen líneas corregidas con CRISPR que actúan como control isogénico, eliminando la variabilidad genética de fondo. Sobre estos modelos se realizan cribados terapéuticos paralelos que pueden evaluar miles de compuestos aprobados, oligonucleótidos antisentido personalizados y estrategias de terapia génica. El resultado son datos de eficacia y biomarcadores funcionales que reflejan el mecanismo de acción en células humanas del propio paciente.
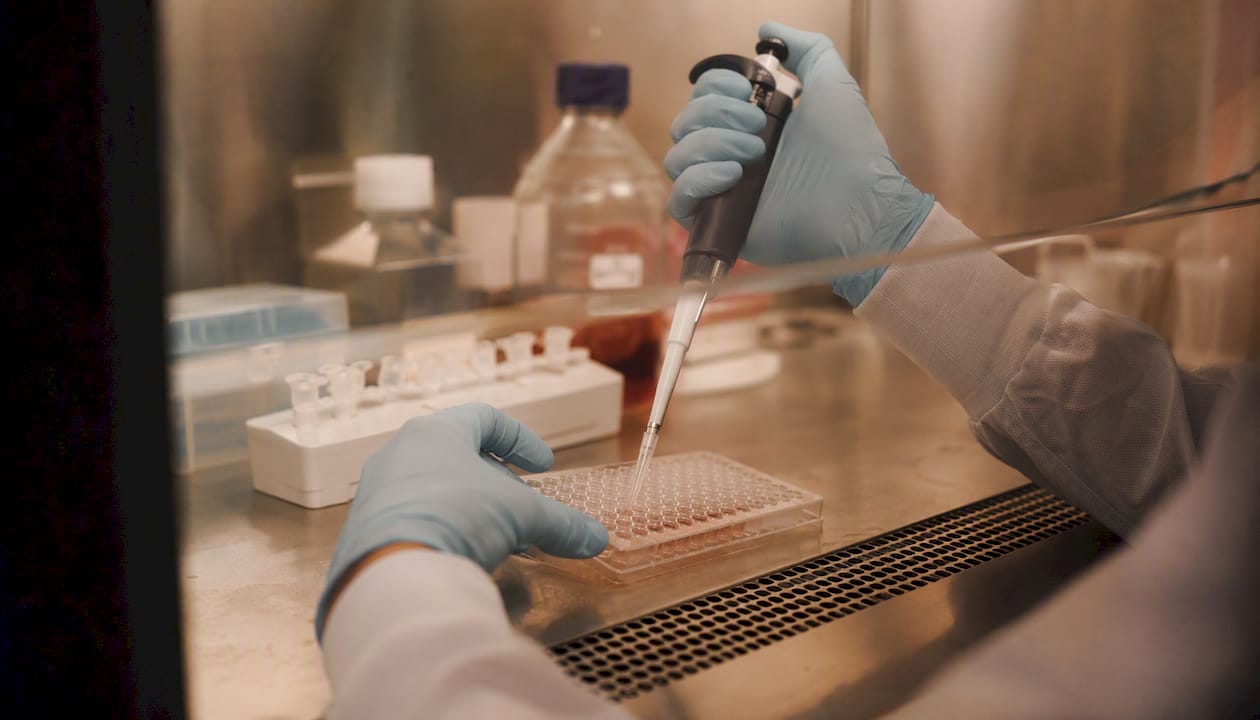
Lo que este tipo de evidencia aporta a una solicitud acelerada es concreto: demuestra que el fármaco candidato actúa sobre el mecanismo molecular correcto en células humanas relevantes, no solo en modelos animales. Para los evaluadores, eso reduce la incertidumbre sobre la plausibilidad del beneficio clínico y fortalece la justificación del endpoint sustituto elegido.
Los límites son igualmente claros. Los modelos celulares no predicen toxicidad sistémica, farmacocinética ni respuesta inmune in vivo. Un regulador no aceptará un expediente basado exclusivamente en datos iPSC, pero sí los valorará como evidencia de soporte que refuerza la coherencia del paquete regulatorio.
Hopeatrarelabs genera este tipo de datos, incluyendo líneas iPSC corregidas con CRISPR, cribados de más de 3.000 fármacos aprobados y biomarcadores translatables, para promotores, clínicos y familias que necesitan construir la justificación preclínica de una solicitud acelerada. Para una visión completa de la metodología, los recursos de conocimiento de Hopeatrarelabs describen el proceso con detalle técnico.
Por qué acelerar el acceso a terapias huérfanas es una cuestión de rigor, no solo de urgencia
La narrativa habitual sobre aprobaciones aceleradas en enfermedades raras tiende a presentarlas como una concesión regulatoria motivada por la compasión. Esa lectura es equivocada y, en la práctica, perjudica a los promotores que la adoptan.
La aprobación acelerada no es una excepción al rigor científico: es una forma diferente de aplicarlo. Cuando la historia natural de una enfermedad es devastadora y la población de pacientes no permite un ensayo de 500 personas, exigir ese ensayo antes de autorizar no es rigor, es inacción disfrazada de prudencia. Los biomarcadores validados, los endpoints sustitutos reconocidos y los compromisos post-autorización son la respuesta técnica a ese dilema, no una solución de segunda categoría.
Lo que sí preocupa, y con razón, es la brecha entre autorización y acceso real en España. Una terapia autorizada por la EMA que tarda tres años en llegar a los hospitales españoles no ha cumplido su propósito regulatorio. Esa brecha no se cierra con más velocidad en la evaluación inicial: se cierra con una planificación paralela que anticipe la negociación de precio, la identificación del CSUR y la preparación del protocolo hospitalario desde el momento en que se presenta la solicitud.
La estrategia regulatoria en enfermedades raras que realmente funciona integra la vía regulatoria, la evidencia preclínica, el plan de acceso y los compromisos post-autorización como un solo proyecto, no como fases secuenciales. Los promotores que tratan la autorización como el punto final suelen descubrir que es solo el punto medio.
Hopeatrarelabs: evidencia preclínica para solicitudes aceleradas en enfermedades raras
Reunir la evidencia preclínica que justifique una vía acelerada ante la EMA o la AEMPS es uno de los cuellos de botella más frecuentes para promotores y familias con enfermedades genéticas ultra-raras. Hopeatrarelabs ofrece una alternativa concreta: desarrolla modelos de enfermedad personalizados a partir de células del propio paciente, usando iPSC y edición CRISPR, y realiza cribados paralelos de más de 3.000 fármacos aprobados junto con evaluación de oligonucleótidos antisentido y estrategias de terapia génica.
El resultado son datos de mecanismo, biomarcadores funcionales y perfiles de eficacia que pueden integrarse directamente en el paquete regulatorio de una solicitud acelerada. No es un servicio genérico de investigación: cada programa se diseña para la mutación específica del paciente y se entrega con los datos y líneas celulares necesarios para que el promotor, el clínico o la fundación puedan avanzar con evidencia real.
Si estás preparando una solicitud acelerada o evaluando la viabilidad de un programa para una enfermedad sin tratamiento aprobado, consulta las capacidades y metodología en Hopeatrarelabs o solicita directamente una evaluación de viabilidad del caso.
Fuentes
Las referencias siguientes permiten verificar y ampliar cada punto regulatorio tratado en este artículo:
- La AEMPS amplía su procedimiento de evaluación acelerada en ensayos de fases tempranas
- Artículo sobre uso de medicamentos huérfanos en cohortes españolas - ScienceDirect