
Dose–resposta em modelos celulares é a relação entre a concentração de um composto e o efeito biológico medido, tipicamente plotada em escala log10 e ajustada por uma equação de Hill ou log-logistic. A prática recomendada combina potência (IC50/EC50) com eficácia real (Emax ou GRmax, corrigido por taxa de crescimento) e, quando a variabilidade entre células distorce a leitura, recorre à análise single-cell — subpopulações podem exigir mais de 10 vezes a concentração média populacional para inibição equivalente.
Em resumo:
- Cuidado ao interpretar IC50, pois ele mede potência, sem refletir necessariamente o efeito máximo alcançado pela droga.
- Para maior precisão, o ajuste dos modelos de dose–resposta deve incluir resíduos aleatórios e intervalos de confiança por bootstrap, não apenas o R².
- Estudos com análise single-cell revelam que populações heterogêneas podem exigir doses até 10 vezes maiores para inibir células resistentes que a média populacional sugere.
- Diversos fatores, como densidade de cultura e duração do ensaio, influenciam significativamente a reprodutibilidade do experimento, exigindo padronização rigorosa.
- Uso de métricas como GR, que corrigem diferenças de taxa de proliferação, ajuda a distinguir efeito farmacológico real de efeito vinculado à velocidade de divisão celular.
Índice
- O que é dose–resposta em modelos celulares: eixos, parâmetros e interpretação
- Como desenhar um ensaio dose–resposta reproducível
- Qual modelo de ajuste usar: Hill, log-logistic ou métricas de crescimento corrigido?
- Por que a média populacional esconde subpopulações resistentes
- Como planejar, executar e reportar um ensaio dose–resposta na prática
- Os erros mais frequentes ao interpretar curvas dose–resposta
- O que a RareLabs aprendeu aplicando esses métodos a doenças raras
- Como funciona um programa de modelagem personalizada na RareLabs
- Fontes
O que é dose–resposta em modelos celulares: eixos, parâmetros e interpretação
Uma curva dose–resposta relaciona a concentração de um composto (eixo X) ao efeito observado — viabilidade, proliferação, atividade enzimática (eixo Y). A concentração quase sempre aparece em escala log10 porque os efeitos biológicos costumam variar de forma multiplicativa, não linear: dobrar a dose de 1 nM para 2 nM tem impacto muito diferente de dobrar de 1 µM para 2 µM. Plotar em log10 estabiliza essa variação e torna a curva sigmoidal, o formato clássico que a equação de Hill descreve com precisão.
Quatro parâmetros carregam praticamente toda a informação da curva:
- IC50/EC50: concentração que produz metade do efeito máximo observado — mede potência, não eficácia.
- Emax: o efeito máximo alcançável, independentemente da concentração usada para chegar lá.
- Hill coefficient (slope): a inclinação da curva no ponto de inflexão; valores altos indicam resposta abrupta, valores baixos indicam transição gradual.
- pIC50: o logaritmo negativo do IC50, usado porque distribui os erros de forma mais simétrica e facilita comparações estatísticas entre compostos.
A confusão mais comum na literatura é tratar IC50 como sinônimo de eficácia. Não é. Dois compostos podem ter o mesmo IC50 e Emax completamente diferentes — uma mata 90% das células na concentração ideal, o outro nunca passa de 40%, não importa quanto você aumente a dose. Ignorar essa distinção leva a decisões de triagem erradas, principalmente quando se comparam candidatos terapêuticos com mecanismos de ação diferentes.
Há também uma limitação conceitual que raramente aparece em relatórios: o IC50 é uma média populacional. Ele descreve o comportamento agregado de milhares de células, não o comportamento de nenhuma célula individual. Isso importa mais do que parece, e a seção sobre heterogeneidade single-cell mais adiante detalha por que.
Para reportar resultados com rigor estatístico, a prática consolidada é apresentar o pIC50 acompanhado do erro padrão da média (pIC50 ± SEM), não o IC50 bruto com um intervalo assimétrico mal calculado. Isso melhora a normalidade da distribuição dos estimadores e permite comparações estatísticas mais confiáveis entre experimentos e entre laboratórios.
Como desenhar um ensaio dose–resposta reproducível
Reprodutibilidade em ensaios de dose–resposta não vem de sorte — vem de decisões de desenho tomadas antes de a placa sair do freezer. Os pontos abaixo cobrem as variáveis que mais frequentemente introduzem viés silencioso nos dados.
-
Escolha entre 5 e 10 concentrações espaçadas logaritmicamente. Menos do que isso deixa a curva subdeterminada, especialmente perto do ponto de inflexão. Inclua sempre pontos de flanco — concentrações claramente abaixo e acima do platô esperado — porque eles ancoram o ajuste de Emax e Emin e evitam extrapolação especulativa.
-
Padronize a densidade de semeadura para manter crescimento exponencial durante todo o ensaio. Células muito confluentes entram em platô de crescimento por saturação física, não por efeito do composto testado — isso infla artificialmente a aparente potência de qualquer droga citostática. Os protocolos derivados do NIH LINCS tratam essa variável como uma das fontes mais subestimadas de erro em triagens de sensibilidade a drogas.
-
Defina a duração do ensaio com base no mecanismo esperado, não por convenção. Um composto citotóxico direto pode mostrar efeito em 24 horas; um modulador epigenético ou um ASO frequentemente precisa de 72 a 96 horas para atingir um platô de resposta estável. Testar cedo demais subestima a potência real.
-
Mantenha réplicas técnicas (mínimo triplicata) e réplicas biológicas independentes. Réplicas técnicas capturam ruído de pipetagem e leitura; réplicas biológicas capturam variação real entre passagens celulares. Confundir as duas é um erro comum que infla artificialmente a confiança estatística.
-
Inclua controles positivos e negativos em cada placa, não apenas no experimento piloto. Um controle positivo com resposta fora da faixa histórica é o primeiro sinal de que algo mudou — lote de soro, número de passagem, calibração do leitor — antes mesmo de você olhar para os dados do composto teste.
-
Normalize os dados por controle interno da própria placa, não por um controle de outro dia. Variação de placa para placa (efeito de borda, evaporação diferencial, tempo de incubadora) é real e sistemática. Normalizar internamente remove boa parte desse ruído antes do ajuste não linear.
Registrar metadados — passagem celular, lote de soro, tempo exato de exposição — parece burocracia até o dia em que dois experimentos aparentemente idênticos produzem IC50s que diferem em uma ordem de grandeza. Nesse momento, o metadado é a única forma de descobrir o que mudou.
Qual modelo de ajuste usar: Hill, log-logistic ou métricas de crescimento corrigido?
A escolha entre um modelo de 4 parâmetros, 3 parâmetros ou 2 parâmetros não é estética — ela determina quais suposições você está fazendo sobre os dados, e suposições erradas produzem IC50s que parecem precisos e estão simplesmente errados.
O modelo log-logistic de 4 parâmetros (Emin, Emax, IC50, hill coefficient) é a escolha padrão quando você tem dados suficientes (8 a 10 concentrações, réplicas robustas) e não sabe de antemão se o composto atinge inibição completa. Ele deixa Emax livre para o ajuste encontrar, em vez de assumir 0% ou 100%.
O modelo de 3 parâmetros fixa um dos extremos — geralmente Emin em 0, assumindo que a resposta basal (sem droga) é exatamente o controle. Isso é razoável quando você tem certeza da normalização, mas arriscado quando o próprio controle tem variação biológica relevante.
O modelo de 2 parâmetros (fixando tanto Emin quanto Emax) só deve ser usado quando você já validou externamente esses limites — por exemplo, com um composto de referência bem caracterizado. Usá-lo por padrão, sem essa validação, é a forma mais comum de artificialmente "limpar" uma curva ruidosa.
Independentemente do modelo escolhido, potência não é eficácia. Um IC50 baixo diz que pouca droga já produz metade do efeito máximo — mas não diz nada sobre o tamanho desse efeito máximo. Comparar dois candidatos terapêuticos só pelo IC50, sem olhar o Emax, é comparar a velocidade de dois carros sem perguntar se algum deles realmente chega ao destino.
Onde as métricas GR entram. Quando linhagens celulares diferentes proliferam em taxas diferentes — o que é a regra, não a exceção — o IC50 tradicional confunde efeito do composto com diferença de velocidade de divisão. Os protocolos NIH LINCS recomendam GR50 e GRmax como correção: essas métricas normalizam o efeito pela taxa de crescimento observada no controle, isolando o efeito farmacológico real da variável de proliferação. Combinar GR-metrics com quantificação de exposição intracelular por LC-MS/MS vai um passo além, explicando por que a concentração no meio de cultura nem sempre reflete a exposição real no sítio de ação.
Modelos mecanísticos e dinâmicos — como abordagens de diferença retardada (delayed-difference) que incorporam o tempo explicitamente — valem a pena quando o objetivo não é apenas um IC50 pontual, mas entender a cinética da resposta ao longo de múltiplos tempos de exposição. São mais trabalhosos de implementar e raramente necessários para triagem de rotina.
Checagens de qualidade do ajuste que você deve rodar sempre:
- Resíduos distribuídos aleatoriamente em torno de zero, sem padrão sistemático em função da concentração.
- Identifiability dos parâmetros: se o algoritmo converge para valores muito diferentes a partir de pontos de partida distintos, o modelo está subdeterminado para aquele conjunto de dados.
- Intervalo de confiança do IC50 estimado por bootstrap, não apenas o erro padrão assintótico — especialmente relevante quando o número de concentrações testadas é baixo.
- Comparação visual entre curva ajustada e pontos brutos, não apenas o valor de R².
Reportar essas checagens junto com o IC50 é o que separa um resultado replicável de um número solitário sem contexto — a literatura metodológica trata isso como parte do padrão mínimo de reporte, não como extra opcional.
Por que a média populacional esconde subpopulações resistentes
Uma curva dose–resposta populacional pode ser produzida por distribuições celulares completamente diferentes por baixo dos panos — e essa é talvez a descoberta mais subestimada da análise single-cell recente. Duas populações, uma homogênea e outra com uma minoria fortemente resistente, podem gerar exatamente a mesma curva sigmoidal agregada.
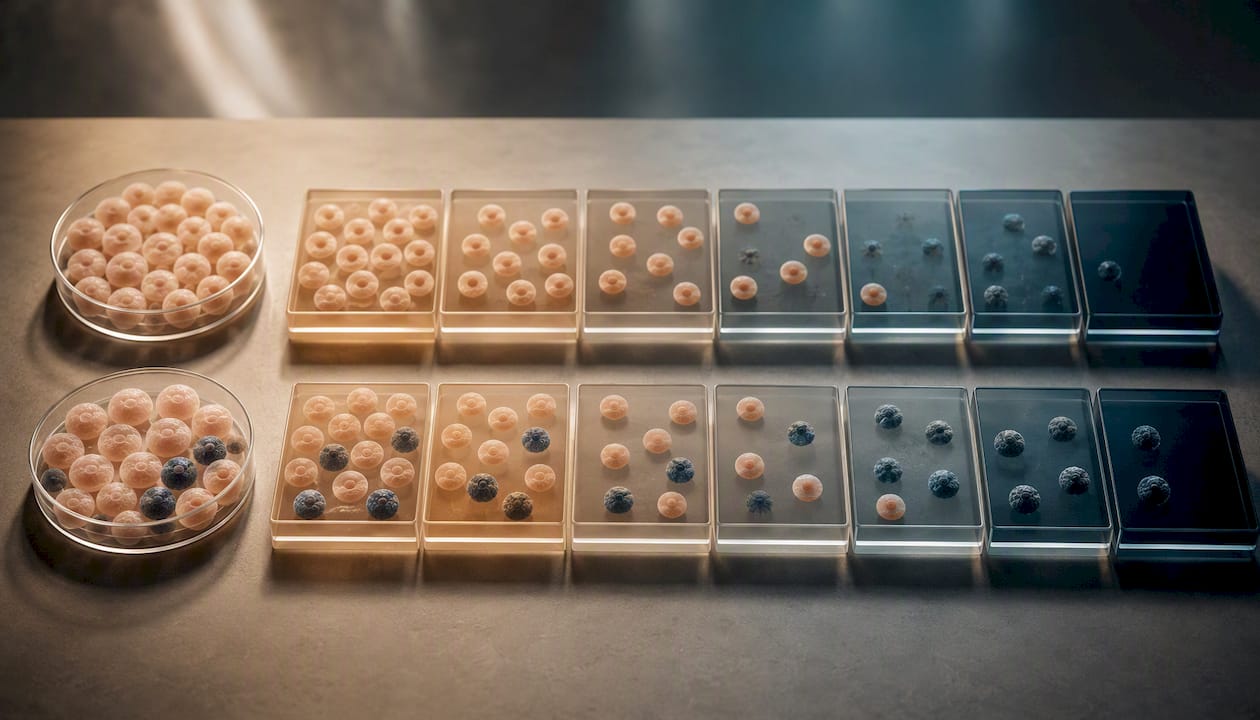
Estudos com biossensores de atividade de quimase em células individuais mostraram subpopulações de células MCF-7 expostas a inibidores de PI3K que exigiam mais de 10 vezes a concentração necessária para atingir a mesma inibição observada na média da população. Em outras palavras: enquanto o IC50 populacional sugeria uma dose eficaz, uma fração relevante de células simplesmente não respondia àquela dose — e só um experimento com resolução de célula única revelou isso.
A ferramenta desenvolvida para capturar esse fenômeno é a superfície de inibição por limiar (threshold inhibition surface). Em vez de ajustar uma única curva à média da população, o método constrói uma curva dose–resposta individual para cada célula e depois mapeia, para diferentes limiares de inibição, qual fração da população atinge aquele limiar em cada dose. O resultado é uma superfície tridimensional — dose, limiar, fração de células — em vez de uma linha só. Contornos dessa superfície que "colapsam" rapidamente em doses baixas indicam população homogênea; contornos que se espalham e persistem em doses altas indicam subpopulações resistentes escondidas atrás da média.
Montar esse tipo de experimento exige mais do que uma leitora de placa convencional. Você precisa de biossensores compatíveis com imageamento de célula única, aquisição temporal repetida (não apenas endpoint) e um número de doses testadas suficiente para ajustar curvas individuais com confiança estatística mínima — normalmente exigindo filtros de qualidade que descartem células com poucos pontos de resposta válida antes de entrar no ajuste.
Em populações com heterogeneidade real de resposta, o IC50 médio pode descrever perfeitamente a curva agregada e, ao mesmo tempo, subestimar em mais de 10 vezes a dose necessária para eliminar a subpopulação mais resistente.
A implicação prática vai direto para decisões de triagem terapêutica: se uma fração relevante de células tolera 10 vezes a dose eficaz média, essa fração é exatamente o material genético que sobrevive ao tratamento e pode fundamentar uma recidiva. Ignorar essa heterogeneidade em modelos pré-clínicos é ignorar o mecanismo mais comum de falha terapêutica tardia.
Como planejar, executar e reportar um ensaio dose–resposta na prática
Um fluxo de trabalho robusto tem quatro fases distintas, e pular qualquer uma delas costuma custar tempo de bancada muito maior do que economiza.
-
Pilotagem da faixa de concentrações. Antes do ensaio definitivo, rode um teste rápido com uma faixa ampla (por exemplo, 3 a 4 ordens de magnitude) para localizar aproximadamente onde a curva sobe e onde ela satura. Use esse resultado para escolher os 5 a 10 pontos definitivos, concentrados perto da região de inflexão, com pontos de flanco garantidos nas duas extremidades.
-
Execução com layout de placa planejado. Distribua réplicas de forma que efeitos de borda não se confundam com efeitos de tratamento — evite colocar todo o grupo controle em uma coluna e todo o grupo tratado em outra. Registre hora exata de semeadura, hora de adição do composto e hora de leitura.
-
Normalização e ajuste não linear. Normalize cada poço pelo controle da própria placa antes de agregar dados entre experimentos. Escolha o modelo (Hill de 4 parâmetros como padrão inicial) e ajuste por mínimos quadrados não lineares ou máxima verossimilhança. Verifique resíduos e identifiability antes de aceitar o resultado como final.
-
Validação por bootstrap e reporte completo. Gere intervalos de confiança do IC50 e do Emax por reamostragem bootstrap, não apenas pelo erro assintótico do algoritmo de ajuste. Reporte, no mínimo: parâmetros estimados com intervalo de confiança, software e versão utilizados, número de réplicas biológicas e técnicas, e tempo total de exposição.
Dica profissional: Guarde os dados brutos de cada poço, não apenas os valores normalizados finais. Quando um resultado parecer anômalo seis meses depois, a diferença entre reanalisar os dados brutos e ter que repetir o experimento inteiro é literalmente uma pasta de arquivos bem organizada.
Esse nível de detalhe no reporte não é burocracia acadêmica — é o que permite que outro laboratório reproduza seu IC50 dentro de uma margem de erro razoável, e é exatamente o tipo de padrão de transparência que a literatura metodológica recomenda como mínimo aceitável para publicação.
Os erros mais frequentes ao interpretar curvas dose–resposta
Quatro armadilhas aparecem com uma frequência desproporcional em relatórios de laboratório, e todas têm solução simples.
- Confundir IC50 com eficácia. Reportar apenas o IC50 sem o Emax (ou GRmax) esconde compostos que nunca atingem efeito relevante, mesmo em doses altíssimas.
- Ignorar a taxa de proliferação como confundidor. Comparar potência entre linhagens celulares com velocidades de divisão diferentes sem correção por GR metrics produz rankings de potência que não refletem o efeito farmacológico real.
- Extrapolar o EC50 fora da faixa de concentrações testada. Um ajuste que converge numericamente fora do intervalo experimental não tem validade biológica garantida — é extrapolação matemática, não medição.
- Aceitar um ajuste mal condicionado sem checar resíduos. Um R² alto pode coexistir com um modelo que simplesmente não captura o comportamento real perto do platô.
Dica profissional: Sempre repita o ajuste com pelo menos dois pontos de partida diferentes para os parâmetros do algoritmo. Se o IC50 final variar de forma relevante entre eles, o problema não é do composto — é do ajuste.
O que a RareLabs aprendeu aplicando esses métodos a doenças raras
A distinção entre IC50 e eficácia real deixa de ser um detalhe acadêmico quando você está testando milhares de compostos aprovados contra um modelo celular derivado de um único paciente. Nesse contexto, a heterogeneidade single-cell não é uma curiosidade estatística — pode ser a diferença entre descartar um composto promissor porque a média populacional pareceu fraca e identificar que uma fração relevante de células realmente responde.
A RareLabs aplica esses princípios em triagens paralelas conduzidas sobre modelos derivados de iPSC, onde cada linhagem carrega a mutação exata do paciente. Isso muda o que "reprodutibilidade" significa: não há uma segunda amostra do mesmo paciente para validar contra, então o rigor no desenho experimental e na análise substitui a repetição em larga escala. Colaboração científica com médicos e fundações que trazem casos específicos continua sendo a forma mais direta de testar esses métodos contra a realidade clínica.
— John
Como funciona um programa de modelagem personalizada na RareLabs
Os métodos descritos até aqui — curvas de Hill, correção por GR metrics, análise single-cell — só têm valor real quando aplicados a um modelo celular que representa o paciente certo. Esse modelo é construído a partir de células do próprio paciente, usando iPSCs e edição por CRISPR, e a triagem dose–resposta é realizada sobre ele.
Um programa típico começa com a criação do modelo de doença — transformar o fenótipo genético em um sistema celular testável — e segue para a triagem paralela contra milhares de medicamentos já aprovados pela FDA, programas customizados de oligonucleotídeos antisenso e avaliação de rotas de terapia gênica. Cada composto passa pela mesma disciplina analítica discutida neste artigo: ajuste não linear, correção por taxa de crescimento, e verificação de heterogeneidade quando o resultado agregado não é conclusivo. O passo final é traduzir o resultado de laboratório em uma opção de tratamento discutível com a equipe médica da família.
Para famílias, médicos, fundações ou parceiros biofarmacêuticos com um caso de doença rara sem tratamento aprovado, o primeiro passo é entender o processo completo na RareLabs e solicitar uma conversa inicial sobre o escopo do programa.
Fontes
- Dose–Response Curves and the Determination of IC50and EC50Values
- Measuring cancer drug sensitivity and resistance in cultured cells
- Characterizing heterogeneous single-cell dose responses