
Traduzir achados laboratoriais de modelos personalizados em recomendações clínicas exige um relatório translacional estruturado que combine controles isogênicos corrigidos por CRISPR, readouts validados e uma escala explícita de confiança clínica. Sem esses três elementos, o resultado de uma triagem de fármacos ou de um ensaio com iPSC permanece dado científico, não orientação terapêutica. Para começar agora:
- Confirme a procedência da amostra e o consentimento informado antes de qualquer geração de modelo.
- Exija controles isogênicos (linha corrigida por CRISPR) como requisito não negociável do relatório.
- Solicite o nível de confiança clínica explícito: "exploratório", "suporte para tentativa terapêutica" ou "evidência forte para mudança de manejo".
A Hopeatrarelabs estrutura cada programa exatamente nesse formato, desde a coleta da amostra até o relatório translacional entregue ao médico responsável.
Principais conclusões
A tradução de achados laboratoriais translacionais em recomendações clínicas para doenças raras exige controles isogênicos, escala de confiança explícita e conformidade regulatória completa com CEP, ANVISA e LGPD.
| Ponto | Detalhes |
|---|---|
| Controles isogênicos são obrigatórios | Exija linha corrigida por CRISPR em todo relatório translacional para isolar o efeito da variante. |
| Escala de confiança clínica | Peça classificação explícita: "exploratório", "suporte para tentativa terapêutica" ou "evidência forte". |
| Conformidade regulatória no Brasil | CEP, MTA, LGPD e ANVISA (para terapias avançadas) devem estar cobertos antes do início. |
| Prazos variam por modelo | PDOs podem ser gerados em 2–6 semanas; iPSCs exigem 3–6 meses para diferenciação completa. |
| Hopeatrarelabs como provedor | Inclui controles isogênicos por CRISPR como padrão e entrega relatório estruturado para uso clínico direto. |
Índice
- O que significa traduzir achados laboratoriais neste contexto?
- Quais elementos um relatório translacional clínico precisa ter?
- Como cada modelo pré-clínico informa decisões clínicas?
- Como avaliar a qualidade dos dados e a validade translacional?
- Quais são os requisitos regulatórios e de governança de dados no Brasil?
- Como funciona o fluxo de trabalho, quais amostras são necessárias e quanto custa?
- Como escolher um provedor: checklist e sinais de alerta
- Quais são as limitações e como interpretar incertezas?
- Exemplo anônimo: do modelo ao relatório clínico
- Por que este trabalho importa: perspectiva para pacientes e clínicos
- Como iniciar um programa com a Hopeatrarelabs
- Fontes
O que significa traduzir achados laboratoriais neste contexto?
Aqui, "traduzir achados laboratoriais para a clínica" não se refere a interpretar hemogramas ou laudos de rotina. O termo descreve o processo de converter resultados gerados por modelos personalizados de doenças — iPSC, organoides derivados do paciente (PDO), modelos de xenoenxerto (PDX), células-tronco tumorais derivadas do paciente (PDTSC) e modelos de zebrafish (zPDX), em recomendações terapêuticas que um médico pode usar para tomar decisões.
As plataformas incluídas nesse escopo são triagens de alto rendimento (HTS) para pequenas moléculas e fármacos aprovados, programas de oligonucleotídeos antisenso (ASO) personalizados e avaliações de edição genética por CRISPR. Modelos complexos in vitro baseados em células humanas (CIVMs) são especialmente indicados para doenças raras, dado que mais de 70% das doenças raras têm origem genética, e os modelos animais convencionais frequentemente não reproduzem o fenótipo humano com fidelidade suficiente.
Quais elementos um relatório translacional clínico precisa ter?
Um relatório que não pode ser lido por um comitê clínico não serve ao paciente. Os componentes mínimos são:
- Procedência da amostra: tipo de célula, data de coleta, condições de transporte e número de passagens.
- Histórico clínico mínimo: variante genética confirmada, fenótipo clínico relevante e tratamentos anteriores.
- Tipo de modelo e protocolo de diferenciação: iPSC, PDO, PDX ou outro, com referência ao protocolo publicado.
- Controles isogênicos corrigidos por CRISPR: linha isogênica pareada para isolar o efeito da variante de interesse.
- Readouts primários e secundários: viabilidade celular, expressão proteica, eletrofisiologia, morfologia, ou outro desfecho relevante para a doença.
- Métricas estatísticas pré-definidas: n amostral, replicatas biológicas e técnicas, p-valor ou intervalo de confiança.
- Nível de confiança clínica: escala de três categorias — "exploratório" (hipótese geradora), "suporte para tentativa terapêutica" (uso compassivo ou off-label) e "evidência forte para mudança de manejo" (quando há concordância pré-clínica e clínica documentada).
- Recomendações terapêuticas graduadas: fármaco ou intervenção, dose sugerida quando disponível, e próximos passos propostos.
A fenotipagem em modelos iPSC é o passo que transforma dados brutos de triagem em readouts interpretáveis. Sem ela, o relatório lista números sem contexto clínico.
Como cada modelo pré-clínico informa decisões clínicas?
Cada plataforma tem uma janela de utilidade diferente. A tabela abaixo resume aplicações, velocidade relativa e fidelidade molecular para orientar a escolha do modelo mais adequado a cada pergunta clínica.
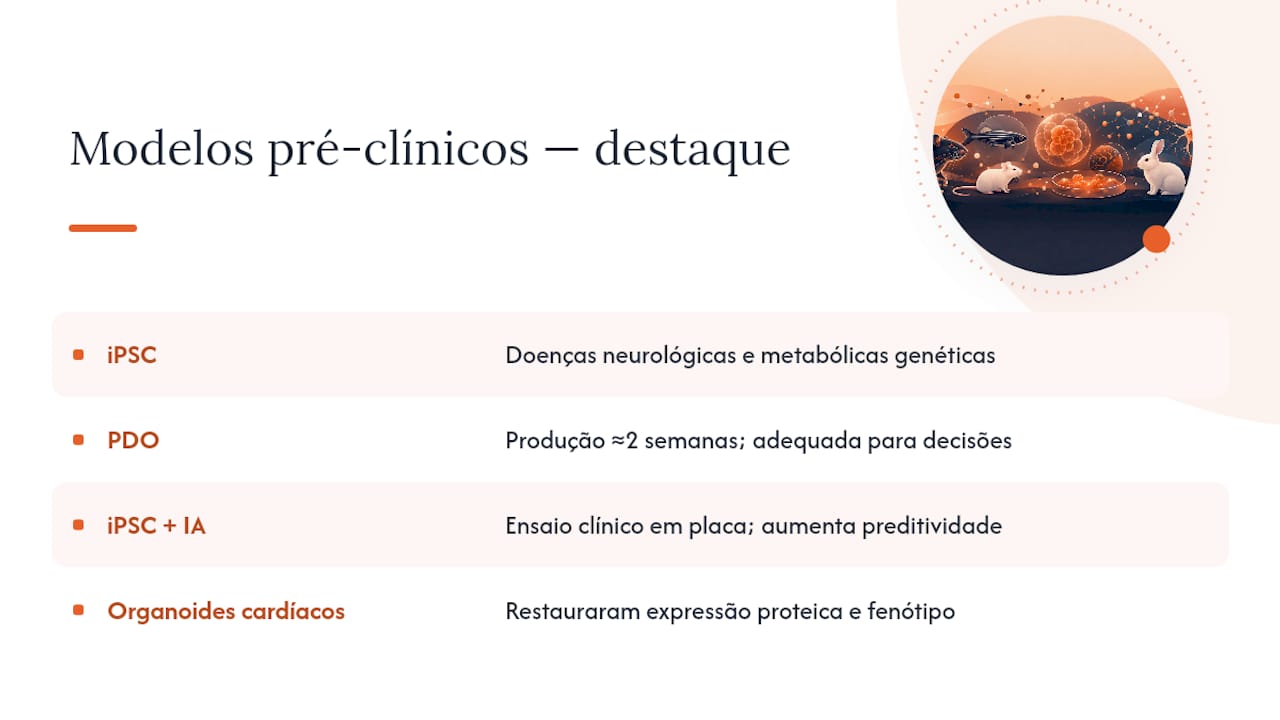
iPSCs são a escolha natural para doenças neurológicas e metabólicas de origem genética, onde replicar o estágio de desenvolvimento celular relevante é frequentemente o fator decisivo para a preditividade do modelo. PDOs gerados por técnicas de microwell arrays e acoustic droplet printing podem ser produzidos em cerca de duas semanas em alguns protocolos, tornando-os viáveis para decisões clínicas com janela de tempo restrita.
A combinação de iPSC com análise por inteligência artificial forma a base prática para o conceito de "ensaio clínico em uma placa", acelerando a identificação de candidatos com melhor perfil translacional. Revisões recentes documentam que a integração de iPSC com IA pode melhorar a preditividade pré-clínica em resposta às altas taxas de falha no desenvolvimento farmacêutico convencional. Para triagem de ASOs personalizados, organoides derivados do paciente já demonstraram restauração de expressão proteica e fenótipo em modelos cardíacos, com turnaround compatível com desenvolvimento pré-clínico acelerado.
Como avaliar a qualidade dos dados e a validade translacional?
Controles isogênicos corrigidos por CRISPR são o sinal de confiança mais crítico em um relatório translacional: sem uma linha pareada que difere do modelo do paciente apenas na variante de interesse, qualquer efeito observado pode ser ruído genético de fundo, não resposta à variante causadora da doença.
Estudos com modelos derivados do paciente — PDO, PDX e células primárias — documentam correlações entre resposta in vitro e resposta clínica em múltiplos tipos tumorais, incluindo registros em ensaios clínicos prospectivos onde organoides foram usados para prever resposta ao tratamento. Esse tipo de concordância pré-clínica/clínica é o que eleva um resultado de "exploratório" para "suporte para tentativa terapêutica".
O checklist de sinais de confiança que você deve exigir de qualquer provedor:
- Controles isogênicos corrigidos por CRISPR presentes no protocolo.
- Replicatas biológicas independentes (mínimo de três).
- Métricas estatísticas pré-definidas antes da análise.
- Analistas cegados para a identidade das amostras quando possível.
- Referência a estudos publicados de concordância clínica para o tipo de modelo usado.
Ferramentas de análise de alto conteúdo e IA complementam esses controles, mas não os substituem. Um modelo com IA e sem controles isogênicos produz um relatório de aparência sofisticada com validade translacional questionável. Para contexto técnico sobre plataformas de triagem, os tipos e plataformas de triagem HTS detalham as diferenças práticas entre abordagens.
Quais são os requisitos regulatórios e de governança de dados no Brasil?
No Brasil, a tradução de achados laboratoriais translacionais só é clinicamente utilizável quando a cadeia regulatória está completa. Os passos obrigatórios são:
- Consentimento informado específico para pesquisa translacional: deve cobrir uso futuro das amostras, compartilhamento com terceiros, anonimização e política de retorno de resultados ao paciente.
- Termo de Transferência de Material (MTA): necessário para qualquer movimentação de amostras entre instituições, especialmente em parcerias internacionais.
- Aprovação de CEP (Comitê de Ética em Pesquisa): obrigatória para pesquisa com amostras humanas; o protocolo deve descrever o uso translacional explicitamente.
- ANVISA: quando o programa envolver manipulação de terapias avançadas (terapia gênica, células modificadas), a regulamentação da ANVISA para produtos de terapia avançada (PTA) se aplica.
- LGPD: dados genômicos são dados sensíveis pela Lei Geral de Proteção de Dados; o programa precisa de base legal explícita, política de retenção e protocolo de anonimização.
- Exportação de amostras: requer autorização do CEP, MTA aprovado e, dependendo do material, licença do Ministério da Saúde ou da ANVISA.
Um estudo de caso brasileiro documentou geração de iPSC a partir de células da urina, aplicação de CRISPR para controles isogênicos e triagem farmacológica, demonstrando que esse fluxo é viável no contexto nacional quando a cadeia ética está estruturada.
Como funciona o fluxo de trabalho, quais amostras são necessárias e quanto custa?
O fluxo padrão segue seis etapas: triagem inicial de amenabilidade, coleta e controle de qualidade da amostra, geração do modelo, triagem terapêutica, análise e entrega do relatório translacional.
Requisitos de amostra: sangue periférico (para iPSC via PBMCs), biópsia tumoral fresca ou congelada (para PDO/PDX), urina ou fibroblastos de pele (alternativas não invasivas para iPSC). Volume mínimo e condições de transporte variam por protocolo; o laboratório deve fornecer um kit de coleta com instruções específicas.
Prazos típicos por etapa:
- Triagem de amenabilidade: 1–2 semanas.
- Geração de iPSC: 8–16 semanas.
- Geração de PDO: 2–6 semanas (protocolos rápidos chegam a 2 semanas).
- Triagem terapêutica (HTS): 2–6 semanas adicionais.
- Análise e relatório: 2–4 semanas.
Fatores que encarecem o programa: necessidade de linhas isogênicas adicionais, ensaios em padrão GLP, triagens de alto rendimento com centenas de compostos, criação de biobanco e parcerias com múltiplas instituições. Para uma visão completa das etapas de desenvolvimento de terapias para doenças ultrararas, o roadmap completo ajuda a planejar o orçamento por fase.
Como escolher um provedor: checklist e sinais de alerta
Perguntas diretas a fazer antes de contratar:
- Qual o prazo médio de entrega para o tipo de modelo que você precisa?
- Qual a taxa de sucesso na geração de iPSC ou PDO a partir de amostras do tipo disponível?
- O laboratório tem estudos co-clínicos publicados ou dados de concordância pré-clínica/clínica?
- Como é a política de propriedade intelectual e quem detém os dados gerados?
- O MTA cobre retorno de resultados ao paciente e uso futuro das amostras?
Sinais de alerta que indicam risco:
- Ausência de controles isogênicos no protocolo padrão.
- Metodologia não publicada ou não disponível para revisão.
- Omissão sobre conformidade com LGPD, CEP ou ANVISA.
- Estimativas de custo sem discriminação por etapa.
- Nenhuma referência a estudos de validação translacional.
Dica profissional: Peça ao provedor um exemplo anonimizado de relatório translacional entregue anteriormente. Um laboratório sério fornece esse documento sem hesitação; a recusa é, por si só, um sinal de alerta.
Para um guia detalhado sobre como contratar serviços de modelagem personalizada, o processo de due diligence está descrito passo a passo.
Quais são as limitações e como interpretar incertezas?
Nenhum modelo pré-clínico é perfeito. As limitações mais relevantes na prática:
- Maturidade celular insuficiente: iPSCs diferenciadas frequentemente representam estágios fetais, não adultos, o que pode subestimar ou superestimar respostas em doenças de início tardio.
- Perda de microambiente: PDOs e iPSCs perdem interações com células imunes e estroma, limitando a preditividade para terapias imunológicas.
- Deriva de cultura: passagens repetidas alteram o perfil genômico e fenotípico do modelo ao longo do tempo.
- Variabilidade entre amostras: diferenças genéticas de fundo entre pacientes afetam a reprodutibilidade entre laboratórios.
- Prazos longos de PDX: modelos PDX levam meses para estabelecimento, o que limita sua utilidade para decisões clínicas urgentes.
- Falsos positivos/negativos em HTS: triagens de alto rendimento geram artefatos; hits primários precisam de confirmação em ensaios secundários.
Quando tratar um resultado como hipótese geradora: qualquer achado sem controle isogênico, com n amostral abaixo do pré-definido ou sem replicata independente. Quando considerar para tentativa terapêutica: concordância entre pelo menos dois readouts independentes, controle isogênico confirmando o efeito e ausência de toxicidade relevante nos controles.
Ao comunicar incertezas a pacientes e famílias, use linguagem direta: "este resultado sugere que o fármaco X pode ser útil, mas ainda não temos evidência de que funcionará da mesma forma no seu organismo." Evite termos que impliquem certeza onde ela não existe.
Exemplo anônimo: do modelo ao relatório clínico
O caso abaixo ilustra o fluxo completo em formato anonimizado, baseado no processo da Hopeatrarelabs para uma doença neurológica rara de origem genética.
Fluxo resumido: coleta de sangue periférico → reprogramação para iPSC → diferenciação em neurônios corticais → triagem de 200 fármacos aprovados e 3 ASOs personalizados → validação dos hits com controle isogênico corrigido por CRISPR → relatório translacional com recomendação graduada.
O relatório entregue ao médico responsável contém: sumário executivo, evidências por readout, nível de confiança por recomendação, limitações do modelo e próximos passos sugeridos (uso compassivo, acesso a ensaio clínico ou programa de ASO personalizado).
Por que este trabalho importa: perspectiva para pacientes e clínicos
Para uma família que aguarda há anos um diagnóstico ou uma opção terapêutica, um relatório translacional bem construído pode ser a diferença entre uma decisão informada e uma tentativa no escuro. Não é uma promessa de cura. É evidência estruturada que permite ao médico e à família pesar riscos e benefícios com dados reais, não apenas com literatura genérica sobre a doença.
Para clínicos e fundações, esses dados servem a um propósito adicional: priorizar recursos escassos. Saber que um fármaco já aprovado mostrou efeito no modelo do paciente específico, com controle isogênico confirmando o mecanismo, muda a conversa sobre uso compassivo ou desenho de um ensaio clínico. A Hopeatrarelabs foi construída para preencher exatamente essa lacuna, com rigor científico e transparência metodológica como princípios não negociáveis.
Como iniciar um programa com a Hopeatrarelabs
A Hopeatrarelabs oferece o caminho mais direto entre a amostra do paciente e um relatório translacional clinicamente utilizável para doenças genéticas raras. O diferencial concreto: cada programa inclui controles isogênicos corrigidos por CRISPR como padrão, não como opcional, e o relatório final é estruturado para ser lido por um comitê clínico, não apenas por pesquisadores.
O onboarding segue quatro passos: triagem inicial de amenabilidade (gratuita), assinatura de contrato e MTA, coleta e envio da amostra com kit fornecido pela Hopeatrarelabs, e kick-off científico com o médico responsável. Pacientes, famílias, fundações e parceiros biofarmacêuticos podem iniciar o processo pela página de serviços da Hopeatrarelabs ou acessar os recursos técnicos detalhados na central de conhecimento. Entre em contato para iniciar sua avaliação de amenabilidade.
Fontes
As referências abaixo sustentam as afirmações técnicas deste artigo e são ponto de partida para aprofundamento:
- Frontiers | Human-based complex in vitro models: their promise and potential for rare disease therapeutics
- Patient-derived cancer models review (PMC)
- Rapid and scalable preclinical evaluation of personalized antisense oligonucleotide therapeutics using organoids derived from rare disease patients | medRxiv
- Estudo de mutação no gene CYFIP2 causadora da encefalopatia epiléptica (tese Fiocruz)
Este artigo fornece informações gerais e não substitui a orientação de um médico qualificado. Consulte um profissional de saúde qualificado sobre o seu caso antes de agir com base neste conteúdo.