
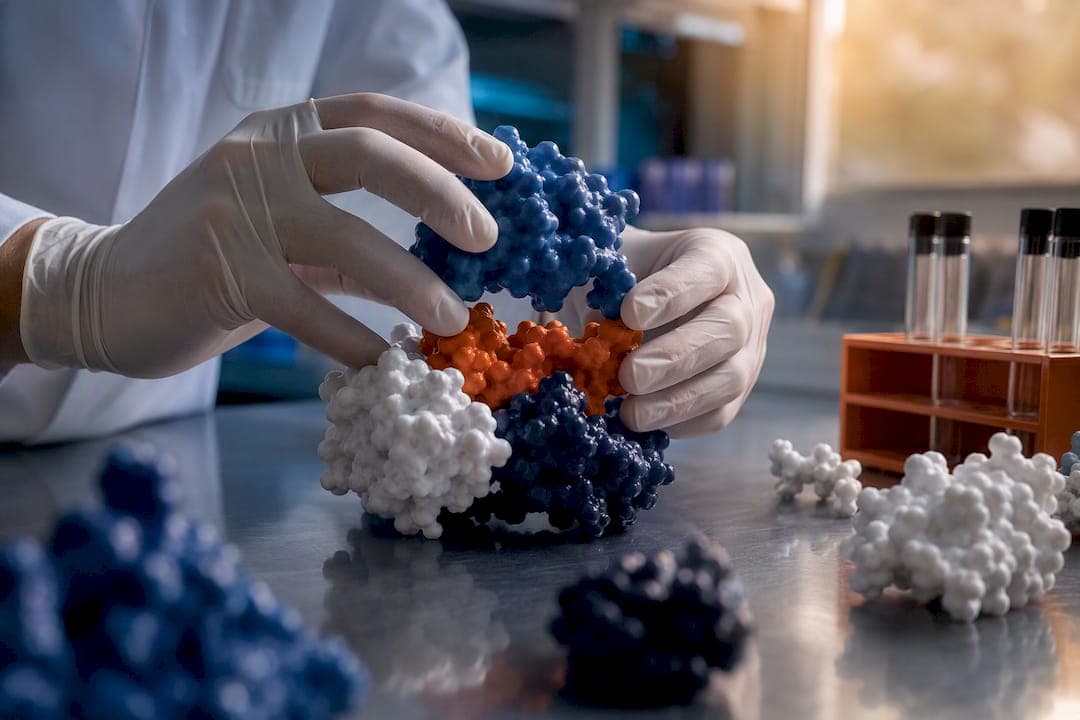
Efeito dominante negativo (DN) é a produção de uma proteína mutante estável que interfere ativamente na função do alelo saudável, geralmente por envenenar complexos multiméricos onde antes bastava uma cópia funcional. Esse mecanismo muda o raciocínio diagnóstico: uma variante DN pode causar doença grave mesmo quando o outro alelo é perfeitamente normal, o que a distingue de haploinsuficiência. Assinaturas estruturais como ΔΔG moderado e enriquecimento em interfaces de interação já permitem sinalizar candidatos a DN antes mesmo do ensaio funcional.
Em resumo:
- A montagem cotraducional reduz o risco de efeito dominante negativo em proteínas oligoméricas ao limitar a formação de complexos híbridos envenenados.
- Variantes DN frequentemente apresentam ΔΔG moderado, enriquecimento em interfaces de interação e agrupamentos tridimensionais, que ajudam na priorização preditiva.
- Confirmações experimentais envolvem demonstrar comontagem física, disfunção do heterocomplexo e validação em modelos celulares derivados do próprio paciente.
- Estratégias terapêuticas eficazes focam na redução da proteína mutante, como oligonucleotídeos antisenso específicos, ao contrário da simples ampliação do gene normal.
- Modelos de iPSC do paciente e edição genética avançada auxiliam na diferenciação entre mecanismos DN e LOF, apoiando decisões clínicas precisas.
Índice
- O que são mecanismos dominante negativos na genética molecular?
- Como a montagem cotraducional modula o risco de efeito dominante negativo?
- Quais assinaturas estruturais indicam um mecanismo dominante negativo?
- Como comprovar experimentalmente um efeito dominante negativo?
- Por que o mecanismo molecular muda a escolha terapêutica?
- Quais genes ilustram mecanismos dominante negativos bem documentados?
- Como modelos de iPSC ajudam a diferenciar mecanismos dominante negativos na prática?
- Perspectiva: o que falta para tratar o efeito dominante negativo como rotina clínica
- Como caracterizar variantes suspeitas de efeito dominante negativo com a Hopeatrarelabs
- Fontes
- Perguntas frequentes
O que são mecanismos dominante negativos na genética molecular?
DN não é um rótulo genérico para "mutação ruim". É uma categoria mecanística específica, com três variantes molecular bem descritas na literatura.
Envenenamento por comontagem ocorre quando a subunidade mutante se incorpora normalmente ao complexo multimérico, mas torna o complexo inteiro disfuncional. É o cenário clássico em colágenos, canais iônicos tetraméricos e proteínas de filamento intermediário: uma cópia defeituosa dentro de um oligômero de quatro ou seis subunidades já compromete a estrutura toda, não apenas um quarto ou um sexto da função.
Sequestro ou competição em trans acontece quando a proteína mutante mantém a capacidade de se ligar a parceiros, cofatores ou fatores de troca, mas não consegue executar a etapa seguinte. Ela ocupa o parceiro sem entregar o resultado funcional, criando um "sumidouro" molecular. É diferente do envenenamento de complexo porque aqui a proteína mutante nem sempre precisa integrar o mesmo complexo do alelo normal: ela compete por um recurso limitado.
Agregação e deslocalização descreve mutantes que se dobram mal, formam agregados intracelulares e arrastam consigo cópias da proteína normal, ou que se acumulam em compartimentos errados e desorganizam a via em que deveriam atuar. Aqui o dano não vem de um complexo mal formado no local certo, mas da proteína normal ficar indisponível por associação física com o agregado mutante.
Esses três mecanismos se sobrepõem à distinção clássica entre DN, haploinsuficiência e ganho de função (GOF), e a fronteira entre eles é conceitual, não sempre observacional:
- Haploinsuficiência (perda de função, LOF): um alelo produz metade da proteína funcional e essa quantidade não é suficiente para o fenótipo normal. O dano é proporcional à dose perdida.
- Dominante negativo: um alelo produz uma proteína que ativamente sabota o produto do outro alelo, gerando perda funcional desproporcional, muitas vezes acima de 50%, conforme descrito em revisões sobre mecanismos patogênicos além do paradigma de perda de função.
- Ganho de função: a proteína mutante adquire uma atividade nova ou exagerada, independente da presença do alelo normal.
A plausibilidade biológica de cada mecanismo depende de propriedades estruturais concretas. Proteínas que funcionam como monômeros isolados raramente sofrem DN clássico, porque não há complexo para envenenar nem parceiro para sequestrar de forma relevante. Já proteínas obrigatoriamente oligoméricas, com múltiplas interfaces de contato e dosagem sensível, são candidatas naturais. Isso explica por que canais iônicos, receptores multissubunidade e proteínas estruturais fibrosas aparecem tão repetidamente em catálogos de doenças dominante negativas.
Como a montagem cotraducional modula o risco de efeito dominante negativo?
A maior parte da modelagem clássica de DN assume que monômeros mutantes e normais se misturam aleatoriamente no citoplasma antes de formar complexos. Essa suposição simplificadora não se sustenta para todas as proteínas, e a diferença importa clinicamente.
Quando a montagem do complexo começa ainda durante a tradução do mRNA, no chamado cis-assembly cotraducional, subunidades nascentes tendem a se associar preferencialmente com outras moléculas sintetizadas no mesmo contexto ou próximas espacialmente, em vez de se misturar livremente com todo o pool citoplasmático de proteína já madura. Isso reduz a formação de híbridos entre monômero mutante e monômero normal, funcionando como um amortecedor natural contra o efeito dominante negativo.
Uma parcela significativa das proteínas humanas realiza montagem cotraducional, de acordo com uma análise sobre variantes dominante negativas e montagem cotraducional de complexos macromoleculares. Para esse subconjunto, o risco de DN pode ser sistematicamente menor do que o previsto por modelos que assumem mistura estocástica de subunidades.
A implicação prática se desdobra em pontos concretos para quem interpreta variantes:
Proteínas com cis-assembly dominante tendem a limitar a fração de complexos híbridos envenenados, o que pode explicar penetrância incompleta ou expressividade variável em algumas famílias com a mesma variante.
- Proteínas que se associam predominantemente em trans, após a tradução completa e liberação no citosol, ficam mais expostas à mistura aleatória e, portanto, mais suscetíveis a DN clássico.
- Densidade ribossomal, ordem de tradução dos éxons e afinidade de associação entre subunidades nascentes são variáveis que pesquisadores precisam considerar ao modelar risco DN, não apenas a sequência da proteína madura.
- Genes que codificam subunidades de complexos grandes e assimétricos (como alguns canais e receptores heteroméricos) merecem atenção redobrada, porque a estequiometria complexa dificulta prever se a montagem cotraducional realmente protege contra o mutante.
Significa que o mecanismo de montagem é uma variável adicional, junto com estequiometria e afinidade de interface, que ajuda a explicar por que duas proteínas com arquitetura oligomérica parecida podem ter comportamentos DN muito diferentes, na prática clínica.
Quais assinaturas estruturais indicam um mecanismo dominante negativo?
Variantes DN deixam pistas estruturais mensuráveis, e essas pistas já alimentam preditores computacionais usados na triagem de variantes de significado incerto.
O achado mais consistente é que variantes DN e GOF tendem a ser estruturalmente mais leves do que variantes LOF: ambos os grupos apresentam valores médios de ΔΔG (variação de energia livre de estabilidade) menores do que mutações de perda de função clássica, segundo um estudo publicado na Nature Communications sobre os efeitos estruturais de mutações LOF, GOF e dominante negativas. Isso faz sentido mecanisticamente: uma proteína DN precisa manter estabilidade suficiente para se dobrar corretamente, se localizar no compartimento certo e ainda se associar ao complexo ou parceiro que vai sabotar. Uma mutação que desestabiliza a proteína ao ponto de degradação rápida simplesmente produz haploinsuficiência, não DN.
O segundo achado relevante é o enriquecimento em interfaces de interação homomérica: variantes DN aparecem com frequência desproporcional em resíduos que participam diretamente do contato entre subunidades. O terceiro é o clustering tridimensional: variantes patogênicas com mecanismo DN ou GOF tendem a se agrupar espacialmente na estrutura tridimensional da proteína, formando bolsões de resíduos críticos, em vez de se distribuírem de forma difusa por toda a cadeia.
Na prática de bancada e de bioinformática, isso se traduz em critérios objetivos de priorização:
- Verificar se a variante recai em uma interface anotada de homo ou heterodimerização usando estruturas experimentais ou modelos do AlphaFold.
- Calcular ΔΔG previsto e observar se o valor é moderado, não extremo, o que favorece hipótese DN sobre LOF.
- Mapear variantes conhecidas do mesmo gene no espaço 3D da proteína para detectar clustering, sinal consistente com mecanismo DN ou GOF.
- Combinar esses sinais estruturais com escores de perda de função (mLOF) e similaridade semântica de fenótipo, abordagem que melhora a priorização de mecanismos em genes com padrões de herança mista.
Nenhum desses critérios funciona isoladamente como prova definitiva. Preditores computacionais atuais subestimam sistematicamente variantes DN e GOF, porque a maioria dos algoritmos foi treinada majoritariamente em dados de perda de função, conforme apontado no mesmo estudo da Nature Communications. Incorporar informação de interação intermolecular e clustering estrutural melhora a discriminação, mas ainda não substitui validação experimental direta.
Dica profissional: Antes de classificar uma variante como DN só porque o ΔΔG é baixo, cheque se ela também recai em interface conhecida. ΔΔG moderado isolado também aparece em variantes benignas ou de penetrância reduzida; é a combinação de estabilidade preservada com posição estrutural crítica que fortalece a hipótese.
Como comprovar experimentalmente um efeito dominante negativo?
Classificar uma variante como DN a partir de dados estruturais é hipótese, não diagnóstico. A confirmação exige um fluxo experimental em camadas, cada uma reduzindo a chance de erro de classificação.
- Demonstrar comontagem física. Coimunoprecipitação (co-IP), eletroforese em gel nativo (BN-PAGE), cromatografia de exclusão molecular (SEC) e crosslinking químico mostram se a subunidade mutante realmente se associa à subunidade normal, formando o complexo híbrido previsto pelo modelo teórico.
- Provar disfunção do heterocomplexo. Não basta comontar: é preciso mostrar que o complexo misto (mutante mais normal) perde atividade em comparação ao complexo homogêneo normal. Ensaios de atividade enzimática, eletrofisiologia para canais iônicos ou ensaios de ligação a ligante cumprem esse papel.
- Testar resgate por superexpressão do alelo normal. Se o fenótipo melhora ao aumentar a dose de proteína selvagem, o mecanismo tende para haploinsuficiência. Se o fenótipo persiste ou piora, isso reforça DN, porque o problema não é falta de proteína boa, é presença de proteína ruim interferindo.
- Aplicar redução alelo-específica. Knockdown ou knockout seletivo do alelo mutante, sem afetar o alelo normal, deve reverter o fenótipo em um cenário DN verdadeiro. Esse é um dos testes mais informativos, porque separa causa de consequência de forma direta.
- Validar em modelo celular relevante. Linhagens de células-tronco pluripotentes induzidas (iPSCs) derivadas do próprio paciente, editadas por CRISPR para gerar controles isogênicos corrigidos, permitem observar o fenótipo no contexto genético real, com o tipo celular certo e a dosagem endógena da proteína, algo que sistemas de sobreexpressão heteróloga não capturam bem.
- Confirmar relevância fenotípica em modelo animal, quando aplicável. Camundongos knock-in carregando a variante exata do paciente ajudam a verificar se o mecanismo observado in vitro se traduz em fenótipo de órgão ou sistema inteiro, especialmente relevante para doenças neurológicas e cardíacas.
Um fluxo robusto combina evidência de comontagem física, evidência funcional de que o híbrido é inativo e modelagem do fenótipo em células de paciente ou animais, e cada etapa adicional reduz a chance de má classificação, de acordo com uma revisão sobre mecanismos patogênicos e terapias de precisão em epilepsias monogênicas.
Dica profissional: Quando o gene candidato tem homólogo bem caracterizado em outra espécie ou paralogia funcional bem descrita, comece pelo ensaio de resgate por superexpressão antes de investir em modelo animal completo. Ele é mais rápido, mais barato e já elimina boa parte das hipóteses erradas antes de escalar para um sistema mais caro.
Por que o mecanismo molecular muda a escolha terapêutica?
O mecanismo por trás de uma variante determina quase toda a lógica de desenho terapêutico, e ignorar essa distinção é uma das formas mais comuns de desperdiçar um programa de tratamento em doença rara.
Em haploinsuficiência clássica, aumentar a expressão do alelo normal, seja por terapia gênica de adição, ativação transcricional ou até edição para reforçar o promotor, costuma ser estratégia sensata: mais proteína boa compensa a falta. Em DN, essa mesma lógica pode ser ineficaz ou diretamente nociva. Se a proteína mutante continua sendo produzida e continua envenenando complexos, aumentar a proteína normal só amplia o número de complexos disponíveis para serem sabotados, sem resolver a causa raiz. Revisões sobre mecanismos além do paradigma de perda de função e análises de casos publicados convergem nesse alerta.
As alternativas mais coerentes com mecanismo DN atacam a origem do problema, reduzindo a presença da proteína mutante em vez de apenas suplementar a normal:
- Oligonucleotídeos antisenso (ASO) alelo-específicos, desenhados para reconhecer a sequência exata da variante mutante e promover sua degradação seletiva ou bloquear sua tradução, preservando a expressão do alelo normal. Essa abordagem exige validação funcional prévia, tipicamente em modelos celulares derivados do próprio paciente, para confirmar seletividade antes de qualquer aplicação clínica.
- Degradação seletiva do mutante por outras vias, incluindo estratégias de RNA interferente alelo-específico quando a diferença de sequência entre os dois alelos permite discriminação eficiente.
- Edição gênica corretiva ou terapia gênica de substituição combinada com inativação do alelo mutante, cenário mais complexo tecnicamente, mas cada vez mais explorado quando ASOs não atingem eficácia suficiente ou quando o gene tolera edição direta.
- Estratégias de exon skipping, já estabelecidas em outras doenças monogênicas, que podem ser adaptadas para remover o segmento que codifica o domínio responsável pela interferência dominante, como discutido em contextos de terapias baseadas em oligonucleotídeos para distrofias musculares.
Identificar corretamente se um variante é DN ou LOF orienta a escolha entre ASO, reposição gênica ou edição, ponto central em revisões sobre terapias de precisão em epilepsias monogênicas, onde canalopatias com mecanismo misto (alguns variantes LOF, outros DN, no mesmo gene) exigem estratégias terapêuticas opostas dependendo do caso individual. Um exemplo prático dessa complexidade aparece em famílias de canais iônicos onde a mesma proteína pode sofrer tanto mutações de perda de função simples quanto mutações dominante negativas, e tratar as duas com a mesma lógica terapêutica seria um erro. A distinção entre haploinsuficiência e mecanismos que exigem modelagem funcional específica precisa estar clara antes de qualquer decisão de programa pré-clínico.
Dica profissional: Antes de comprometer recursos com um programa de ASO alelo-específico, confirme que existe diferença de sequência suficiente entre os alelos mutante e normal para permitir discriminação segura. Variantes de ponto único às vezes não oferecem margem suficiente, e isso muda toda a viabilidade do desenho do oligonucleotídeo.
Quais genes ilustram mecanismos dominante negativos bem documentados?
Casos publicados de DN raramente são intercambiáveis entre si: cada gene ilustra uma combinação diferente de mecanismo molecular e evidência experimental, e essa variedade é o que torna o conceito difícil de generalizar em uma única regra.
- CLCN7, canal de cloreto envolvido em osteopetrose, exemplifica DN por tráfego intracelular alterado: variantes mutantes podem se associar ao canal normal e comprometer sua localização ou função na membrana, em vez de simplesmente reduzir a quantidade de canal funcional produzido.
- SCN1A, canal de sódio associado a formas graves de epilepsia, mostra como o mesmo gene pode abrigar tanto variantes de perda de função simples quanto variantes com comportamento dominante negativo sobre subunidades parceiras, o que ajuda a explicar variação de gravidade entre pacientes com mutações diferentes no mesmo gene.
- GABRG2, subunidade de receptor GABA-A, ilustra o mecanismo de agregação e deslocalização: proteínas mutantes retidas no retículo endoplasmático podem arrastar subunidades normais para o mesmo compartimento, reduzindo receptores funcionais disponíveis na membrana muito além do esperado pela simples perda de um alelo.
- FTL, gene da cadeia leve de ferritina, mostra envenenamento de complexo multimérico: a ferritina funcional é um polímero de 24 subunidades, e mesmo uma fração pequena de subunidades mutantes pode comprometer a estrutura do complexo inteiro o suficiente para gerar disfunção clínica.
- Rac2, GTPase envolvida em função de neutrófilos, ilustra sequestro em trans: variantes mutantes podem competir por fatores de troca de nucleotídeo guanina (GEFs) sem executar a sinalização downstream correta, retirando o recurso limitado do pool disponível para a proteína normal.
Cada um desses genes só foi classificado como DN depois de evidência experimental direta, como coimunoprecipitação mostrando interação física, ensaios funcionais mostrando disfunção do heterocomplexo ou modelos celulares confirmando o fenótipo. A lição para quem interpreta laudo genético é resistir à tentação de assumir DN apenas porque a literatura menciona o termo para aquele gene em algum contexto: mecanismo pode variar por domínio, por posição da variante e até por tipo celular. Diferenças de contexto clínico entre doença monogênica e poligênica tornam ainda mais importante documentar o mecanismo específico daquela variante, naquele paciente, antes de tomar decisão terapêutica.
Como modelos de iPSC ajudam a diferenciar mecanismos dominante negativos na prática?
Confirmar DN em bancada acadêmica é uma coisa. Confirmar DN no contexto genético e celular exato de um paciente individual, com dosagem endógena real e background genético próprio, é outra, e é onde plataformas de modelagem baseadas em iPSC entram como ferramenta prática.
O fluxo geral começa com coleta de amostra do paciente, tipicamente células sanguíneas ou fibroblastos de biópsia de pele, seguida de reprogramação em iPSCs. A partir daí, edição por CRISPR permite gerar uma linha controle isogênica corrigida, geneticamente idêntica ao paciente exceto pela variante de interesse, o comparador mais rigoroso possível para qualquer ensaio funcional. Com essas duas linhas em mãos, o mutante e o controle corrigido, torna-se possível diferenciar experimentalmente:
- Se a proteína mutante realmente comonta com a normal no tipo celular relevante para a doença, não em uma linhagem heteróloga genérica.
- Se um ensaio de resgate funcional por ajuste de dosagem melhora, mantém ou piora o fenótipo, sinal direto sobre haploinsuficiência versus DN.
- Se um ASO candidato reduz seletivamente a proteína mutante sem comprometer a normal, medido diretamente nas células do próprio paciente.
- Se indicadores de sequestro, como disponibilidade de parceiros de ligação ou atividade de vias downstream, se normalizam quando o alelo mutante é silenciado.
Combinar esse modelo com triagem paralela de milhares de moléculas aprovadas pela FDA amplia a janela de investigação: em vez de testar uma hipótese terapêutica por vez, é possível avaliar simultaneamente candidatos de reposicionamento de fármaco, programas de ASO personalizados e viabilidade de terapia gênica sobre a mesma linha celular derivada do paciente. Para equipes clínicas e laboratórios de pesquisa que precisam de dados funcionais concretos antes de comprometer um programa terapêutico inteiro, esse tipo de caracterização reduz a incerteza sobre qual mecanismo está realmente em jogo antes de qualquer decisão de alto custo.
Perspectiva: o que falta para tratar o efeito dominante negativo como rotina clínica
A maior lacuna hoje não é falta de teoria sobre DN. É a distância entre um sinal estrutural bonito no papel, ΔΔG moderado, clustering em interface, e a certeza funcional de que aquele mecanismo realmente opera naquele paciente específico. Preditores computacionais ainda tratam estrutura, expressão e fenótipo como camadas separadas, quando deveriam ser integrados em um único modelo de risco. A comunidade também carece de pipelines padronizados: dois laboratórios podem chegar a conclusões opostas sobre a mesma variante porque usaram ensaios funcionais diferentes, sem um consenso mínimo sobre o que conta como prova suficiente. Modelos funcionais derivados de paciente não são luxo acadêmico nesse cenário: são a ponte mais confiável entre hipótese estrutural e decisão terapêutica real. Colaboração mais estreita entre quem resolve estrutura de proteína e quem trata paciente à beira do leito é o próximo passo óbvio, e ainda subaproveitado.
— John
Como caracterizar variantes suspeitas de efeito dominante negativo com a Hopeatrarelabs
Diferente de laboratórios acadêmicos que testam uma hipótese por vez, a Hopeatrarelabs roda a caracterização funcional e a triagem terapêutica em paralelo, sobre o mesmo modelo celular do paciente, o que comprime meses de ensaios sequenciais em um único programa coordenado.
Para equipes que suspeitam de mecanismo dominante negativo em uma variante e precisam de evidência funcional antes de decidir entre ASO, terapia gênica ou edição, o laboratório oferece o desenvolvimento de modelos de doença derivados de iPSC do próprio paciente, com biobanco e linha controle isogênica corrigida por CRISPR. Sobre essa base, são realizadas triagens paralelas de fármacos aprovados e o design, síntese e validação in vitro de oligonucleotídeos antisenso personalizados. Antes de qualquer programa maior, um estudo de amenabilidade e roteiro de descoberta indica se a variante é candidata plausível a cada modalidade terapêutica, poupando recursos em becos sem saída. Famílias, médicos, fundações e parceiros biofarmacêuticos que precisam avançar de um laudo genético para um plano concreto de investigação podem conhecer os serviços da Hopeatrarelabs e iniciar uma conversa técnica sobre o caso específico.
Fontes
- Dominant negative variants and cotranslational assembly of macromolecular complexes
- Pathogenic mechanisms and precision therapy approaches in monogenic epilepsies
- Diverse molecular mechanisms underlying pathogenic protein mutations: beyond the loss-of-function paradigm
Perguntas frequentes
O que significa mutação dominante negativa?
É uma variante que produz proteína mutante estável o suficiente para interagir com a proteína normal, geralmente dentro do mesmo complexo, e sabotar sua função. O resultado é perda funcional desproporcional, muitas vezes acima da metade esperada, como descrito em revisões sobre mecanismos além da simples perda de função.
O que significa "proteína dominante negativa"?
É a proteína mutante em si, aquela capaz de se associar a parceiros normais e comprometer o funcionamento do complexo ou via inteira. Ela precisa manter estabilidade estrutural suficiente para participar da interação, e não simplesmente ser degradada, o que a diferencia de mutações que geram haploinsuficiência.
Quais são exemplos de mutações com efeito negativo sobre a função?
CLCN7 em osteopetrose, SCN1A em epilepsias graves, GABRG2 em receptores GABA-A, FTL na ferritina e Rac2 em função de neutrófilos ilustram mecanismos distintos: tráfego alterado, agregação, envenenamento de multímero e sequestro de cofator, respectivamente. Cada caso exigiu ensaios funcionais específicos para confirmar o mecanismo.
Quais são exemplos de traços dominantes na genética?
Traços dominantes clássicos incluem cor de olho castanha sobre azul, polidactilia e acondroplasia, casos em que uma única cópia do alelo já determina o fenótipo observável. Isso é diferente de mecanismo dominante negativo, que descreve como a proteína mutante interfere ativamente na proteína normal, não apenas que um alelo se expressa sobre o outro.
Como a Hopeatrarelabs ajuda a testar hipóteses sobre mecanismo dominante negativo?
A Hopeatrarelabs constrói modelos de iPSC do próprio paciente com controle isogênico corrigido por CRISPR e roda triagem paralela de fármacos aprovados e programas de ASO sobre essa base celular. Os detalhes de cada serviço e como iniciar um programa estão disponíveis diretamente no site da Hopeatrarelabs.