
对于希望尽快获得潜在治疗的罕见遗传病患者,单患者IND(扩大使用)通常是更快的路径,因为 FDA 非紧急审批通常在几天内完成,紧急情况下可较快获得授权。如果目标是严谨验证某种治疗对这个具体患者是否真正有效,且病情允许交叉设计,n-of-1 试验才是更合适的工具。真正决定成败的,往往不是监管审批速度,而是药厂是否同意提供药物,以及主治医师是否愿意承担申办者责任。
简述:
- 单患者IND主要促进患者尽快用药,关键障碍在于药厂是否愿意配合提供药物。
- n-of-1试验旨在生成高可信度证据,但其设计和执行要求较高,耗时也更长。
- 启动单患者IND无需随机化,但需获得药厂、FDA及IRB的审批,速度受药厂供应影响最大。
- 药厂拒绝供药是实际最大阻碍,提前准备病历、责任分工和沟通策略至关重要。
- 医疗团队应同步推进IND申办和体外模型建设,以提升治疗成功几率和获取辅助证据。
目录
- 单患者IND vs n-of-1:目标、设计与证据强度对比
- 如何实际启动:单患者IND与n-of-1的步骤与时间
- 优势与局限:家庭在决策时该权衡什么
- 家属清单:材料准备、责任分工与沟通要点
- 药物获取现实:制造商同意为何是关键
- n-of-1在罕见遗传病中的伦理与统计学限制
- RareLabs能提供的补充证据:并行筛选如何支持决策
- 编辑视角:家庭真正该优先解决的问题
- 如果想进一步探索:与Hopeatrarelabs开始咨询
- 来源
- 常见问题
单患者IND vs n-of-1:目标、设计与证据强度对比
两者解决的是完全不同的问题。单患者IND的核心目的是让一名患者尽快用上某种尚未获批的药物,它属于治疗行为,不是研究。NAM 的分析把这个逻辑说得很清楚:单患者IND追求“可及性”,n-of-1追求“科学性”,二者在罕见病场景里常常互补,而不是二选一。
n-of-1 试验则是为单个患者量身定制的随机、双盲、交叉研究,目标是判断某种治疗对这个人到底有没有用,而不是得出适用于所有患者的群体性结论。
具体差异体现在几个层面:
- 目的:单患者IND是治疗手段;n-of-1 是证据生成手段。
- 设计:单患者IND没有随机化或盲法要求;n-of-1 通常需要随机排序、盲法评估、交叉给药与洗脱期。
- 监管框架:单患者IND由主治医师作为申办者-研究者提交 FDA Form 3926 并接受 IRB 审查;n-of-1 同样需要 IRB 批准,但方案设计和统计分析要求更高。
- 证据强度:单患者IND产生的是单次个案观察,几乎不能外推;n-of-1 如果设计严谨,能给出针对该患者的可重复疗效判断。
如何实际启动:单患者IND与n-of-1的步骤与时间
启动单患者IND通常按以下顺序推进:
- 取得药厂同意。没有厂商愿意提供药物,FDA 审批再快也没有意义。
- 主治医师提交 Form 3926。这份表格描述患者情况、拟用药物、剂量方案与风险评估。
- 等待 FDA 授权与 IRB 同意。NIH IRB 的操作说明指出,单患者扩大使用在法律上仍被视为临床治疗,但依然要过 FDA 与机构 IRB 两道关。紧急情况下可先电话授权用药,再在 15 个工作日内补交完整文件;非紧急情况则需提前完成全部书面审查。
- 发药与后续报告。用药后医师需按方案记录不良事件并向 FDA 和 IRB 报告。
n-of-1 的启动路径不同,重点在方案设计而非审批速度:先确定治疗与对照的交叉顺序、洗脱期长度和评估指标,再寻找具备统计支持能力的团队完成随机化和盲法安排,最后提交 IRB 审查并注册试验、建立数据监控计划。这个过程往往比单患者IND慢,但换来的是可解释的疗效证据。
优势与局限:家庭在决策时该权衡什么
单患者IND的最大优势是速度。FDA 的批准率长期维持在极高水平,真正卡住流程的几乎从来不是审批本身,而是药厂供应意愿和医院内部的行政阻力。
n-of-1 的价值在于科学可信度,代价是可行性门槛更高:疾病必须相对稳定,药物效应必须可逆,团队必须有能力完成随机化和统计分析。
两条路径各自的取舍:
- 单患者IND:拿到药快,但不产出可推广的疗效证据,也无法保证厂商配合。
- n-of-1:证据质量高,但对疾病进展速度、药物代谢周期和统计资源要求苛刻。
- 常见误区:把“FDA 批准”误解为“马上能用药”。批准只是打开了申请通道,药物本身能不能到手,取决于厂商。
专业提示: 在联系药厂之前,先让主治医师确认自己是否愿意也有能力承担申办者-研究者的行政责任——很多申请卡在这一步,而不是卡在 FDA。
家属清单:材料准备、责任分工与沟通要点
真正推进流程前,家属和医疗团队最好按下面的顺序把事情理清楚:
- 整理病历摘要:诊断证据、基因检测报告、既往治疗记录和当前病情进展曲线,这些是医生撰写 Form 3926 的基础材料。
- 明确责任分工:谁是申办者-研究者?谁负责用药管理?谁负责不良事件上报?FDA 的实务经验显示,不少医生因为担心这类行政与法律负担而犹豫是否接手,这一点必须提前确认清楚。
- 联系药厂医学事务部门:说明患者病情、拟用剂量与预期的安全监控计划,管理好双方对时间线的预期。可以先参考美国罕见病快速用药通道的实操指南,了解不同通道之间的操作差异。
药物获取现实:制造商同意为何是关键
FDA 批准了单患者IND申请,不代表患者能拿到药。药厂完全有权拒绝提供,这一点在实践中比审批本身更难突破。一篇公开发表的综述指出,扩大使用是目前最主要的可及性途径,但药厂是否愿意配合,才是决定患者能不能用药的真正瓶颈。
沟通时可以考虑:
- 提前准备好病情严重程度、既往治疗失败记录和拟定的安全监控方案,降低药厂的顾虑。
- 主动提出配合建立不良事件报告机制,这能提升药厂同意的概率。
- 同时了解是否有相关临床试验正在招募,作为备选方案。
- 认清 Right to Try 法律的现实限制:它绕开了 FDA 审批环节,但没有强制药厂必须提供药物,争议也一直存在。
n-of-1在罕见遗传病中的伦理与统计学限制
对于进展迅速或药物效应不可逆的疾病,n-of-1 的交叉设计常常在伦理上说不过去。让病情持续恶化的患者反复停药观察,本身就可能造成伤害。相关方法学讨论也指出,n-of-1 对随机化、盲法和洗脱期有严格要求,单次试验的统计效力天然有限。
可行的补强方式包括:用分层贝叶斯模型把多个患者的 n-of-1 数据汇总分析,或者借助患者特异性的体外模型(比如基于 iPSC 建立的疾病模型)做并行药物筛选,为临床决策提供额外的支持性证据。
RareLabs能提供的补充证据:并行筛选如何支持决策
当单患者IND因为药厂供应问题卡住,或者 n-of-1 因为疾病进展太快而不可行时,患者和家属往往需要另一种支持性证据。本公司利用患者自身细胞建立诱导多能干细胞(iPSC)疾病模型,并进行平行筛选多种已获批准的药物,同时评估定制反义寡核苷酸(ASO)和基因疗法选项。
这类体外并行筛选产生的数据,可以用来支持与药厂的沟通,也可以作为 IND 申报材料的一部分,帮助 IRB 和监管方理解某种药物对这名患者的潜在生物学合理性。这类证据能帮助搭建沟通材料,但不能替代随机对照试验的统计学结论,也不能保证药厂一定同意供药。当常规路径卡在证据不足这一步时,这类研究型服务值得纳入考虑。
编辑视角:家庭真正该优先解决的问题
大多数关于单患者IND和 n-of-1 的讨论,把重点放在监管流程本身,这其实抓错了主要矛盾。FDA 审批速度已经足够快,真正拖慢患者的是两件事:药厂愿不愿意给药,以及有没有医生愿意承担申办者责任。这两件事都不是靠填表能解决的,需要提前做关系建设和证据准备。
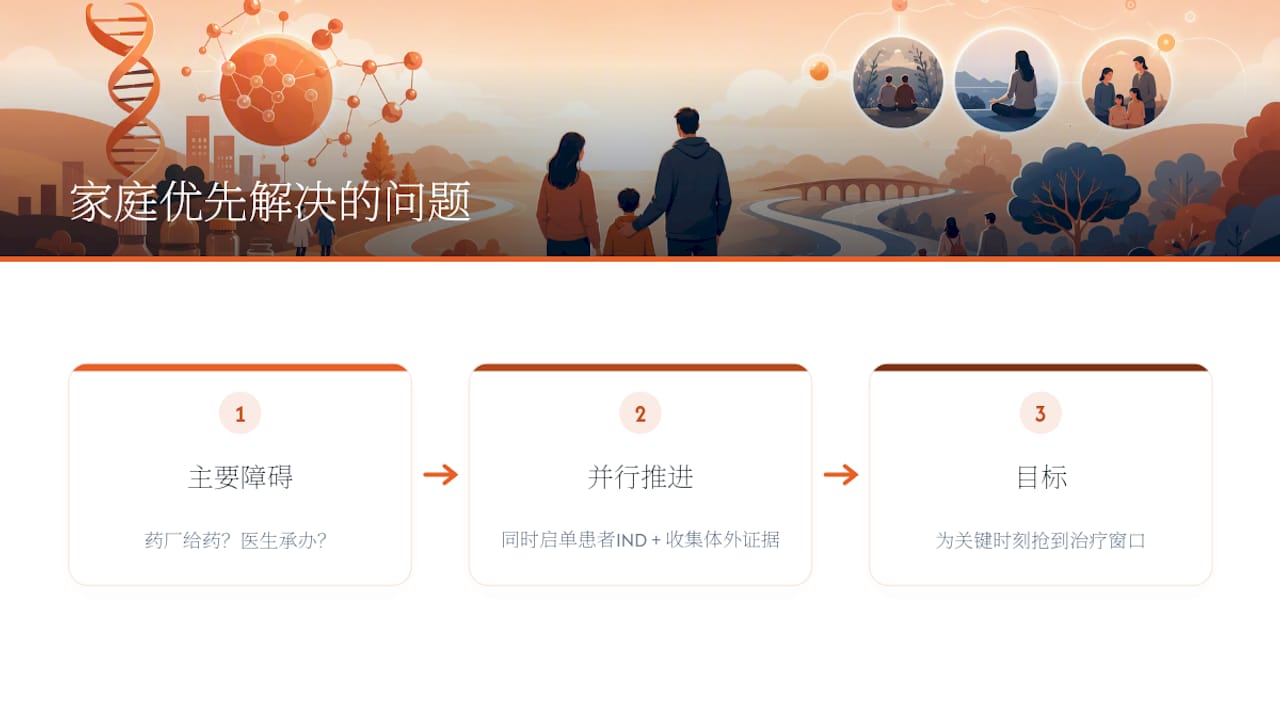
常规建议往往把 n-of-1 描述成“更科学、更值得追求”的选项,却很少提醒读者:对进展迅速的罕见病,交叉设计本身可能不道德。科学严谨性不该以拖延治疗为代价。
我认为家庭应该优先做的,是同步推进两件事而不是二选一:一边尽快启动单患者IND争取治疗窗口,一边收集能支持药厂沟通和监管对话的体外证据。这两条路径不是竞争关系,而是同一场仗里的两条战线。谁先把证据和关系准备好,谁就能在关键时刻抢到时间。
— John
如果想进一步探索:与Hopeatrarelabs开始咨询
如果单患者IND卡在药厂供应,或者 n-of-1 因为疾病进展太快而无法安全开展,Hopeatrarelabs 提供的是一条互补路线,而不是替代监管流程本身。
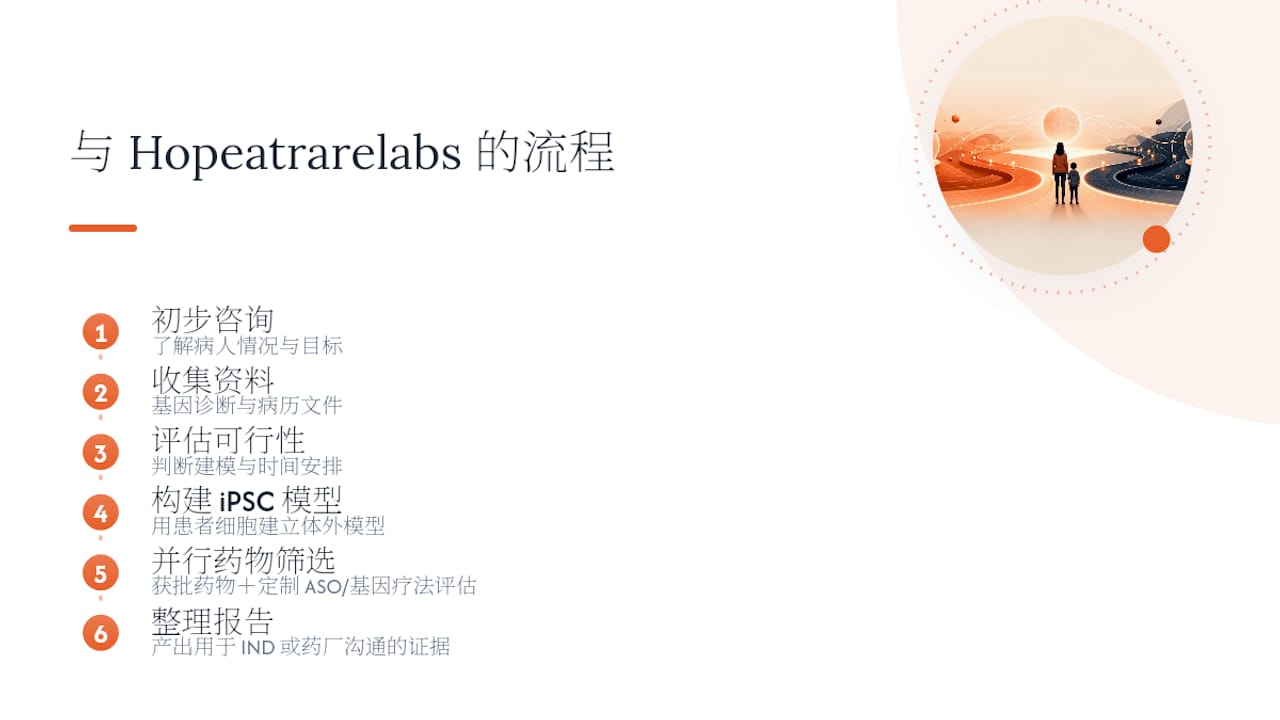
具体来说,本公司用患者自身细胞构建 iPSC 疾病模型,并行筛选多种已获批准的药物,同时评估定制 ASO 与基因疗法选项,产出的数据可以整理成 IND 申报材料的一部分,也能作为与药厂医学事务部门沟通时的支持性证据。想了解并行筛选具体如何运作,可以先看看患者专属并行药物筛选的实操案例。
联系流程通常从初步咨询开始,团队会先了解患者的基因诊断和病历资料,再评估建模的可行性和大致时间安排。需要说明的是,这类体外证据能支持决策与沟通,但并不自动等同于随机对照试验的结论。如果你正在为家人寻找下一步的科学支持,可以直接访问 Hopeatrarelabs 的服务页面了解具体的建模与筛选服务。
This article is general information, not a substitute for advice from a qualified doctor. Consult a qualified healthcare professional about your own circumstances before acting on anything here.
来源
- Physician Request for a Single Patient IND for Compassionate or Emergency Use | FDA
- Expanding Patient Access to Investigational Drugs | PMC
- Expanding the role of n-of-1 trials in the precision medicine era | NAM
- Single Patient Expanded Access | NIH IRB
常见问题
单患者IND和n-of-1能同时进行吗?
可以。两者目的不同,单患者IND解决“能不能用药”的问题,n-of-1 解决“这药对这个人有没有用”的问题,实践中常常先后或并行推进。
单患者IND的批准需要多长时间?
FDA 数据显示,非紧急申请平均约 4 天完成审批,紧急情况下可在数小时内获得授权。真正的时间瓶颈通常出现在药厂供应环节,而不是审批本身。
谁来承担单患者IND的申办者责任?
主治医师作为申办者-研究者,需要提交 Form 3926,并负责后续的用药管理与不良事件上报,这也是不少医生犹豫接手的原因。
为什么有些患者拿到了FDA批准却用不上药?
因为 FDA 批准只是打开了申请通道,药厂是否同意供药才是真正的瓶颈。厂商可以出于产能、法律或商业考虑拒绝提供药物。
Hopeatrarelabs能替代临床试验吗?
不能。Hopeatrarelabs 的 iPSC 建模和并行药物筛选提供的是支持性证据,可以帮助与药厂沟通或补充 IND 申报材料,但不能替代随机对照试验产生的统计学结论。