
RareLabs conçoit un programme personnalisé qui reprogramme les cellules d'un nouveau‑né en cellules souches pluripotentes induites (iPSC), génère des lignées corrigées par CRISPR, puis teste en parallèle des milliers de médicaments déjà approuvés et des oligonucléotides antisens (ASO) sur mesure. Le résultat livré à la famille et au médecin : une liste priorisée de candidats thérapeutiques, assortie d'un rapport scientifique complet.
Ce programme n'a rien à voir avec le dépistage néonatal populationnel pratiqué systématiquement à la maternité. Il s'agit d'une démarche translationnelle, activée quand un diagnostic génétique rare est confirmé ou fortement suspecté, et qu'aucun traitement approuvé n'existe. La grande majorité des maladies rares n'ont aujourd'hui aucun traitement ciblé approuvé, ce qui explique pourquoi des plateformes comme celle de Hopeatrarelabs se sont développées autour de modèles cellulaires issus directement du patient.
RareLabs s'appuie sur deux cadres de référence pour structurer ce travail : les lignes directrices N1C VARIANT du N=1 Collaborative, qui évaluent l'éligibilité d'un variant pathogène à une stratégie ASO, et le FDA Modernization Act 2.0, qui légitime l'usage de modèles cellulaires humains en remplacement partiel des essais sur l'animal.
- Ce que produit le programme : modèles iPSC du patient, criblage pharmacologique à haut débit, ASO personnalisés, rapport de priorisation.
- Pour qui : parents avec diagnostic confirmé ou suspicion forte, médecins référents, fondations, chercheurs en maladies rares.
- Ce que ce n'est pas : un test de dépistage néonatal systématique, ni une garantie de traitement.
- Prochaine étape : contacter l'équipe pour une évaluation de faisabilité avant tout engagement clinique.
Points clés
Un programme personnalisé iPSC combiné au criblage ASO transforme un diagnostic rare sans traitement approuvé en une liste de candidats thérapeutiques testés et priorisés.
| Point | Détails |
|---|---|
| Ce que livre le programme | Modèles iPSC du patient, criblage médicamenteux, ASO sur mesure, rapport priorisé avec données QC. |
| Preuves disponibles | Concordance forte observée entre réponses ex vivo et réponses cliniques dans plusieurs études translationnelles. |
| Cadre réglementaire | Le N1C VARIANT et le FDA Modernization Act 2.0 structurent l'éligibilité des variants et les exigences d'IND pour ASO N‑of‑1. |
| Limites réelles | Un signal positif isolé ne suffit pas ; il doit se répliquer sur la lignée isogénique avant toute décision clinique. |
| Prochaine étape | RareLabs propose une évaluation de faisabilité pour les familles et médecins souhaitant lancer un programme personnalisé. |
Table des matières
- Qu'est‑ce qu'un programme de dépistage nouveau-né pour maladies rares fondé sur l'iPSC ?
- Comment se déroule le pipeline, de l'échantillon au rapport final ?
- Quelles preuves scientifiques soutiennent cette approche ?
- Quelles règles encadrent un ASO personnalisé pour un nouveau-né ?
- Que contient le rapport final, et comment orienter une décision ?
- Qui peut commander ce programme, et quels échantillons sont acceptés ?
- Comment choisir un laboratoire fiable pour ce type de programme ?
- Comment RareLabs structure concrètement chaque programme ?
- Ce que les cliniciens et les familles doivent vraiment retenir
- Comment démarrer un programme personnalisé avec RareLabs
- Sources
Qu'est‑ce qu'un programme de dépistage nouveau-né pour maladies rares fondé sur l'iPSC ?
Un programme de dépistage nouveau-né pour maladies rares de ce type ne cherche pas une maladie inconnue. Il part d'un diagnostic génétique déjà posé, ou d'une forte suspicion clinique, et construit un modèle cellulaire vivant du patient pour tester des traitements avant de les proposer à l'enfant.
Le principe est simple à énoncer, complexe à exécuter. On prélève quelques cellules du nouveau‑né, on les reprogramme en cellules souches pluripotentes induites, puis on les différencie dans le type cellulaire pertinent pour la maladie : neurones, cardiomyocytes, organoïdes hépatiques ou autres. Ces cellules deviennent un avatar biologique du patient, sur lequel on peut cribler des traitements sans jamais exposer l'enfant à un risque direct.
Les livrables typiques d'un tel programme comprennent :
- Un rapport technique détaillant la méthodologie et les résultats de chaque étape.
- Une liste priorisée de candidats thérapeutiques, classés par force de réponse observée.
- Les données brutes de contrôle qualité (QC), pour audit indépendant ou second avis.
- Des recommandations cliniques provisoires, à discuter avec l'équipe médicale traitante.
Ce dépistage néonatal maladies rares personnalisé se distingue nettement d'un test génétique posé au berceau. C'est un programme de recherche appliquée, mené sur plusieurs semaines, avec un objectif : donner aux cliniciens une base de décision solide avant d'envisager un essai clinique ou un usage compassionnel.
Comment se déroule le pipeline, de l'échantillon au rapport final ?
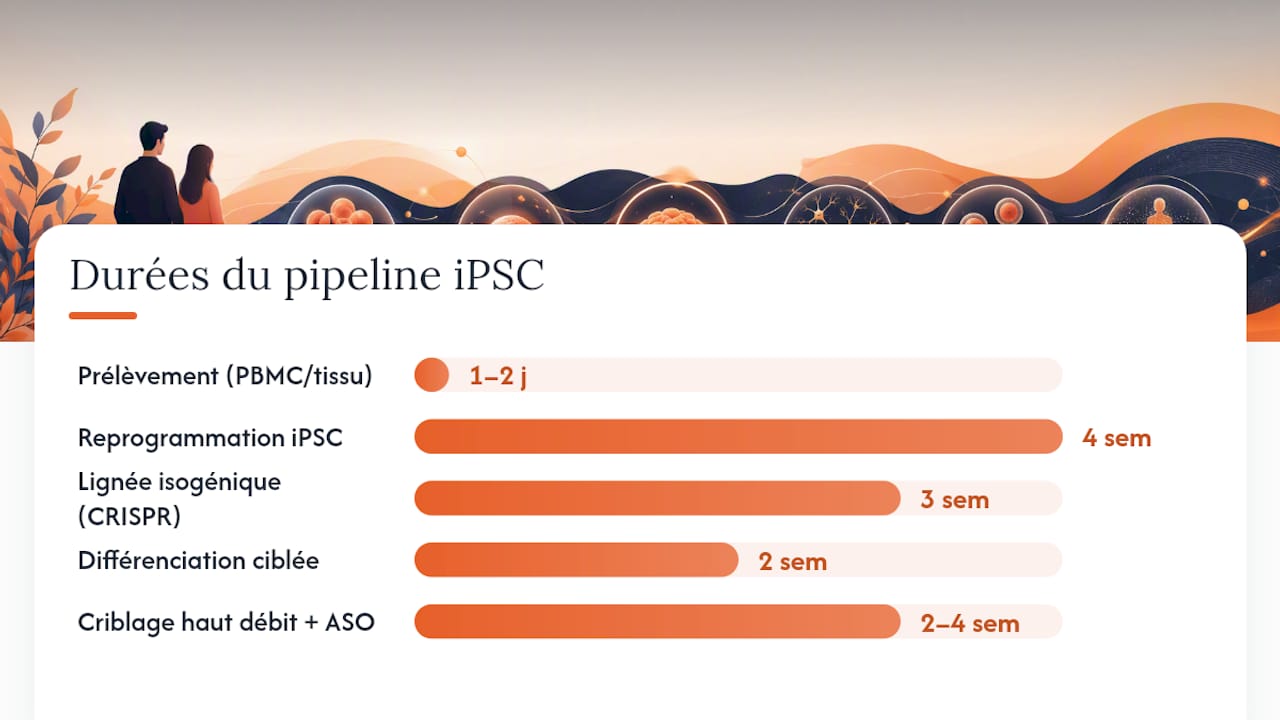
Des plateformes utilisant des PBMC cryopréservés peuvent aujourd'hui générer des lignées iPSC et des organoïdes en quelques semaines pour l'évaluation préclinique d'ASO personnalisés, ce qui a considérablement raccourci les délais par rapport aux méthodes historiques.
| Étape | Ce qui est livré | Délai estimé |
|---|---|---|
| Prélèvement (PBMC ou tissu) | Échantillon viable, chaîne du froid documentée | 1 à 2 jours |
| Reprogrammation en iPSC | Lignée iPSC validée, caryotype normal | 4 semaines |
| Lignée isogénique (CRISPR) | Contrôle génétiquement apparié, correction vérifiée | 3 semaines |
| Différenciation ciblée | Cellules ou organoïdes du tissu d'intérêt | 2 semaines selon le type |
| Criblage haut débit + ASO | Profils de réponse, candidats classés | 2 à 4 semaines |
Chaque étape s'accompagne de critères de contrôle qualité précis : pluripotence confirmée par marqueurs spécifiques, stabilité du caryotype, taux de différenciation du lot cellulaire, reproductibilité du signal sur réplicats. Sans ces jalons documentés, un résultat de criblage n'a aucune valeur clinique exploitable.
Conseil de pro : Demandez toujours au laboratoire quel type cellulaire il prévoit de différencier avant de signer. Le choix doit correspondre exactement au phénotype clinique dominant de l'enfant, pas à ce que le laboratoire sait faire le plus facilement.
Quelles preuves scientifiques soutiennent cette approche ?
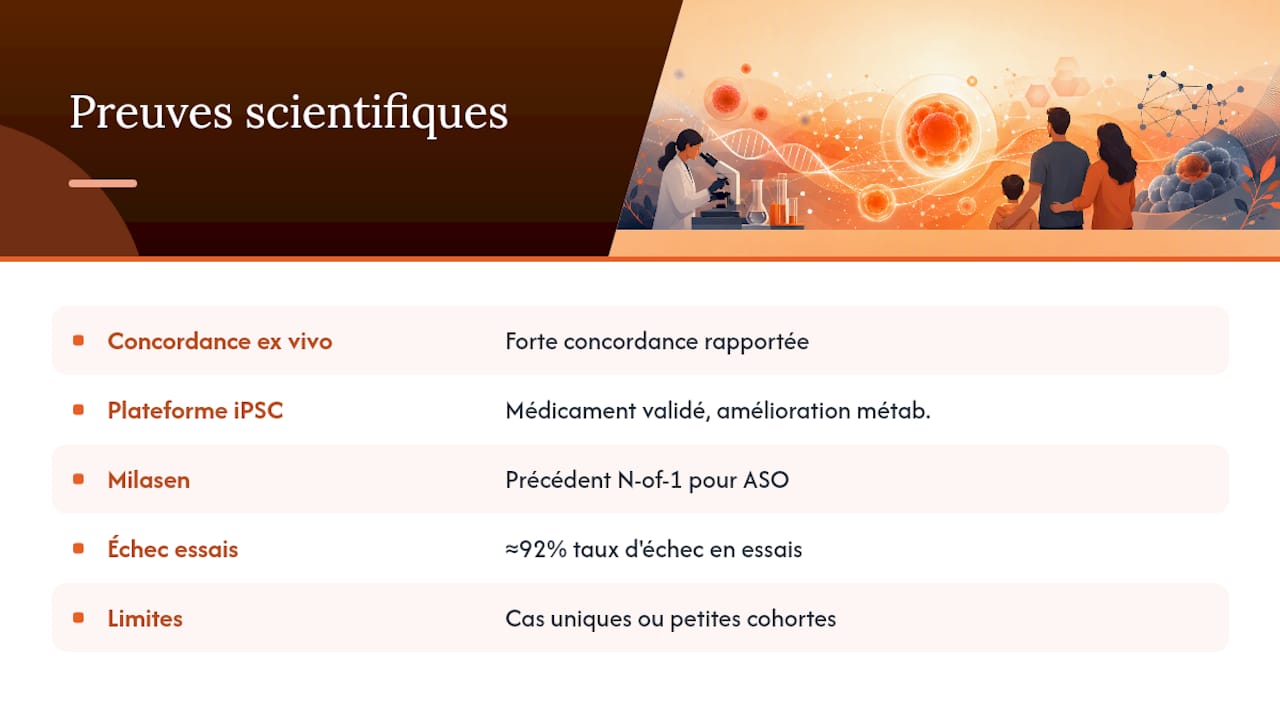
La concordance entre réponse en laboratoire et réponse clinique reste la question centrale que posent les familles et les médecins. Plusieurs études translationnelles ont montré une forte concordance entre les profils de sensibilité ex vivo obtenus sur organoïdes ou iPSC et les réponses thérapeutiques observées chez les patients, ce qui donne un fondement scientifique concret à l'approche.
Un cas publié décrit une plateforme de présélection fondée sur l'iPSC ayant permis de valider l'efficacité de médicaments candidats chez un patient atteint d'une maladie ultrarare, avec une amélioration métabolique mesurée après le traitement guidé par cette sélection.
Ce type de résultat s'inscrit dans la même logique que le cas milasen, devenu la référence pour les traitements ASO conçus pour un seul patient. Il a ouvert la voie réglementaire à des thérapies N‑of‑1, où le médicament n'est jamais destiné qu'à un enfant précis.
Le taux d'échec en essais cliniques conventionnels avoisine 92 %, ce qui justifie l'intérêt croissant pour des modèles prédictifs comme le « clinical trial in a dish ». Ces preuves restent toutefois construites sur des cas uniques ou de petites cohortes. Une concordance ex vivo forte n'équivaut pas à une garantie clinique, et chaque résultat doit être confronté à l'évolution réelle de l'enfant.
Quelles règles encadrent un ASO personnalisé pour un nouveau-né ?
Un ASO conçu pour un seul patient ne suit pas le circuit réglementaire d'un médicament classique, mais il n'échappe pour autant à aucune obligation légale. La FDA a formalisé des exigences non cliniques, pharmacologiques et de chimie-fabrication-contrôle (CMC) spécifiques pour les demandes d'IND concernant des ASO N‑of‑1, un cadre directement issu du précédent milasen.
Trois obligations structurent tout programme sérieux :
- Consentement éclairé parental et validation par un comité d'éthique (IRB) avant tout prélèvement ou usage des données génétiques de l'enfant.
- Dossier non clinique documenté : études de toxicité accélérée, analyse des sites de liaison hors cible (off‑target), stabilité chimique de la molécule.
- Plan clinique explicite définissant les critères de succès, le suivi requis et les conditions d'arrêt du traitement si les signaux de sécurité l'imposent.
Toute variante pathogène n'est pas éligible à une stratégie ASO. L'évaluation suit les critères du N1C VARIANT, qui distingue les mécanismes accessibles à la correction d'épissage, au saut d'exon ou au knockdown de ceux qui ne le sont pas.
- Le délai entre les résultats ex vivo et une application clinique réelle reste incompressible : plusieurs semaines, parfois des mois.
- Les effets hors cible restent une incertitude réelle, à surveiller à chaque étape.
- Un résultat favorable en laboratoire ne garantit ni l'accès à un essai clinique ni une amélioration clinique certaine.
Que contient le rapport final, et comment orienter une décision ?
Le rapport final n'est jamais un simple document de synthèse. Il comprend un résumé exécutif destiné au clinicien référent, un dossier scientifique détaillé avec les protocoles utilisés, la liste priorisée de candidats classés par force de réponse, les métriques QC complètes, et les fichiers de données brutes exploitables par un bio‑informaticien indépendant.
Lire un résultat « go / no‑go » demande de croiser plusieurs signaux : la réponse doit se répliquer sur la lignée isogénique corrigée par CRISPR, pas seulement sur la lignée brute du patient, et elle doit apparaître sur plusieurs réplicats indépendants, pas sur un seul puits de criblage. Un seul point positif isolé ne constitue jamais une base de décision suffisante.
Le calendrier clinique qui suit dépend fortement de la robustesse du signal. Une réponse forte et reproductible ouvre la discussion sur un dépôt d'IND pour ASO personnalisé ou sur une demande d'usage compassionnel, généralement dans les mois suivant le rapport. Une réponse ambiguë ou faible oriente plutôt vers un criblage thérapeutique complémentaire ou l'inscription à un essai clinique existant, le temps de rassembler davantage de données.
Qui peut commander ce programme, et quels échantillons sont acceptés ?
L'éligibilité repose avant tout sur la clarté du diagnostic génétique, mais l'absence de diagnostic complet n'exclut pas systématiquement une famille du processus. Comprendre pourquoi une maladie rare reste difficile à diagnostiquer chez l'enfant aide à situer où commence réellement le travail du laboratoire.
Les critères pratiques à connaître :
- Un diagnostic génétique confirmé accélère le travail ; une forte suspicion clinique avec séquençage en cours reste souvent acceptée.
- Les PBMC cryopréservés sont acceptés dans la plupart des protocoles, ce qui évite un second prélèvement sur le nourrisson.
- La disponibilité d'un échantillon parental (pour comparaison) facilite l'interprétation, sans être toujours indispensable.
La logistique suit un ordre précis :
- Prélèvement sanguin ou tissulaire, réalisé localement par l'équipe médicale traitante.
- Envoi en chaîne du froid vers le laboratoire, selon un protocole de transport validé.
- Confirmation de viabilité de l'échantillon à réception, avant lancement de la reprogrammation.
- Lancement du pipeline complet, avec points d'étape communiqués à la famille.
Comment choisir un laboratoire fiable pour ce type de programme ?
Le marché des services de modélisation cellulaire personnalisée reste jeune, et toutes les offres ne se valent pas. Avant de contractualiser, demandez systématiquement les protocoles complets de reprogrammation iPSC, les données de contrôle qualité des lots précédents, une preuve d'expérience réelle en génération de lignées isogéniques CRISPR, et des exemples de cas publiés ou documentés, même anonymisés.
Trois signaux doivent immédiatement alerter :
- Une promesse de « garantie de guérison » ou de résultat clinique certain.
- L'absence totale de protocoles QC partagés ou de méthodologie détaillée.
- Un refus de transmettre les données brutes une fois le programme achevé.
Conseil de pro : Clarifiez avant signature qui possède les données générées : famille, laboratoire, ou copropriété. Cette question, souvent négligée, détermine si vous pourrez solliciter un second avis scientifique plus tard.
Les questions contractuelles à trancher avant tout engagement portent aussi sur les délais de livraison garantis, les modalités de communication en cas de résultat ambigu, et la possibilité de poursuivre le programme vers une conception d'ASO si le criblage initial identifie un candidat prometteur.
Comment RareLabs structure concrètement chaque programme ?
Le flux de travail de Hopeatrarelabs suit une logique de reprogrammation sans intégration virale, privilégiée pour limiter le risque de mutagenèse insertionnelle sur les cellules du nouveau‑né. Les lignées isogéniques corrigées par CRISPR servent de référence directe, permettant d'isoler l'effet réel du variant pathogène plutôt qu'un artefact de fond génétique.
Les iPSC permettent de modéliser des phénotypes humains introuvables chez l'animal, ce qui rend cette approche particulièrement pertinente pour les maladies ultrarares sans modèle animal disponible.
Concrètement, une famille reçoit :
- Un rapport structuré, avec résumé exécutif et annexes techniques complètes.
- L'ensemble des fichiers QC bruts, exploitables pour un second avis indépendant.
- Un accompagnement clinique pour traduire les résultats en options concrètes avec le médecin référent.
Conseil de pro : Consultez les ressources sur les avantages de l'iPSC pour modéliser une maladie rare avant votre premier échange avec l'équipe scientifique. Vous poserez des questions plus précises et gagnerez du temps dès la réunion de cadrage.
Ce que les cliniciens et les familles doivent vraiment retenir
Un programme iPSC personnalisé ne remplace pas un traitement approuvé. Il comble un vide, celui des maladies pour lesquelles aucune option validée n'existe, en offrant un cadre de décision fondé sur des données biologiques réelles plutôt que sur l'intuition ou l'attente passive.
La tentation est grande, chez des parents en détresse, de voir un résultat de criblage positif comme une promesse de guérison. Ce n'est pas ce que le programme délivre. Il délivre une hiérarchie de probabilités, construite sur des cellules du patient, qui doit ensuite être discutée avec une équipe médicale pluridisciplinaire avant toute décision d'intervention. Attendez une réplication du signal sur la lignée isogénique avant d'envisager un dépôt d'IND ou un usage compassionnel : un résultat isolé, même impressionnant sur le papier, ne suffit jamais à justifier un risque clinique.
La transparence reste la meilleure protection contre les faux espoirs. Un bon programme documente ses limites autant que ses résultats positifs, et un bon clinicien intègre ces données dans une réflexion plus large, jamais comme verdict unique.
Comment démarrer un programme personnalisé avec RareLabs
Contrairement à un dépistage néonatal populationnel, ce programme se déclenche à la demande, une fois qu'un diagnostic génétique rare est posé ou fortement suspecté. Hopeatrarelabs construit ce parcours autour d'un seul objectif : transformer un diagnostic sans traitement approuvé en une liste concrète de candidats thérapeutiques testés sur les propres cellules de l'enfant.
L'offre comprend la modélisation iPSC complète, la génération de lignées isogéniques CRISPR, le criblage pharmacologique à haut débit et, lorsque le variant s'y prête, la conception d'ASO personnalisés.
Avant de contacter l'équipe, réunissez le rapport génétique confirmant ou suspectant le variant, les coordonnées du médecin référent, et un résumé clinique de l'évolution de l'enfant. Cette checklist accélère considérablement l'évaluation de faisabilité initiale. Pour approfondir les options disponibles selon le type de variant, consultez la ressource de connaissances RareLabs, puis demandez une évaluation de faisabilité directement sur la page de démarrage du programme.
Sources
Ces références couvrent les données scientifiques et réglementaires citées tout au long de l'article, sélectionnées pour leur pertinence directe avec les programmes personnalisés de modélisation et de criblage.
- Nature Medicine commentary / analysis
- Translational iPSC drug‑screening study (DOI 2026)
- Development of iPSC‑based clinical trial selection platform for ultrarare patients (PMC8993122)
- Nature research on rapid patient‑derived organoid ASO evaluation (s41586)
- Consensus guidelines for assessing eligibility of pathogenic DNA variants for antisense oligonucleotide treatments
Priorisez la lecture des preuves de concordance ex vivo et clinique avant de vous plonger dans les critères d'éligibilité ASO : comprendre d'abord la solidité scientifique de l'approche facilite l'interprétation des règles réglementaires qui en découlent.