
O reposicionamento de fármacos reduz o risco no desenvolvimento clínico porque parte de compostos com perfil de segurança humana, dados de farmacocinética e farmacodinâmica (PK/PD) e biodisponibilidade já estabelecidos. Ao contrário de uma molécula nova, um fármaco reposicionado não começa do zero: a sua toxicidade, metabolismo e janela terapêutica foram avaliados em populações reais. Isso elimina as principais causas de abandono precoce no pipeline farmacêutico tradicional.
Os três ganhos imediatos que tornam esta estratégia menos arriscada:
- Menor risco de toxicidade: o historial de farmacovigilância substitui grande parte dos estudos pré-clínicos de segurança.
- Menor incerteza farmacocinética: absorção, distribuição, metabolismo e excreção são conhecidos, reduzindo surpresas de dose e formulação.
- Redução de tempo e custos: medicamentos reposicionados podem alcançar aprovação regulatória em um tempo significativamente menor, necessário para fármacos desenvolvidos do zero, como ficou evidente com a dexametasona na COVID-19.
A EMA e o INFARMED reconhecem vias aceleradas para compostos com dados de segurança pré-existentes, o que reforça a viabilidade regulatória desta abordagem. Na Hopeatrarelabs, este princípio está no centro do trabalho com doenças genéticas ultra-raras: testar bibliotecas de fármacos aprovados pela FDA em modelos derivados de células do próprio doente acelera a decisão translacional sem ignorar o rigor científico.
Índice
- O que é o reposicionamento de fármacos e quais os seus tipos?
- Por que o reposicionamento reduz directamente o risco de insucesso?
- Quanto tempo e dinheiro se poupa com o reposicionamento?
- Casos que provam como o reposicionamento acelera decisões clínicas
- Que métodos aumentam a taxa de sucesso na fase de descoberta?
- Como funcionam as vias regulatórias e de propriedade intelectual na UE e em Portugal?
- Que riscos permanecem mesmo com o reposicionamento?
- O que devem fazer investigadores e clínicos em Portugal para avançar?
- Como a Hopeatrarelabs aplica este princípio em doenças ultra-raras
- Principais conclusões
- O reposicionamento como estratégia pragmática: uma perspectiva editorial
- Fontes úteis e leituras recomendadas
O que é o reposicionamento de fármacos e quais os seus tipos?
O reposicionamento, também designado reutilização ou repurposing, consiste em aplicar um composto já aprovado, em investigação ou descontinuado a uma indicação terapêutica diferente da original. A lógica é simples: se um fármaco demonstrou segurança em humanos para uma condição A, a sua aplicação à condição B começa com uma vantagem enorme sobre qualquer molécula nova.
Existem três modalidades principais:
- Segundo uso (second-use): fármaco aprovado aplicado a nova indicação sem alteração química. Exemplo clássico: sildenafil, desenvolvido para angina e reposicionado para disfunção eréctil e, posteriormente, hipertensão arterial pulmonar.
- Reprofiling químico: modificação estrutural mínima para melhorar selectividade ou reduzir efeitos adversos na nova indicação.
- Combinações existentes: associação de dois compostos aprovados com efeito sinérgico numa nova patologia.
Um candidato típico ao reposicionamento reúne: dados de segurança humana documentados, uso clínico estabelecido (mesmo que limitado), plausibilidade mecanística para a nova indicação e formulação disponível ou facilmente adaptável. A dexametasona cumpria todos estes critérios quando foi testada na COVID-19 grave, o que permitiu resultados clínicos em semanas, não em anos.
Por que o reposicionamento reduz directamente o risco de insucesso?
A falha por toxicidade é a principal causa de abandono no desenvolvimento farmacêutico tradicional. Quando se reposiciona um composto, o perfil de segurança é uma variável já controlada, o que elimina a maior fonte de incerteza nas fases iniciais.
Segurança clínica e farmacovigilância
Os dados pós-comercialização de um fármaco aprovado incluem anos de exposição em populações diversas. Interacções medicamentosas, efeitos adversos raros e populações de risco estão documentados. Isso não significa ausência de risco na nova indicação, mas significa que a dose letal, a margem terapêutica e os sinais de alarme são conhecidos antes de qualquer ensaio clínico novo.
Farmacocinética e farmacodinâmica estabelecidas
Conhecer a biodisponibilidade oral, o tempo de semi-vida, as vias de metabolismo hepático e os transportadores envolvidos permite desenhar um regime posológico com muito mais precisão. O reposicionamento aproveita compostos com dados estabelecidos de PK/PD e biodisponibilidade, evitando repetir fases iniciais de segurança clínica. Na prática, isto traduz-se em menos variabilidade inter-individual inesperada e em endpoints de fase II mais bem definidos.
Fabrico e controlo de qualidade
As rotas de síntese, os métodos analíticos e os processos de escalonamento industrial estão validados. Um novo fármaco pode falhar por razões de fabrico que nada têm a ver com a sua eficácia. Um composto reposicionado chega ao ensaio clínico com este risco praticamente eliminado.
Evidência clínica prévia como acelerador
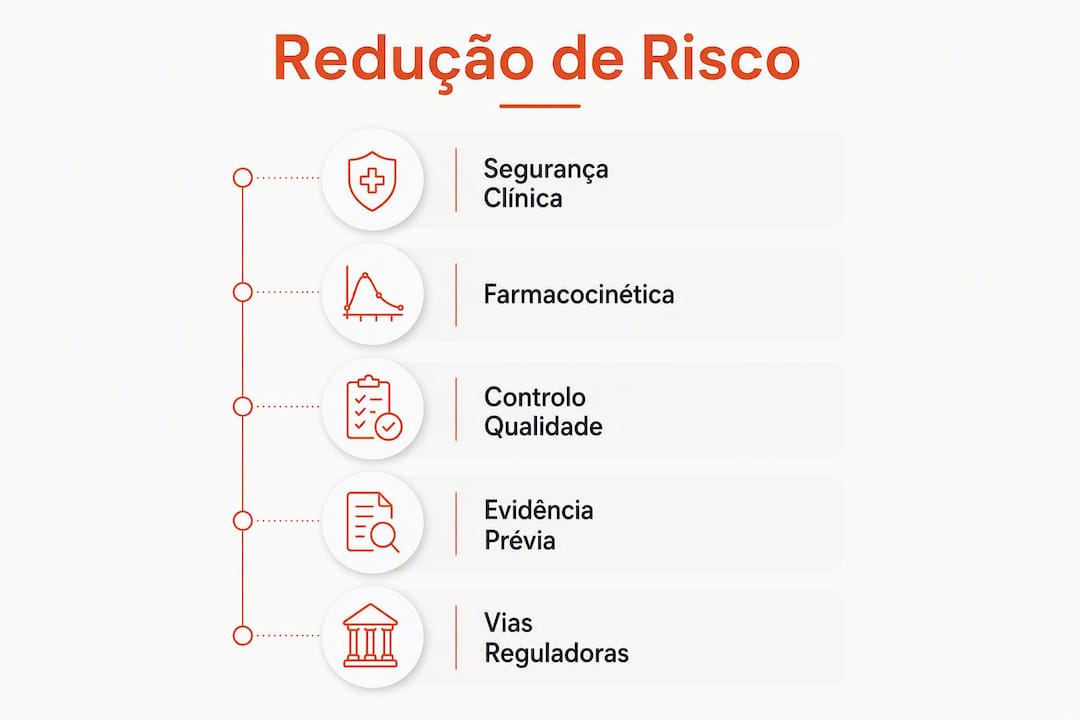
Dados observacionais, registos de doentes e estudos retrospectivos frequentemente sugerem o novo efeito antes de qualquer ensaio formal. Esta evidência pré-existente permite desenhar estudos de fase II/III com hipóteses mais sólidas e endpoints primários mais adequados, aumentando a probabilidade de sucesso.
Dica profissional: Ao avaliar um candidato, priorize sinais de segurança sobre sinais de eficácia. Um composto com toxicidade mal caracterizada na indicação original representa um risco acrescido, mesmo que os dados de eficácia na nova indicação sejam promissores. A eficácia pode ser confirmada em ensaios; a toxicidade desconhecida pode inviabilizar o projecto inteiro.
Quanto tempo e dinheiro se poupa com o reposicionamento?
As fases que mais consomem tempo e recursos no desenvolvimento tradicional são os estudos de toxicologia pré-clínica e a fase I clínica. No reposicionamento, estas fases são frequentemente encurtadas ou substituídas por revisão de dados existentes.
| Marco do desenvolvimento | Novo fármaco (estimativa) | Fármaco reposicionado (estimativa) |
|---|---|---|
| Estudos pré-clínicos de segurança | 3–4 anos | — |
| Fase I (segurança em humanos) | 1–2 anos | Frequentemente dispensada ou abreviada |
| Fase II (prova de conceito) | 2–3 anos | 1–2 anos |
| Fase III (eficácia confirmada) | 3–5 anos | 2–4 anos |
| Total estimado | 10–15 anos | 4 anos |
Nota: estas estimativas baseiam-se em literatura publicada e variam conforme a indicação, a qualidade dos dados pré-existentes e a via regulatória escolhida. Fármacos com dados robustos de segurança e plausibilidade mecanística forte tendem a situar-se no extremo inferior do intervalo.
A variabilidade é real: um reposicionamento para uma indicação oncológica com biomarcadores bem definidos pode ser mais rápido do que um para uma doença neurológica com endpoints difíceis de medir. A qualidade da evidência prévia é o factor determinante, não o facto de ser reposicionamento per se.
Casos que provam como o reposicionamento acelera decisões clínicas
Dexametasona na COVID-19
Em março de 2020, a dexametasona era um corticosteroide com décadas de uso clínico. O ensaio RECOVERY, coordenado pela Universidade de Oxford, demonstrou que a coordenação entre investigadores e agências reguladoras acelera decisões em emergências sanitárias: em poucos meses, a dexametasona tornou-se o primeiro tratamento a reduzir mortalidade em doentes ventilados com COVID-19 grave. A velocidade só foi possível porque o perfil de segurança era conhecido e o fabrico estava garantido à escala global.
Sildenafil: do coração ao pulmão
O sildenafil foi desenvolvido para angina de peito. Durante os ensaios clínicos, os investigadores identificaram um efeito vasodilatador inesperado. Após reposicionamento para disfunção eréctil, foi posteriormente aprovado para hipertensão arterial pulmonar, uma indicação com necessidade clínica não satisfeita e população reduzida. Cada passo reutilizou dados de segurança anteriores.
Outros exemplos com lições distintas
- Aspirina em prevenção cardiovascular: uso off-label que evoluiu para indicação aprovada com base em dados epidemiológicos acumulados durante décadas.
- Metformina em oncologia: investigada para vários tumores com base em dados observacionais de diabéticos; ilustra como registos de doentes podem gerar hipóteses de reposicionamento sem custos adicionais de fase I.
Iniciativas europeias como o REMED4ALL e o projecto RePo-SUDOE foram criadas precisamente para estruturar este processo, financiar triagens e facilitar o acesso a dados de ensaios clínicos. Fundações e iniciativas europeias têm financiado projectos de reposicionamento sem viabilidade comercial imediata, cobrindo o vazio deixado pela indústria privada.
Que métodos aumentam a taxa de sucesso na fase de descoberta?
A triagem de candidatos é onde mais risco se elimina antes de qualquer ensaio clínico. Existem milhares de compostos aprovados para uso humano que constituem um reservatório valioso para triagens rápidas in silico e in vitro.
- Abordagens in silico: ferramentas de inteligência artificial e machine learning integradas com dados genómicos, proteómicos e clínicos elevam a precisão na identificação de interacções proteína-ligante e reduzem o número de candidatos antes de qualquer trabalho laboratorial. O docking molecular e a análise de redes de interacção proteica permitem priorizar compostos com maior probabilidade translacional.
- Triagem fenotípica em modelos humanos: células iPSC derivadas do doente, como as utilizadas na Hopeatrarelabs, permitem testar efeitos em modelos biologicamente relevantes antes de qualquer exposição humana. A medicina de precisão em doenças raras beneficia directamente desta abordagem.
- Workflow integrado: in silico → validação in vitro em modelos humanos → estudos farmacocinéticos dirigidos → prova de conceito clínica.
Dica profissional: Antes de avançar para ensaios clínicos, verifique três métricas: reprodutibilidade do efeito em pelo menos dois modelos independentes, magnitude do efeito com relevância clínica (não apenas estatística) e janela terapêutica adequada à dose humana conhecida. Se algum destes critérios falhar, o risco de insucesso em fase II aumenta substancialmente.
Como funcionam as vias regulatórias e de propriedade intelectual na UE e em Portugal?
A EMA dispõe de procedimentos centralizados que permitem aprovação simultânea em todos os estados-membros. Para reposicionamentos com dados robustos, a via de avaliação acelerada (accelerated assessment) pode reduzir o prazo de análise. Em Portugal, o INFARMED coordena a implementação destas decisões e gere autorizações de uso compassivo para situações sem alternativa terapêutica aprovada.
Os desafios de propriedade intelectual são, muitas vezes, o obstáculo mais difícil. A obtenção de patente de segundo uso é frequentemente difícil: mesmo com evidência sólida, a viabilidade comercial exige uma estratégia de propriedade intelectual que suporte os custos dos ensaios clínicos. Para fármacos fora de patente, modelos de financiamento público-privado ou fundações são frequentemente a única via viável.
- Programas europeus como o Horizonte Europa e parcerias público-privadas (IMI/IHI) financiam consórcios de reposicionamento.
- O REMED4ALL e o RePo-SUDOE são exemplos de iniciativas que combinam financiamento europeu com coordenação científica transfronteiriça.
- A exclusividade de mercado para medicamentos órfãos (10 anos na UE) pode ser aplicável quando a nova indicação cumpre os critérios de doença rara.
Dica profissional: Para fármacos genéricos sem protecção de patente, considere parcerias com fundações de doentes ou consórcios académicos que assumam o risco do I&D. A estratégia de propriedade intelectual deve ser definida antes de iniciar os ensaios, não depois.
Que riscos permanecem mesmo com o reposicionamento?
O reposicionamento reduz risco, mas não o elimina. Conhecer as limitações é tão importante quanto conhecer os benefícios.
- Eficácia insuficiente na nova indicação: segurança conhecida não garante eficácia. A nova indicação pode envolver mecanismos fisiopatológicos distintos que o composto não abrange adequadamente. Ensaios clínicos específicos continuam a ser obrigatórios.
- Barreiras comerciais para genéricos: para muitos fármacos identificados por reposicionamento, o período de patente já terminou, o que desincentiva o investimento privado em ensaios clínicos. Sem retorno de investimento garantido, o financiamento é o principal obstáculo.
- Lacunas de evidência para a nova indicação: dados de segurança existentes não cobrem necessariamente a nova população-alvo (pediátrica, geriátrica, com comorbilidades específicas). Podem ser necessários estudos adicionais de segurança.
- Atrasos regulatórios e de patente: mesmo com evidência sólida, negociações de propriedade intelectual e processos regulatórios podem atrasar o retorno de investimento vários anos.
| Risco | Mitigação |
|---|---|
| Eficácia insuficiente | Seleccionar candidatos com plausibilidade mecanística forte e dados observacionais de suporte |
| Falta de financiamento | Parcerias com fundações, consórcios europeus, programas de medicamentos órfãos |
| Lacunas de segurança na nova população | Estudos de segurança dirigidos à população-alvo antes da fase III |
| Problemas de propriedade intelectual | Definir estratégia de PI antes de iniciar ensaios; explorar exclusividade de dados |
O que devem fazer investigadores e clínicos em Portugal para avançar?
O ponto de partida é a avaliação estruturada do candidato. Uma checklist prática:
- Dados de segurança existentes: o composto tem historial de uso humano documentado e farmacovigilância activa?
- Plausibilidade mecanística: existe evidência molecular ou celular que suporte o efeito na nova indicação?
- Disponibilidade de formulação: a formulação existente é adequada à nova via de administração ou população-alvo?
- Necessidade clínica não satisfeita: existe uma lacuna terapêutica real que justifique o investimento?
- Viabilidade regulatória e financeira: a indicação cumpre critérios de doença rara ou existe financiamento europeu disponível?
Passos práticos para avançar:
- Construir parcerias com grupos académicos e clínicos que tenham acesso à população-alvo e a dados observacionais relevantes.
- Seleccionar modelos pré-clínicos com relevância translacional directa, incluindo modelos celulares humanos quando disponíveis.
- Definir endpoints clínicos claros e mensuráveis antes de contactar o INFARMED ou a EMA para aconselhamento científico (scientific advice).
- Consultar o registo EudraCT para identificar ensaios em curso e evitar duplicação de esforços.
- Verificar bases de dados como ClinicalTrials.gov e o registo europeu de ensaios clínicos para mapear o estado da arte.
O reposicionamento é especialmente relevante para doenças raras e negligenciadas, onde a dimensão reduzida da população torna inviável o desenvolvimento de novos fármacos do zero. Para estas situações, a triagem de medicamentos aprovados representa frequentemente a única via realista de encontrar um tratamento num horizonte temporal aceitável.
Como a Hopeatrarelabs aplica este princípio em doenças ultra-raras
O workflow da Hopeatrarelabs traduz directamente os princípios do reposicionamento para doenças genéticas ultra-raras sem tratamento aprovado:
- Modelagem iPSC personalizada: células do próprio doente são reprogramadas em iPSCs e diferenciadas no tipo celular afectado pela doença, criando um modelo biologicamente relevante e geneticamente preciso.
- Triagem de biblioteca de fármacos aprovados: milhares de compostos com perfil de segurança humana estabelecido são testados em paralelo no modelo do doente, identificando candidatos com efeito funcional mensurável.
- Validação funcional com linhas isogénicas: linhas corrigidas por CRISPR servem de controlo, confirmando que o efeito observado é específico da variante genética e não um artefacto do modelo.
- Prova de conceito clínica: os candidatos validados avançam para discussão translacional com clínicos e reguladores, com dados de segurança pré-existentes que aceleram a decisão.
Uma nota ética que não pode ser ignorada: reposicionamento formal e uso off-label são conceitos distintos. O reposicionamento procura aprovação regulatória baseada em evidência; o uso off-label é prática clínica sem validação formal para a nova indicação. Esta distinção tem implicações directas para o consentimento informado e para a responsabilidade clínica. Na Hopeatrarelabs, os resultados das triagens são comunicados com esta distinção explícita, para que clínicos e famílias tomem decisões informadas.
Dica profissional: Ao apresentar resultados de triagem a clínicos ou reguladores, inclua sempre a magnitude do efeito no modelo, a concentração eficaz em relação à dose humana conhecida e os dados de segurança relevantes para a população-alvo. Estes três elementos determinam se um sinal de triagem tem valor translacional real.
Principais conclusões
O reposicionamento de fármacos reduz o risco porque parte de compostos com segurança humana, PK/PD e biodisponibilidade já estabelecidos, eliminando as principais causas de abandono no pipeline tradicional.
| Ponto | Detalhes |
|---|---|
| Segurança como vantagem central | O historial de farmacovigilância elimina a principal causa de abandono no desenvolvimento tradicional. |
| Redução de tempo documentada | Medicamentos reposicionados podem alcançar aprovação em menos da metade do tempo de um fármaco novo. |
| Ferramentas de IA e iPSC | Triagem in silico e modelos celulares humanos reduzem candidatos antes de qualquer ensaio clínico. |
| Limitações reais | Eficácia na nova indicação e financiamento para genéricos continuam a ser os principais obstáculos. |
| Relevância para doenças raras | O reposicionamento é frequentemente a única via viável quando a população-alvo é demasiado pequena para um pipeline tradicional. |
O reposicionamento como estratégia pragmática: uma perspectiva editorial
O debate sobre reposicionamento tende a focar-se nos casos de sucesso, e com razão: dexametasona e sildenafil são exemplos poderosos. Mas o que a literatura raramente discute com honestidade é o grau em que o sucesso depende de factores que nada têm a ver com a ciência.
O problema central não é científico. É estrutural. Para fármacos fora de patente, a evidência pode ser sólida e o benefício clínico evidente, mas sem um modelo de financiamento que cubra os custos de um ensaio de fase III, o composto fica parado. A comunidade científica reconhece este problema há décadas; as soluções, como os consórcios europeus e os programas de medicamentos órfãos, existem mas continuam subaproveitadas.
Para doenças ultra-raras, o reposicionamento não é apenas uma estratégia eficiente. É, muitas vezes, a única estratégia possível. Quando a população afectada conta dezenas ou centenas de doentes em todo o mundo, nenhuma empresa farmacêutica vai investir num pipeline de 15 anos. A triagem de compostos aprovados em modelos derivados do próprio doente, como a Hopeatrarelabs faz, não é um atalho científico. É uma resposta racional a uma realidade económica que o modelo tradicional não consegue resolver.
O que me parece mais subestimado neste campo é a importância da distinção entre reposicionamento formal e uso off-label. Clínicos que prescrevem off-label com base em dados de triagem pré-clínica estão a tomar decisões com informação incompleta. O reposicionamento formal, com aprovação regulatória baseada em evidência, protege o doente e o clínico. Acelerar este processo, com melhores modelos pré-clínicos e vias regulatórias mais ágeis, é onde o esforço colectivo deve concentrar-se.
Equipas clínicas e de investigação interessadas em explorar projectos translacionais neste domínio podem encontrar mais informação e contactar a Hopeatrarelabs através do centro de recursos para programas de doenças raras.
Fontes úteis e leituras recomendadas
Para aprofundar os temas abordados, os recursos abaixo são pontos de partida fiáveis:
- EMA (Agência Europeia do Medicamento): vias regulatórias centralizadas, avaliação acelerada e aconselhamento científico para reposicionamento na UE.
- INFARMED: autoridade nacional portuguesa para medicamentos; gere autorizações de introdução no mercado, uso compassivo e ensaios clínicos em Portugal.
- EudraCT / CTIS: registo europeu de ensaios clínicos; essencial para identificar estudos em curso e evitar duplicação.
- REMED4ALL: iniciativa europeia dedicada ao reposicionamento de fármacos para doenças raras e negligenciadas; fonte de financiamento e colaboração científica.
- RePo-SUDOE: projecto europeu de reposicionamento no espaço SUDOE (sudoeste europeu, incluindo Portugal); apoia triagens e partilha de dados entre centros de investigação.
- ClinicalTrials.gov: base de dados global de ensaios clínicos registados; útil para mapear o estado da arte em qualquer indicação.
«O reposicionamento de fármacos surge como uma estratégia viável, acessível e cientificamente promissora para mitigar o impacto de doenças negligenciadas, reduzindo drasticamente o tempo e o custo envolvidos no desenvolvimento de novos tratamentos, uma vez que esses medicamentos já passaram por testes de segurança.» Universo Ateneu
Para leitura académica em português, a Revista Portuguesa de Farmacoterapia publicou uma análise de 15 anos de reposicionamento com foco em efeitos terapêuticos inesperados e lições para o pipeline nacional.
Este artigo tem carácter informativo e não substitui aconselhamento regulatório, jurídico ou clínico especializado. Para decisões sobre ensaios clínicos ou estratégias de desenvolvimento, consulte o INFARMED, a EMA ou um profissional qualificado.