
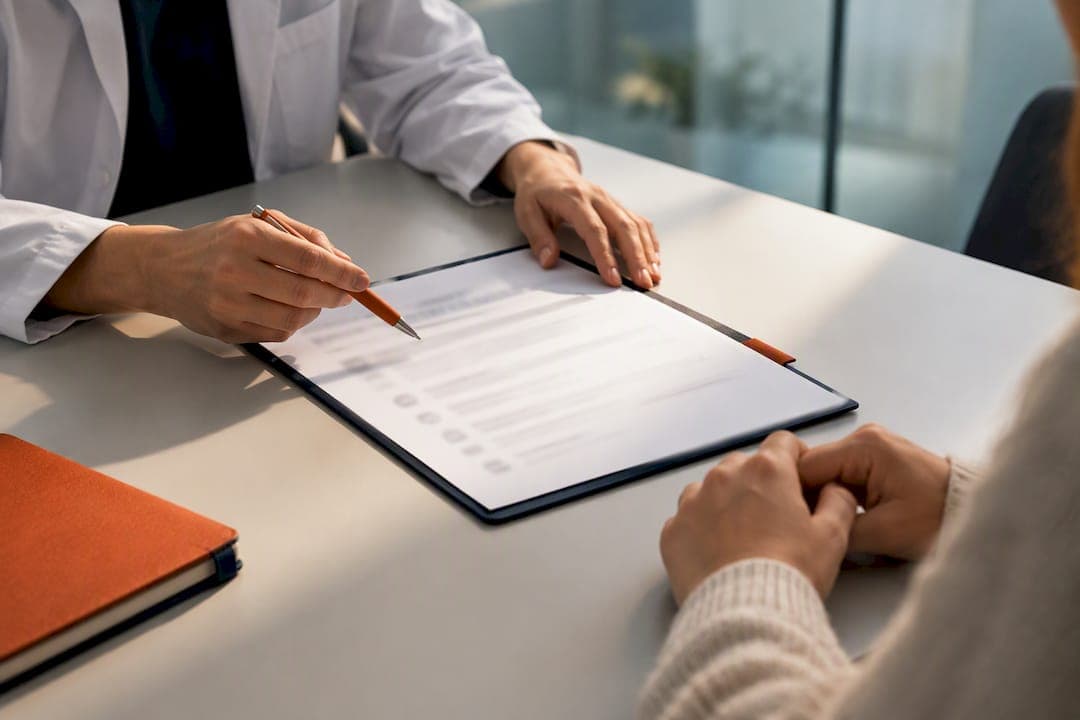
Информированное согласие для исследований это не разовая подпись, а оформленный документально процесс. Начните с короткого раздела «ключевая информация», который сразу называет цель исследования, основные риски, права участника и контакты команды. Проверьте, что форма содержит все базовые элементы из 45 CFR 46.116, решите формат документирования, письменный бланк или электронное согласие, и подготовьте короткий сценарий разговора с участником до первой встречи.
Кратко:
- Каждая форма согласия должна содержать краткое «ключевое информация» с объяснением целей, рисков и преимуществ исследования, чтобы участник мог понять основные моменты за одну-две минуты.
- Форму необходимо строить согласно требованиям 45 CFR 46.116 и подтверждать её наличие в регуляторных документах, при этом для исследований с биоматериалами важно указывать коммерческую прибыль и планы возврата результатов.
- Электронное согласие должно обеспечивать надежную идентификацию участника и возможность его сохранить или распечатать подтверждение, а также гарантировать безопасность данных.
- При исследовании редких заболеваний и работы с геномными данными форма должна подробно раскрывать условия хранения, использование и коммерческое использование биоматериалов, а также предоставлять выбор по возврату результатов.
- Проверка понимания участника обязательна и включает задавание простых вопросов о сути исследования, рисках и контактах, чтобы убедиться, что человек действительно осознал свою информированность.
Содержание
- Обязательные элементы согласия по Common Rule и требованиям FDA
- Рекомендуемые
- Документирование согласия: подписи, short form и электронные форматы
- Рекомендуемые
- Broad consent и запросы на изменение требования согласия
- Рекомендуемые
- Рекомендуемые
- Рекомендуемые
- Как RareLabs помогает выстроить согласие для персонализированных программ
- Рекомендуемые
- Как RareLabs помогает выстроить согласие для персонализированных программ
- Рекомендуемые
- Рекомендуемые
Обязательные элементы согласия по Common Rule и требованиям FDA
Форма согласия строится вокруг набора элементов, которые регулятор считает минимально необходимыми для принятия осознанного решения. Согласно 45 CFR 46.116, базовый блок должен присутствовать в любой форме, независимо от типа исследования:
- Цель исследования, ожидаемая продолжительность участия и описание процедур, которые проходит участник.
- Риски и дискомфорт, которые можно разумно предвидеть, включая побочные эффекты и неудобства визитов.
- Ожидаемые выгоды для участника или для будущих пациентов, если прямой личной выгоды нет.
- Альтернативные варианты лечения или наблюдения, доступные вне исследования.
- Условия конфиденциальности данных и то, кто может получить доступ к записям.
- Контакты исследовательской команды и комитета по этике для вопросов и жалоб.
- Указание на то, что участие добровольно и отказ не влечёт потери прав на медицинскую помощь.
Кроме базового набора, регулятор описывает дополнительные элементы, которые применяются только при определённых условиях исследования. Если протокол предполагает работу с биоматериалами, форма должна отдельно указывать, возможна ли коммерческая прибыль от их использования, и планируется ли возврат клинически значимых результатов участнику. Для исследований полногеномного секвенирования добавляется пункт о возможном будущем использовании деидентифицированных образцов, отдельно от текущего протокола.
FDA рекомендует размещать самую значимую для решения информацию не в середине документа, а в начале, в виде короткого раздела «ключевая информация», сформулированного простым языком. Это требование подтверждено в руководстве FDA по ключевой информации, которое советует помещать туда причины «за» и «против» участия до того, как читатель дойдёт до подробного описания процедур.
На практике удобно свести проверку формы к простому правилу: каждый базовый элемент из §46.116 должен присутствовать буквально, а каждый дополнительный элемент, который применим к конкретному протоколу, должен получить отдельный абзац, а не быть спрятанным внутри общего описания рисков. Такой подход упрощает и последующую проверку комитетом по этике, поскольку рецензенту не нужно искать нужный пункт по всему тексту.

Как оформить раздел «ключевая информация», чтобы его действительно читали
Раздел «ключевая информация» решает конкретную задачу: дать человеку возможность принять решение за одну или две минуты чтения, прежде чем он погрузится в детали протокола. FDA описывает этот раздел как краткую сводку, которая помогает потенциальному участнику понять главные причины согласиться или отказаться, до знакомства с полным текстом формы, как указано в руководстве по ключевой информации.
Работающая структура обычно состоит из трёх частей. Сначала короткий абзац из трёх или четырёх предложений: что исследуется, почему это делают и что придётся делать участнику. Затем список из трёх пяти пунктов с главными рисками и обязательствами, без канцелярских оборотов и без ссылок на другие разделы формы. Завершает блок одна строка о добровольности участия и том, куда обращаться с вопросами.
Простой язык здесь важнее юридической точности формулировок. Вместо «процедура сопряжена с риском развития нежелательных явлений различной степени тяжести» лучше написать «у некоторых участников после процедуры бывает температура, покраснение кожи или усталость на один два дня». Уровень чтения формы стоит держать на уровне восьмого девятого класса, ориентируясь на обычную разговорную речь, а не на текст протокола.
Для уязвимых групп, включая пожилых людей, людей с ограниченной грамотностью или носителей другого языка, раздел «ключевая информация» стоит адаптировать отдельно: короче предложения, крупнее шрифт, при необходимости иллюстрация процедуры или таймлайн визитов. OHRP в своих разъяснениях подчёркивает, что обязанность исследователя не просто выдать документ, а убедиться, что человек понял содержание, и при необходимости повторить объяснение другими словами.
Примеры коротких формулировок, которые работают лучше канцелярских аналогов:
- «Вы можете выйти из исследования в любой момент, и это не повлияет на ваше лечение.»
- «Мы возьмём у вас образец крови один раз, при первом визите.»
- «Ваши данные увидят только члены нашей команды и комитет по этике.»
Профессиональный совет: прочитайте черновик раздела «ключевая информация» вслух коллеге, который не участвовал в разработке протокола, и попросите пересказать своими словами через минуту.
Документирование согласия: подписи, short form и электронные форматы
Документирование, это отдельный юридический шаг, который следует за самим разговором о согласии. Раздел 45 CFR 46.117 описывает, что согласие обычно фиксируется письменной формой, подписанной участником или его законным представителем, и что копия подписанного документа должна остаться у подписавшего.
Комитет по этике может одобрить сокращённую форму, short form, когда основная информация излагается участнику устно, а письменно подписывается только краткий документ, подтверждающий, что устное объяснение состоялось. Этот вариант требует присутствия свидетеля устного объяснения и письменного резюме того, что было сказано, приложенного к протоколу.
При переходе на электронное согласие, eConsent, стоит держать в уме несколько практических требований:
- Система должна надёжно подтверждать личность подписавшего, а не только фиксировать клик на кнопке.
- Участнику необходимо предоставить возможность сохранить или распечатать копию подписанного документа сразу после подписания.
- Платформа обязана обеспечивать защиту персональных данных на уровне не ниже бумажного архива.
- Участник должен иметь возможность задать вопрос координатору до подписания, а не только читать текст на экране.
Электронный формат может улучшить вовлечённость и понимание, но должен соответствовать тем же требованиям безопасности и идентификации, что и бумажный процесс, о чём говорится в презентации FDA о принципах информированного согласия.
Для хранения и аудита подписанных документов удобно вести единый реестр версий формы с датами одобрения комитетом по этике и указанием, какая версия использовалась для каждого конкретного участника. Это экономит часы во время инспекции или аудита, когда нужно доказать, что каждый подписант видел актуальную на момент подписания версию текста.
Согласие при работе с биоматериалами и геномными данными
Исследования, которые предполагают хранение образцов или полногеномное секвенирование, требуют более детального раздела согласия, чем стандартный клинический протокол. Обновлённые требования Common Rule обязывают уведомлять участника о том, будут ли деидентифицированные образцы использованы в будущих, пока не определённых исследованиях, или нет, и это отдельный пункт формы, отличный от описания текущего протокола, как отмечается в бюллетене NIH OHSRP по Common Rule.
Форма должна честно отвечать на три вопроса, которые чаще всего задают участники биобанковых и геномных проектов:
- Может ли компания или лаборатория получить коммерческую прибыль от разработок на основе образца участника.
- Получит ли участник клинически значимые находки, обнаруженные случайно при анализе, и в каком виде.
- Что произойдёт с образцом и данными, если участник решит отозвать согласие через год или два после сдачи материала.
Практика возврата результатов требует прозрачного плана: участникам стоит предложить выбор, какие категории находок они хотят получать, от жизнеугрожающих мутаций до случайных находок неопределённой значимости, как показывает обзор практики возврата генетических результатов. Формулировка вроде «мы сообщим вам только о находках, которые напрямую связаны с состоянием, ради которого вы участвуете в исследовании» гораздо понятнее, чем общая фраза о «клинически значимых результатах».
Динамическое согласие, dynamic consent, предлагает участнику интерфейс, где он может менять свои предпочтения по возврату результатов или использованию образца без повторного визита к координатору. Такие цифровые инструменты рассматриваются как перспективное направление, но их эффективность ещё нуждается в дальнейшей проверке, а команда должна предусмотреть альтернативный путь для участников, которые не пользуются цифровыми сервисами, на что указывает работа о цифровом предварительном информировании. Материал о подготовке к генетическому тестированию для пациентов с ультра-редкими болезнями разбирает похожие вопросы прозрачности при работе с биоматериалами и может быть полезен командам, которые готовят собственный раздел согласия для геномных исследований.
Broad consent и запросы на изменение требования согласия
Broad consent, широкое согласие, применяется, когда исследователь заранее не может точно описать все будущие вторичные исследования, для которых будут использоваться сохранённые образцы или данные. Это отдельная категория согласия, которая покрывает хранение материала и его повторное использование в спектре будущих проектов, а не одно конкретное исследование.
Если команда планирует получить широкое согласие или запросить у комитета по этике waiver, полный отказ от согласия, либо alteration, частичное изменение требований, стоит подготовиться заранее по следующему списку:
- Определить, действительно ли исследование подпадает под критерии минимального риска, которые обычно требуются для waiver.
- Проверить, можно ли достичь цели исследования без изменения требования согласия, используя менее радикальный вариант, например частичное раскрытие.
- Подготовить письменное обоснование, почему получение полного согласия невозможно или практически нецелесообразно.
- Указать план последующего информирования участников, если это применимо после завершения исследования.
- Приложить проект формы или скрипт для broad consent, если запрашивается именно этот вариант, а не полный waiver.
- Свериться с локальными рекомендациями институционального совета по этике, поскольку критерии оценки могут отличаться в деталях между организациями.
Комитет по этике оценивает такие запросы по совокупности факторов: уровень риска для участника, практическую невозможность получить согласие в обычном порядке и наличие плана защиты интересов участников после сбора данных. Раздел 46.117 описывает условия, при которых письменная документация может быть заменена альтернативным вариантом, и это тот текст, на который стоит ссылаться в обосновании запроса.
Готовые шаблоны и чеклисты для формы и разговора с участником
Модульная структура формы экономит время на правках и облегчает проверку комитетом по этике, поскольку рецензент сразу видит логику документа. Рабочий шаблон обычно строится из четырёх блоков подряд: короткая ключевая информация на первой странице, затем основные элементы согласия, затем дополнительные блоки, применимые к конкретному протоколу, включая биоматериалы и геномику, и в конце раздел подписи с указанием, что участник получает копию документа.
Чеклист для координатора перед встречей с участником:
- Проверить, что версия формы актуальна и совпадает с последней одобренной комитетом по этике.
- Убедиться, что раздел «ключевая информация» помещается на одну страницу.
- Проверить наличие пунктов про биоматериалы, если протокол их предполагает.
- Подготовить перевод формы, если участник не говорит на языке оригинала документа.
- Отложить время для вопросов, а не только для подписания.
- Подготовить три вопроса для проверки понимания заранее, до встречи.
- Убедиться, что в комнате или на звонке нет посторонних, которые могут оказывать давление на решение.
- Проверить, есть ли необходимость в свидетеле для short form.
- Подготовить копию для участника сразу после подписания, бумажную или электронную.
- Зафиксировать дату и версию формы в записи участника исследования.
Короткий сценарий разговора может звучать так: координатор начинает с фразы «расскажите мне своими словами, что вы поняли о целях этого исследования», слушает ответ, уточняет неточности, затем переходит к разделу рисков и снова просит пересказать главный риск своими словами. Такой подход к обсуждению сложных тем через подготовительные материалы и companion guide для исследователей сокращает время сессии согласия и снижает число повторных объяснений, как показывает опыт ряда проектов по секвенированию нового поколения, описанный в работе о согласии для NGS-исследований.
Профессиональный совет: храните каждый шаблон формы в отдельной папке с номером версии в названии файла, а не перезаписывайте один и тот же документ.
Практические рекомендации по хранению шаблонов и локальным образцам форм можно найти в материалах крупных университетских комитетов по этике, например в руководстве UCSF IRB по получению и документированию согласия, где собраны примеры формулировок для разных типов исследований.
Проверка понимания участника и действия при неполном понимании
Подпись на форме не доказывает, что человек понял содержание, поэтому короткая проверка понимания должна быть частью каждой сессии согласия. OHRP подчёркивает, что обязанность исследователя не ограничивается выдачей документа, а включает удостоверение в том, что участник действительно понял ключевые аспекты, и повторное объяснение другими словами при необходимости, согласно разъяснениям OHRP по информированному согласию.
Короткий набор вопросов для проверки понимания:
- «Своими словами, зачем проводится это исследование?»
- «Что может случиться, если вы решите не продолжать участие?»
- «Какой самый серьёзный риск, о котором мы говорили?»
- «Получите ли вы плату за участие, и если да, за что именно?»
- «Куда вы обратитесь, если у вас возникнет вопрос после сегодняшнего разговора?»
Ответы стоит записывать не как «понял / не понял», а конкретно: что участник сказал своими словами и совпало ли это с ключевыми фактами формы. Если ответ неполный или неточный, координатор объясняет пункт снова, желательно другим способом, например через пример или сравнение, а не повтором той же фразы, и затем повторяет вопрос.
Для участников с ограниченной грамотностью, языковым барьером или особыми потребностями в коммуникации проверка понимания требует дополнительного времени и, при необходимости, переводчика или адаптированного формата, включая устное объяснение с изображениями вместо длинного текста. Материал о подготовке к генетическому тестированию касается похожих сценариев коммуникации при работе с пациентами редких заболеваний, где терминология особенно сложна для восприятия без подготовки.
Нормативные ссылки и требования к размещению форм согласия
Федерально финансируемые исследования, подпадающие под определённые критерии, обязаны размещать итоговую одобренную форму согласия на публичном федеральном ресурсе после завершения набора участников. Эта обязанность существует отдельно от требований к регистрации самого исследования и распространяется на протоколы, соответствующие условиям применимости Common Rule.
Для встраивания в протокол и внутренние процедуры команды полезно держать под рукой короткий список первичных источников:
- 45 CFR 46.116 для проверки базовых и дополнительных элементов формы.
- 45 CFR 46.117 для вопросов документирования, short form и waiver.
- Руководство FDA по ключевой информации для структуры вводного раздела формы.
- FAQ OHRP по информированному согласию для практических разъяснений по проверке понимания и минимизации давления на участника.
Каждую ссылку стоит сохранять с датой обращения и версией документа, поскольку регуляторные тексты периодически обновляются, а старая версия ссылки в архивном протоколе может привести к путанице при инспекции. Материал о различиях между IND и IDE для редких болезней может быть полезен при подготовке смежных разделов протокола, где нормативные ссылки пересекаются с требованиями к согласию.
Как принципы согласия применяются в персонализированных исследованиях RareLabs
Когда исследование строится вокруг клеток одного конкретного пациента, как в проектах на основе iPSC, форма согласия требует особого внимания к нескольким пунктам. Участник должен ясно понимать, что его клетки станут основой персональной модели заболевания, которая затем используется для параллельного скрининга тысяч одобренных препаратов, кастомных антисмысловых олигонуклеотидов и оценки вариантов генотерапии.
Отдельного объяснения заслуживает условие биобанкинга: как долго хранится линия клеток, кто получает доступ к результатам скрининга и предусмотрен ли возврат клинически значимых находок пациенту или семье. Эти же вопросы регулярно поднимаются в биобанковых и геномных протоколах в целом, а не только в работе с ультра-редкими заболеваниями.
Прозрачность в отношении коммерческого использования биоматериалов также требует отдельного пункта формы: пациент должен понимать условия, на которых его клеточная линия может использоваться в дальнейших исследованиях или партнёрствах с биофармацевтическими компаниями. Материал о биофармацевтической стратегии для редких болезней описывает похожий подход к построению прозрачной дорожной карты коммуникации с пациентом на протяжении всего процесса поиска терапии.
Куда движется информированное согласие в ближайшие годы
Патерналистская модель, где форма согласия существует ради формальной защиты команды, а не ради понимания участника, постепенно уходит. Требование FDA к разделу «ключевая информация» и внимание OHRP к проверке понимания говорят об одном: регулятор ждёт от исследователей доказательства того, что человек действительно принял осознанное решение, а не просто поставил подпись.
Электронное и динамическое согласие расширят возможности участника менять свои предпочтения по ходу исследования, особенно в геномных и биобанковых проектах, где горизонт использования данных растянут на годы. Но цифровые инструменты решают проблему только для тех, кто ими пользуется, поэтому команды, которые полностью откажутся от бумажной альтернативы, рискуют потерять часть участников, а не улучшить их опыт. Проверка понимания должна стать таким же стандартным шагом сессии согласия, как сама подпись, а не дополнительной опцией для сложных протоколов.
— John
Как RareLabs помогает выстроить согласие для персонализированных программ
Команды, которые готовят протокол для исследования на основе клеток конкретного пациента, часто тратят больше времени на формулировки о биобанкинге и возврате результатов, чем на сам протокол. Компания специализируется на разработке персонализированных моделей заболеваний на основе iPSC пациента и параллельном скрининге различных препаратов, антисмысловых олигонуклеотидов и вариантов генотерапии, что делает вопросы согласия на хранение и использование биоматериалов частью каждого проекта с самого начала.
Услуги RareLabs включают разработку и биобанкинг клеточных моделей, комплексную подготовку пакетов данных для регуляторных заявок и составление научной дорожной карты заболевания в сопровождении команды, которая общается с врачами, фондами и биофармацевтическими партнёрами. Если ваша команда готовит протокол персонализированного исследования и нуждается в партнёре для моделирования заболевания и подготовки данных, посмотрите список услуг RareLabs и свяжитесь для обсуждения конкретного случая.
Источники
Для проверки собственной формы согласия и подготовки протокола полезно держать под рукой первичные документы, а не только пересказы третьих лиц.
- eCFR :: 45 CFR 46.116 -- General requirements for informed consent
- eCFR :: 45 CFR 46.117 -- Documentation of informed consent
- Key information and facilitating understanding: informed consent guidance — FDA
- Informed Consent FAQs — HHS/OHRP
This article is general information, not a substitute for advice from a qualified doctor. Consult a qualified healthcare professional about your own circumstances before acting on anything here.
Часто задаваемые вопросы
Какие пять требований предъявляются к информированному согласию
Информированное согласие должно быть добровольным, основанным на полном раскрытии информации, подкреплённым пониманием участника, документированным надлежащим образом и предполагать право отозвать согласие в любой момент. Базовый перечень элементов, которые должна содержать форма, закреплён в 45 CFR 46.116.
Какие три типа согласия пациента существуют в исследованиях
Обычно выделяют информированное согласие на конкретное исследование, широкое согласие, broad consent, на хранение и повторное использование материала в будущих проектах, и short form, устное объяснение с кратким письменным подтверждением при свидетеле. Выбор типа зависит от протокола и одобрения комитета по этике, как описано в 45 CFR 46.117.
Какие этические аспекты важны при получении согласия в исследованиях
Ключевые этические аспекты включают добровольность без давления, полноту раскрытия рисков и выгод, реальное понимание участником содержания, защиту уязвимых групп и право на отзыв согласия без последствий для дальнейшего лечения. OHRP отдельно подчёркивает обязанность исследователя убедиться в понимании, а не только предоставить документ, согласно разъяснениям OHRP.
Какие основные компоненты входят в форму информированного согласия
Основные компоненты формы: цель исследования и описание процедур, риски и выгоды, альтернативы участию, условия конфиденциальности, контакты команды и комитета по этике, а также указание на добровольность участия. Для протоколов с биоматериалами добавляются отдельные пункты о возможном коммерческом использовании образцов и о возврате клинически значимых результатов, как указано в 45 CFR 46.116.