
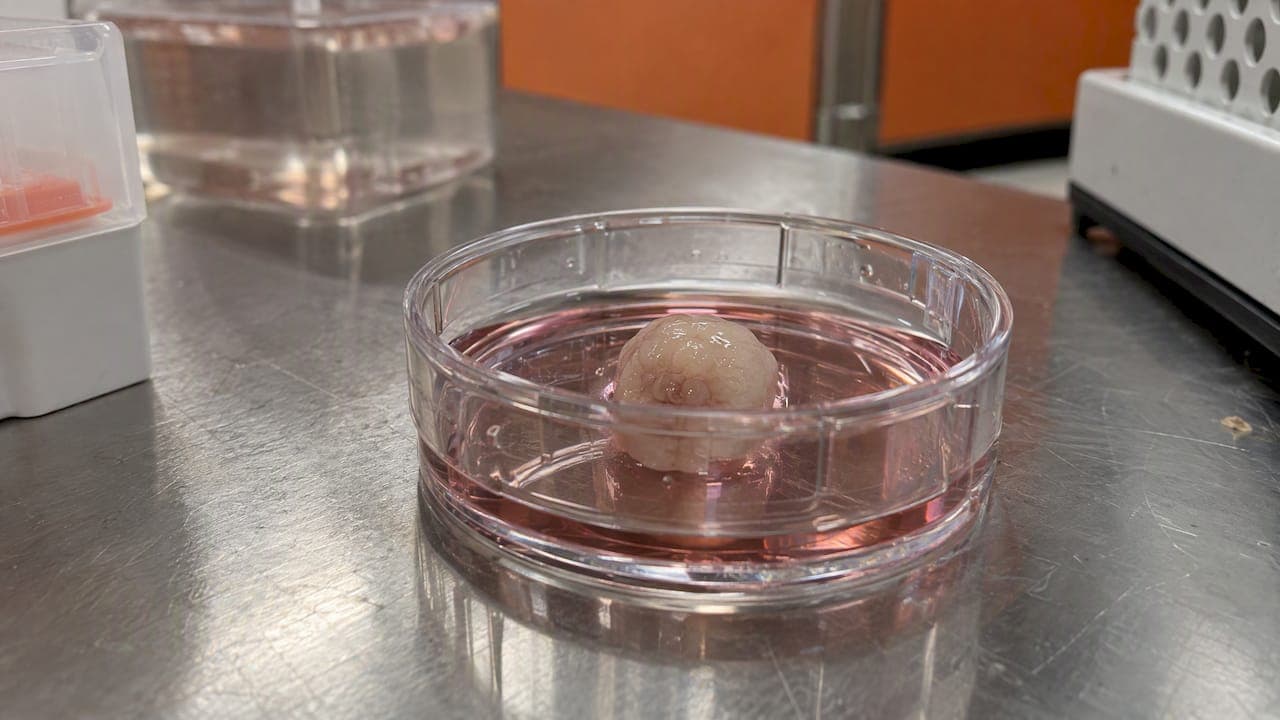
Organoides neurais são pequenas estruturas tridimensionais de tecido cerebral cultivadas em laboratório a partir das células do próprio paciente. Em uma doença genética rara, eles permitem observar como a variante afeta neurônios humanos em desenvolvimento, medir o que está errado e testar se algum medicamento, oligonucleotídeo ou abordagem genética corrige esse defeito, tudo antes de qualquer decisão clínica. Abaixo explicamos como são feitos, o que já revelaram, quais controles tornam um resultado confiável e onde estão os limites honestos dessa tecnologia.
Em resumo
- Um organoide neural nasce de células-tronco pluripotentes induzidas (iPSCs) obtidas do paciente, que carregam exatamente a mesma genética dele.
- Esses modelos já revelaram mecanismos de doenças raras, como a deficiência de NGLY1, em que organoides de mesencéfalo mostraram níveis reduzidos de GABA e de enzimas ligadas à dopamina.
- O valor de um organoide depende dos controles: linhas corrigidas por CRISPR (isogênicas), medidas padronizadas e replicação entre lotes.
- Há limites reais: falta de vasos sanguíneos, maturação lenta, custo e variação entre lotes.
- Um resultado positivo no laboratório é uma pista para o médico avaliar, não um tratamento aprovado nem um exame diagnóstico.
Índice
- O que é um organoide neural
- Das células do paciente ao organoide: as etapas
- O que esses modelos revelam sobre doenças genéticas raras
- Organoide, cultura 2D ou modelo animal
- Como organoides entram na busca por tratamentos
- Os controles que tornam um resultado confiável
- Limitações que você precisa conhecer
- O resultado do laboratório é um tratamento?
- Nossa perspectiva
- Como podemos ajudar
- Perguntas frequentes
- Fontes
O que é um organoide neural
Organoides são estruturas tridimensionais auto-organizadas derivadas de células-tronco que imitam a estrutura e a fisiologia de órgãos humanos. No caso do cérebro, falamos em organoides cerebrais, neurais ou, quando o protocolo direciona para uma região específica, organoides de córtex, de mesencéfalo ou de medula.
A diferença em relação a uma cultura comum de neurônios em placa é a organização. Em vez de uma camada única de células, o organoide forma camadas, regiões e tipos celulares variados: células precursoras, neurônios e, dependendo do protocolo, células da glia. Isso aproxima o modelo do que acontece no cérebro humano em formação, que é justamente o período em que muitas doenças genéticas raras começam a agir.
Para doenças raras, o ponto central é a origem das células. As iPSCs derivadas de pacientes têm a mesma composição genética que eles, o que permite estudar a doença no contexto celular certo. Não é um modelo genérico da condição: é um modelo daquela pessoa, com a variante dela e o restante do genoma dela.
Das células do paciente ao organoide: as etapas
O caminho, em linhas gerais, segue a mesma lógica na maioria dos laboratórios. Explicamos com mais detalhe no nosso guia sobre como iPSCs modelam doenças monogênicas, mas a sequência é esta:
- Coleta. Uma amostra simples, normalmente de sangue ou de pele, é retirada do paciente.
- Reprogramação. As células adultas são reprogramadas em iPSCs, células capazes de se transformar em praticamente qualquer tipo celular.
- Caracterização da linha. Antes de seguir, confirma-se que as iPSCs são de fato pluripotentes, que mantêm a variante do paciente e que não acumularam alterações indesejadas.
- Formação dos corpos embrioides. As células são compactadas em pequenos agregados e induzidas à diferenciação neuroectodérmica, o primeiro passo em direção ao tecido nervoso.
- Matriz e maturação. Os agregados são incorporados a uma matriz extracelular e cultivados em biorreator giratório, que melhora a oxigenação e permite o crescimento em três dimensões.
- Leitura. Ao longo de semanas ou meses, o organoide é analisado por imagem, marcação de proteínas, expressão gênica e atividade elétrica.
Em paralelo, um bom programa cria a linha de controle. A edição CRISPR/Cas9 pode ser feita nas próprias iPSCs que dão origem aos organoides, o que permite corrigir a variante do paciente e obter uma linha geneticamente idêntica, exceto por aquela mutação. Essa comparação é o que transforma uma observação em evidência.
O que esses modelos revelam sobre doenças genéticas raras
Alterações que só aparecem no tecido humano em formação
Organoides cerebrais ajudam a estudar desequilíbrios entre neurônios excitatórios e inibitórios, defeitos de migração neuronal e alterações do desenvolvimento cerebral humano que seriam impossíveis de observar diretamente em uma criança. Esses três mecanismos aparecem com frequência em epilepsias genéticas, malformações corticais e transtornos do neurodesenvolvimento.
Uma revisão na Nature Reviews Neurology resume bem o espaço que eles ocupam: organoides podem preencher a lacuna entre estudos de pacientes e modelos animais. Estudos clínicos raramente capturam os estágios mais precoces da doença, e animais de laboratório não reproduzem processos que são específicos do cérebro humano.
Exemplo: deficiência de NGLY1
A deficiência de NGLY1 é uma doença neurológica rara e grave. Pesquisadores do NCATS, centro dos Institutos Nacionais de Saúde dos Estados Unidos, criaram organoides de mesencéfalo a partir de iPSCs de pacientes e encontraram alterações no desenvolvimento neuronal e níveis reduzidos de GABA e de enzimas importantes, incluindo uma envolvida na produção de dopamina. O mesmo grupo destacou que esses organoides podem servir para testar compostos quanto à segurança e à eficácia.
Esse é o tipo de resultado que interessa a uma família: um defeito mensurável, ligado à biologia da doença, que pode ser usado como alvo em uma triagem.
Exemplo: deficiência de ZNF292
Em modelos de células-tronco humanas, é possível medir proliferação, diferenciação, morfologia e atividade neuronal. Um laboratório da Universidade de Washington em St. Louis descreve que modelos de deficiência de ZNF292 mostraram hiperatividade e resposta GABAérgica alterada. Um fenótipo funcional como esse, medido em atividade elétrica, é uma leitura valiosa porque pode ser acompanhado antes e depois de um tratamento.
Organoide, cultura 2D ou modelo animal
Nenhum modelo resolve tudo. A escolha depende da pergunta, e muitas vezes a melhor estratégia combina mais de um.
| Critério | Organoide neural do paciente | Neurônios 2D derivados de iPSC | Modelo animal |
|---|---|---|---|
| Genética do paciente | Sim, completa | Sim, completa | Normalmente só a variante inserida |
| Arquitetura do tecido | Camadas e regiões em 3D | Camada única | Cérebro completo |
| Processos específicos do cérebro humano | Captura parte deles | Captura poucos | Não reproduz vários |
| Escala para triagem de milhares de compostos | Limitada, exige formatos menores | Alta | Muito baixa |
| Variação entre lotes | Maior | Menor | Variação entre indivíduos |
| Vascularização e barreira hematoencefálica | Ausentes no formato padrão | Ausentes | Presentes |
| Tempo até a primeira leitura | Semanas a meses | Semanas | Meses ou mais |
Na prática, culturas 2D de tipos celulares específicos, como neurônios motores derivados de iPSC ou microglia derivada de iPSC, são mais fáceis de escalar para uma triagem ampla. O organoide entra quando a doença depende da organização do tecido ou da interação entre tipos celulares, ou como etapa de confirmação dos melhores candidatos.
Como organoides entram na busca por tratamentos
Um organoide só serve para testar tratamentos quando existe uma leitura clara do defeito: menos GABA, atividade elétrica exagerada, migração anormal, uma proteína ausente. Com essa leitura definida, o modelo pode ser usado para três tipos de teste.
Medicamentos já aprovados. Testar uma biblioteca de fármacos que já estão no mercado tem uma vantagem óbvia: se um deles corrigir o defeito, já se conhece sua segurança em pessoas. Explicamos o que esperar desse tipo de estudo na página sobre triagem com biblioteca aprovada pela FDA.
Oligonucleotídeos antisenso (ASOs). Para algumas variantes, um ASO desenhado sob medida pode corrigir o processamento do RNA ou reduzir uma proteína tóxica. O modelo do paciente é onde se verifica, in vitro, se o ASO resgata o defeito.
Terapia gênica. Quando a doença é causada pela perda de um gene, o modelo ajuda a avaliar se repor ou corrigir esse gene restaura o fenótipo. Antes de passar para estudos em animais maiores, vale conferir critérios como os de tropismo de vetores AAV.

O contexto regulatório também mudou. Em 2025, a FDA anunciou um plano para reduzir a exigência de testes em animais, começando por anticorpos monoclonais e outros medicamentos, e citou organoides entre os métodos baseados em biologia humana para prever toxicidade. Isso não torna o organoide suficiente sozinho, mas aumenta o peso que dados de modelos humanos podem ter em um pacote de desenvolvimento.
Os controles que tornam um resultado confiável
Um organoide bonito na imagem não prova nada. O que separa um achado real de ruído é o desenho do experimento. Estes são os pontos que pedimos que médicos e famílias verifiquem em qualquer laboratório:
- Controle isogênico. A linha do paciente comparada com a mesma linha corrigida por CRISPR. Se o defeito desaparece com a correção, ele é causado pela variante.
- Mais de um clone e mais de um lote. Como a variação entre lotes é grande, um resultado visto uma vez não basta.
- Monitoramento da estrutura. A validação inclui imagens ao vivo, time-lapse e imunomarcação, além da padronização de etapas como dissociação e passagem.
- Leituras quantitativas definidas antes do teste. O que conta como "resgate" precisa estar decidido antes de os compostos serem aplicados.
- Fenótipo que importa. Um estudo de 2026 sobre ELA mostra que a tradução clínica depende de garantir que o fenótipo estudado seja um motor da doença, e não uma resposta secundária. Corrigir um efeito colateral celular pode não mudar nada no paciente.
Se você está avaliando onde fazer esse trabalho, reunimos os pontos práticos em 6 sinais para escolher um laboratório de iPSC.
Limitações que você precisa conhecer
Organoides são uma ferramenta poderosa, mas não são um cérebro. As principais limitações, descritas na literatura de modelos para doenças raras, são a falta de vascularização, que pode levar à morte de células no centro do organoide, custos elevados, longos períodos de maturação e grande variação entre lotes.

Há também limites de maturidade. Um organoide se parece mais com o cérebro fetal ou do início da vida do que com o cérebro de um adulto. Isso é ótimo para doenças do neurodesenvolvimento e menos adequado para doenças que surgem tarde.
Outro limite é a ausência de sistemas que, no corpo, mudam o efeito de um remédio: circulação, fígado, sistema imune e barreira hematoencefálica. Por isso surgiram modelos mais complexos. No campo da ELA, por exemplo, já se usam sistemas 3D, coculturas e organ-on-a-chip com vários tipos celulares, inclusive glia, e alguns incorporam uma barreira semelhante à hematoencefálica.
Na prática, isso significa que um composto que funciona no organoide ainda precisa chegar ao cérebro, na dose certa, sem toxicidade. Essa avaliação é do médico, com dados de farmacologia, e não do modelo sozinho.
O resultado do laboratório é um tratamento?
Não. Um resultado em organoide é um dado de pesquisa. Ele não é um exame diagnóstico, não substitui avaliação clínica e não transforma um medicamento em tratamento indicado para a doença. O que ele oferece é uma hipótese melhor fundamentada do que a alternativa, que muitas vezes é nenhuma hipótese.
Quando a triagem aponta um medicamento já aprovado para outra condição, quem decide se faz sentido usá-lo, em que dose e com que acompanhamento é o neurologista ou geneticista que cuida do paciente, considerando idade, outros remédios em uso e riscos conhecidos. Nunca comece, pare ou ajuste um medicamento com base em um relatório de laboratório sem essa conversa. Quando o caminho é um ASO ou uma terapia gênica, os dados do modelo passam a fazer parte de um processo regulatório, que envolve a FDA e estudos adicionais de segurança antes de qualquer uso em pessoas.
Nossa perspectiva
Trabalhamos com famílias que, muitas vezes, ouviram que não existe tratamento aprovado para a doença do filho e que ninguém está pesquisando aquela variante. Para essas famílias, esperar que a ciência chegue até elas não é uma opção. É por isso que acreditamos em modelos feitos das células do próprio paciente: eles trazem a pergunta para a biologia daquela pessoa, e não para uma média.
Também acreditamos que o organoide é uma ferramenta, não um fim. Em muitos casos, começamos com o tipo celular mais relevante em cultura, porque permite testar milhares de compostos rapidamente, e usamos modelos 3D quando a pergunta exige tecido organizado. Duas coisas nunca dispensamos: o controle corrigido por CRISPR e a clareza sobre o que um resultado significa e o que ele não significa.
Por fim, defendemos testar várias modalidades ao mesmo tempo. Medicamentos aprovados, ASOs e terapia gênica não competem entre si: respondem a perguntas diferentes, com prazos diferentes. Quando rodamos essas frentes em paralelo, a família não perde meses esperando que uma termine para começar a outra.
— John
Como podemos ajudar
Na RareLabs, criamos modelos de doença a partir das células do paciente usando iPSCs e edição CRISPR, com linhas corrigidas como controle. Sobre esses modelos, fazemos triagem de uma biblioteca de cerca de 3.000 medicamentos aprovados pela FDA, desenhamos e validamos ASOs personalizados in vitro e avaliamos opções de terapia gênica. Para quem está no começo, o Estudo de Amenabilidade e Roteiro de Descoberta mostra quais caminhos são viáveis para aquela variante; para quem vai mais longe, preparamos pacotes de dados para IND. Veja os detalhes na nossa página de medicina genética concierge e desenvolvimento personalizado.
Perguntas frequentes
Qualquer doença genética rara pode ser modelada em organoide neural?
Não necessariamente. O organoide faz mais sentido quando a doença afeta o cérebro e quando existe um defeito mensurável nas células ou no tecido. Em algumas condições, um tipo celular específico em cultura responde melhor à pergunta, e um estudo de amenabilidade ajuda a decidir.
Que amostra o paciente precisa fornecer?
Normalmente uma amostra de sangue ou de pele, a partir da qual as células são reprogramadas em iPSCs. A coleta é simples e feita em ambiente clínico. As iPSCs podem ser armazenadas em biobanco e usadas em estudos futuros.
Quanto tempo leva até ter resultados?
Depende do tipo de modelo e da leitura escolhida. A reprogramação, a caracterização da linha e a maturação do organoide levam semanas a meses, e organoides mais maduros exigem mais tempo. Detalhamos prazos típicos no texto sobre organoides do paciente para médicos e famílias.
Por que não usar apenas um modelo animal?
Animais são úteis para estudar o organismo inteiro, mas não reproduzem vários processos específicos do cérebro humano e normalmente carregam apenas a variante inserida, não o genoma do paciente. Os dois modelos se complementam, e doenças raras precisam de modelos celulares justamente para cobrir essa lacuna.
Fontes
- Advanced Cellular Models for Rare Disease Study (PMC, 2024)
- Induced Pluripotent Stem Cells (iPSCs) and Gene Therapy (PMC, 2021)
- Brain Organoids as Model Systems for Genetic Neurodevelopmental Disorders (Frontiers, 2020)
- Human cerebral organoids: a new tool for clinical neurology research (Nature Reviews Neurology, 2022)
- New 3-D Models Offer Insights Into the Biology of a Rare, Devastating Neurological Disease (NCATS)
- Modeling Neurodevelopmental Disorders in Human Stem Cells (Kroll Lab, WashU)
- FDA Announces Plan to Phase Out Animal Testing Requirement (FDA, 2025)
- From Dish to Trial: Building Translational Models of ALS (PMC, 2026)