
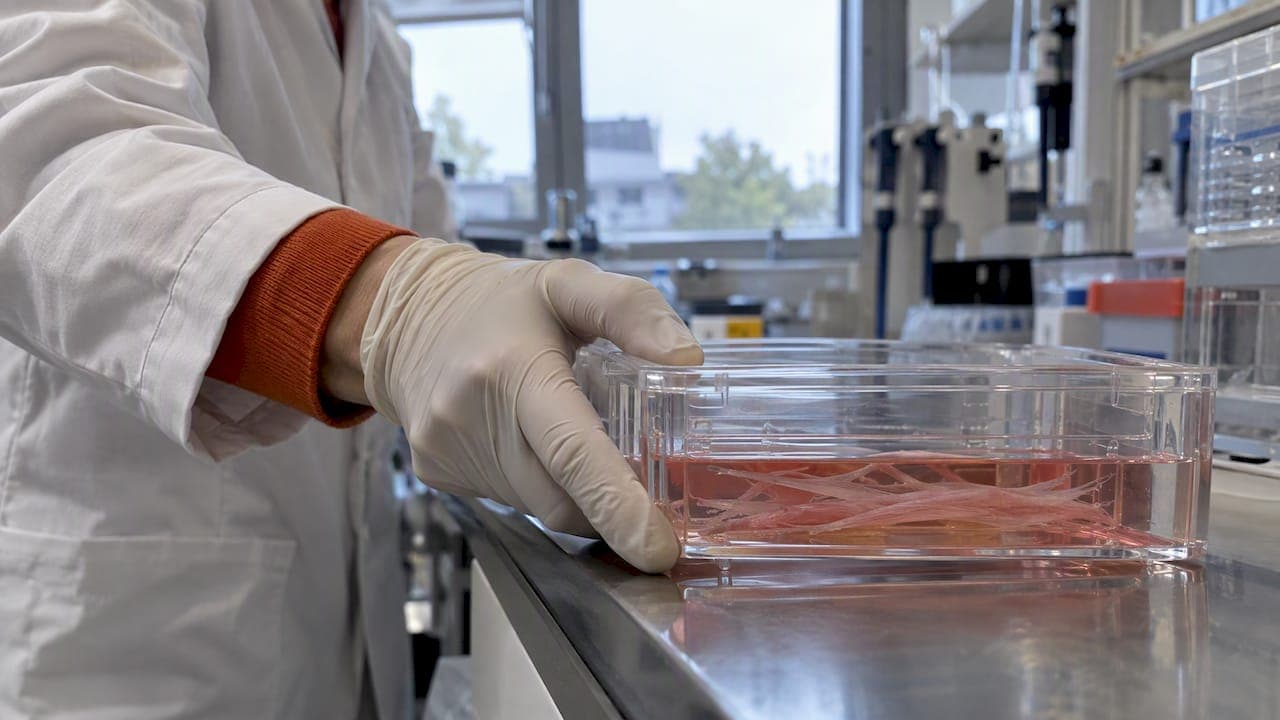
iPSC-модель мышечного заболевания делают так: клетки пациента, обычно кожи или крови, перепрограммируют в индуцированные плюрипотентные стволовые клетки (iPSC), а затем превращают в мышечные клетки-предшественники и мышечные волокна. В этих волокнах сохраняется та же мутация, что и у пациента. На такой модели можно увидеть, как поломка гена нарушает работу мышцы, и проверить, какие препараты, антисмысловые олигонуклеотиды (ASO) или подходы генотерапии этот дефект исправляют. Для ультраредких миопатий, у которых нет ни мышиной модели, ни одобренного лечения, это часто единственный способ быстро получить данные о болезни конкретного человека. Ниже разбираем, как устроены такие модели, на что они способны, где их пределы и что из этого следует для семей, врачей и разработчиков.
TL;DR
- iPSC-модель хранит точную мутацию пациента, поэтому подходит для миодистрофии Дюшенна, поясно-конечностных миодистрофий, ламинопатий и ультраредких вариантов, для которых нет животных моделей.
- Надёжная модель требует изогенного контроля (та же линия с исправленной через CRISPR мутацией), нескольких независимых клонов и чистой популяции мышечных клеток.
- 3D-конструкции «искусственной мышцы» лучше передают зрелость и архитектуру ткани, чем обычная 2D-культура, но взрослый фенотип в пробирке пока получить трудно.
- Положительный результат в модели не гарантирует эффекта у пациента: это гипотеза, которую проверяют врачи и, при необходимости, клиническое исследование.
- FDA прямо изучает iPSC-модели как инструмент для разработки препаратов от редких болезней, в том числе на примере миодистрофии Дюшенна.
Содержание
- Заменяет ли iPSC-модель животные модели и клинические исследования?
- Заменяет ли iPSC-модель животные модели и клинические исследования?
- Рекомендуемые
- 2D или 3D: какая культура нужна под задачу
- Рекомендуемые
- Рекомендуемые
- Что говорит FDA
- Рекомендуемые
- Рекомендуемые
- Рекомендуемые
- Рекомендуемые
- Рекомендуемые
Что такое iPSC-модель мышечной болезни
Скелетную мышцу пациента трудно изучать напрямую. Биопсия даёт мало материала, мышечные клетки плохо размножаются вне организма, а при тяжёлой дистрофии здоровой ткани в образце может почти не остаться. iPSC снимают эту проблему: из небольшого образца получают линию клеток, которая делится практически бесконечно и может стать почти любым типом клеток организма.
Обзор о моделях орфанных мышечных дистрофий отмечает, что изучение большинства миодистрофий долго тормозило отсутствие подходящих моделей, за исключением миодистрофии Дюшенна. Чтобы смоделировать болезнь, iPSC нужно дифференцировать в мышечные клетки-предшественники (SMPC, аналог клеток-сателлитов) и затем в мышечные волокна. Авторы обзора по скринингу лекарств на iPSC-моделях подчёркивают главное преимущество подхода: масштабируемые количества тканей, релевантных болезни, от пациентов практически с любым генетическим нарушением.

Для семьи это значит простую вещь: у болезни ребёнка появляется «двойник» в лаборатории. На нём можно ставить эксперименты, которые невозможно провести на человеке.
Какие мышечные болезни моделируют на iPSC
Спектр широкий: от частых для мира редких болезней форм до вариантов, описанных у единичных пациентов. Ниже ориентиры по основным группам.
| Группа заболеваний | Пример гена | Какие клетки получают | Что измеряют в модели |
|---|---|---|---|
| Миодистрофия Дюшенна и Беккера | DMD (дистрофин) | Мышечные предшественники, миотрубки, 3D-мышца | Наличие и уровень дистрофина, целостность мембраны, сократимость |
| Поясно-конечностные миодистрофии | Гены саркогликанов и другие | Миотрубки, 3D-конструкции | Белки комплекса дистрофина, устойчивость волокон |
| Ламинопатии | LMNA | Миотрубки, 3D-мышца | Форма ядер, их аномалии, экспрессия ламинов |
| Болезни мотонейрона и нервно-мышечного синапса (например, БАС) | Разные гены | Мотонейроны, ко-культуры с мышцей | Выживаемость нейронов, формирование синапсов, сокращения |
| Ультраредкие и недиагностированные миопатии | Вариант пациента | Зависит от гипотезы о механизме | Фенотип, отличающий клетки пациента от изогенного контроля |
В работе 2018 года о трёхмерных искусственных скелетных мышцах из iPSC такие конструкции воспроизвели тяжёлые неизлечимые формы мышечных дистрофий, а в ламинопатической модели проявились характерные аномалии ядер. Там же показано, что в одну конструкцию можно добавить несколько типов клеток: эндотелий сосудов, перициты и мотонейроны. Для нервно-мышечных болезней это важно, потому что дефект нередко находится в соединении нерва и мышцы, а не в самой мышце.
Обзор Института Пастера и коллег 2023 года напоминает, что нервно-мышечные заболевания затрагивают скелетные волокна, мотонейроны или нервно-мышечные синапсы. Поэтому выбор типа клеток определяет, увидит ли модель болезнь вообще.
Как строят модель: шаги и контрольные точки
Качество модели решается задолго до первого эксперимента с лекарствами. Последовательность у разных лабораторий похожа.
- Забор образца. Обычно это небольшая биопсия кожи (фибробласты) или образец крови. Материал берёт врач по направлению, процедура малоинвазивная.
- Перепрограммирование в iPSC. Клетки возвращают в плюрипотентное состояние и проверяют: стабильность кариотипа, маркеры плюрипотентности, наличие мутации пациента.
- Несколько независимых клонов. По данным обзора по скринингу, стандартная практика предполагает минимум 3 независимых клона на генотип. Так проверяют, что фенотип вызван мутацией, а не случайной особенностью клона или самого перепрограммирования.
- Изогенный контроль через CRISPR. В копии линии пациента мутацию исправляют. Получается пара клеток, которые различаются только одним вариантом. Это лучший способ отделить эффект мутации от генетического фона, ведь любые два человека различаются миллионами вариантов.
- Дифференцировка в мышцу. Сначала получают однородную популяцию мышечных предшественников, затем миотрубки. Примесь фибробластов или нейронов искажает данные, поэтому чистоту популяции контролируют отдельно.
- Валидация фенотипа. Нужен измеримый признак болезни: уровень белка, форма ядер, сила сокращения, выживаемость клеток. Он должен воспроизводиться от эксперимента к эксперименту.
- Подготовка к скринингу. Перед тестированием библиотеки препаратов проверяют, что фенотип не меняется от DMSO, растворителя для большинства соединений. Иначе растворитель даёт ложноположительные «находки».
Подробнее о каждом этапе мы рассказываем в полном гиде по разработке iPSC-модели редкой болезни, а о контрольных точках дифференцировки в статье про проверку качества на этапах дифференцировки iPSC.
2D или 3D: какая культура нужна под задачу
Классическая культура на плоском пластике удобна и дёшева, но плохо передаёт устройство настоящей мышцы. В организме волокна выровнены, натянуты между сухожилиями и сокращаются под нагрузкой. В исследовании 3D-мышц из iPSC использовали гидрогелевые конструкции с механическим натяжением, которое помогает волокнам выстраиваться и созревать.
| Критерий | 2D-культура | 3D-конструкция |
|---|---|---|
| Скорость и стоимость | Быстрее и дешевле | Дольше и сложнее |
| Пригодность для скрининга тысяч соединений | Высокая | Растёт, но ниже |
| Зрелость волокон | Ограниченная | Выше |
| Измерение силы сокращения | Затруднено | Возможно |
| Ко-культура с нейронами и сосудами | Ограничена | Реализуема |
Граница постепенно стирается. В 2025 году японская группа описала сократимые мышечные ткани из iPSC в формате 96-луночных микроустройств: объёмные ткани в масштабе, пригодном для параллельных тестов. На практике часто сочетают оба подхода: широкий первичный скрининг в 2D, затем подтверждение лучших кандидатов в 3D.
Пределы метода: о чём стоит знать заранее
Честный разговор об iPSC-моделях начинается с ограничений. Их три.
Зрелость. Мышечные клетки из iPSC по своим свойствам ближе к эмбриональным или фетальным, чем к взрослым. Обзор 2023 года называет созревание волокон в пробирке одним из главных узких мест. Особенно это мешает моделировать болезни с поздним началом. Помогают биоинженерные решения: матрикс, электростимуляция, длительная культура.
Гетерогенность. Одна и та же мутация у двух людей может протекать по-разному. Изогенный контроль помогает отделить эффект мутации от фона, но не объясняет всех клинических различий.

Дистанция до клиники. Авторы обзора о трансляционных моделях БАС 2026 года описывают сдвиг к испытаниям, «информированным iPSC»: данные модели помогают отбирать пациентов и препараты, но не заменяют клиническую проверку. Если в модели препарат восстановил белок или сократимость, это сильный аргумент для обсуждения с лечащим врачом, но не обещание улучшения у пациента.
Если вы родитель и видите в отчёте слово «rescue» (восстановление фенотипа), обсудите с неврологом или генетиком, который ведёт ребёнка, что конкретно было восстановлено, в каких клетках и при какой дозе. Решение о применении препарата, особенно вне зарегистрированных показаний, принимает только врач.
Как модель превращается в варианты терапии
Модель сама по себе не лечит. Её ценность в том, какие вопросы на ней можно задать.
Перепрофилирование одобренных препаратов
Если у препарата уже есть одобрение FDA по другому показанию, известны его безопасность и дозировки. Скрининг библиотеки таких соединений на клетках пациента ищет те, что сдвигают фенотип к норме. В обзоре по моделям мышечных дистрофий приводятся примеры малых молекул, найденных на iPSC-платформах, например ретигабин и бозутиниб, проявившие эффективность на мотонейронах при БАС. Как устроен такой подход на практике, мы разбираем в статье об off-label скрининге лекарств.
Антисмысловые олигонуклеотиды
ASO — короткие цепочки нуклеиновых кислот, которые связываются с РНК и меняют её сплайсинг или стабильность. При некоторых мутациях их можно спроектировать под конкретный вариант пациента. iPSC-модель позволяет проверить, восстанавливает ли кандидатная последовательность нужный белок в мышечных клетках именно этого человека.
Генотерапия
Модель помогает оценить, имеет ли смысл замещение или редактирование гена: достаточно ли вернуть белок, в каких клетках, есть ли риск иммунного ответа. Этому посвящён наш материал об iPSC для снижения иммуногенности генной терапии, а сравнение модальностей есть в обзоре видов клеточных терапий при редких болезнях.
Что говорит FDA
Для разработчиков и фондов важно, как к таким данным относится регулятор. FDA ведёт проект по оценке пациент-специфичных и генно-редактированных iPSC-моделей для ускорения клинической разработки препаратов от редких болезней. В качестве примера там взята именно миодистрофия Дюшенна, а цель описана как «клинические исследования в чашке».
3 сентября 2025 года агентство объявило Rare Disease Evidence Principles (RDEP), процесс для препаратов против очень редких болезней с известным генетическим дефектом. По описанию принципов на сайте FDA, доказательства эффективности в таких случаях могут строиться на одном адекватном и хорошо контролируемом исследовании вместе с убедительными подтверждающими данными. Деловое издание BioPharma Dive уточняет, что речь о серьёзных состояниях, которые затрагивают менее 1000 человек в США. Неклинические модели, воспроизводящие механизм болезни, относятся к возможным источникам такого подтверждения.
В общем руководстве FDA по разработке препаратов для редких болезней отдельно обсуждаются in vitro и in vivo исследования, которые дают доказательную базу до клиники. Как именно данные модели учтут для конкретной программы, решается в диалоге с агентством. Поэтому разработчику лучше заранее обсудить дизайн модели с регуляторными консультантами.
Наш взгляд
Мы работаем с семьями, у которых диагноз ставят раз в несколько лет на всю страну, или не ставят вовсе. Для них вопрос «какая модель лучше» звучит иначе: какая модель ответит на вопрос о лечении быстрее, чем болезнь успеет продвинуться.
Поэтому мы не выбираем одну линию атаки. На одной и той же модели из клеток пациента, с изогенным контролем, исправленным через CRISPR, мы параллельно проверяем около 3000 препаратов, одобренных FDA, проектируем и тестируем индивидуальные ASO и оцениваем, есть ли смысл в генотерапии. Последовательный перебор, когда сначала лекарства, потом через год ASO, стоит семье времени, которого у неё нет.
Второе наше убеждение касается честности результата. Модель мышцы из iPSC незрелая, и мы говорим об этом прямо. Положительный сигнал в клетках — это обоснованная гипотеза для врача пациента, а не обещание. Мы предпочитаем отчёт, который ясно показывает, что сработало, что нет и почему, красивому слову «восстановление» без контекста.
И третье: модель должна представлять конкретного человека. Почему это важно, мы подробно объясняем в материале о репрезентации пациента в iPSC-модели. Мутация в клетках не абстракция, это болезнь ребёнка, ради которого всё затевается.
— John
Если вы ищете терапию для конкретного пациента
Hopeatrarelabs строит персональные модели заболеваний из клеток пациента и ведёт параллельный поиск вариантов лечения: скрининг около 3000 одобренных FDA препаратов, разработку индивидуальных ASO с проверкой восстановления в клетках, оценку возможностей генотерапии и анализ мутации собственным AI-инструментом RINAE. Для биофармы и фондов мы готовим пакеты данных к подаче IND. Типичная программа занимает 12–15 месяцев, а первичное рассмотрение случая бесплатно. Начать можно с исследования применимости и научной дорожной карты: узнайте о программах Hopeatrarelabs.
Что подготовить до первого разговора с лабораторией
Чем полнее исходные данные, тем точнее будет план модели. Обычно пригодятся:
- Генетический отчёт с точным обозначением варианта (ген, изменение в кДНК и белке), классом патогенности и методом выявления: панель, экзом или геном.
- Клиническое описание: возраст начала, какие мышцы поражены, уровень КФК, результаты биопсии и МРТ мышц, если они есть.
- Данные о семье: есть ли родственники с тем же вариантом и разным течением болезни. Это помогает понять роль генетического фона.
- Контакт лечащего врача. Лаборатория общается с ним напрямую, а забор образца проходит по его назначению.
- Вопрос, на который нужен ответ. «Есть ли препарат, который поднимет уровень белка?» и «Патогенен ли этот вариант?» требуют разного дизайна модели. Для второго вопроса полезен наш обзор инструментов интерпретации вариантов.
Врачам, которым важен срок, стоит прочитать сравнение быстрых клеточных тестов и iPSC-моделей для врачей: иногда первые ответы можно получить на более простых системах, пока строится полноценная модель.
Частые вопросы
Можно ли сделать iPSC-модель, если диагноз не поставлен?
Да, если у пациента найден кандидатный вариант. Модель с изогенным контролем как раз помогает понять, вызывает ли этот вариант изменения в мышечных клетках. Без генетической гипотезы построить сравнение сложнее, поэтому сначала обычно проводят секвенирование экзома или генома.
Сколько времени занимает создание модели мышцы из iPSC?
Сроки складываются из перепрограммирования, отбора клонов, CRISPR-коррекции, дифференцировки и валидации фенотипа, поэтому счёт идёт на месяцы. Полная программа Hopeatrarelabs, от модели до параллельного скрининга вариантов лечения, обычно занимает 12–15 месяцев.
Заменяет ли iPSC-модель животные модели и клинические исследования?
Не полностью. Для многих ультраредких вариантов животных моделей нет, и тогда человеческие клетки дают данные, которых иначе не получить. Но результат в клетках остаётся доклиническим: решение о лечении принимает врач, а для регистрации препарата нужны клинические данные.
Какой образец нужен от пациента?
Чаще всего это небольшая биопсия кожи или образец крови, мышечная биопсия обычно не требуется. Конкретный тип образца и порядок забора согласуют с лабораторией и лечащим врачом заранее, чтобы клетки доехали жизнеспособными.
Источники
- Human iPSC Models to Study Orphan Diseases: Muscular Dystrophies (PMC)
- Drug screening for human genetic diseases using iPSC models (PMC)
- Three-Dimensional Human iPSC-Derived Artificial Skeletal Muscles Model Muscular Dystrophies (PMC)
- Induced Pluripotent Stem Cells for Modeling Physiological and Pathological Striated Muscle Complexity (PMC)
- From Dish to Trial: Building Translational Models of ALS (PMC)
- Construction of contractile human iPSC-derived skeletal muscle tissues on 96-well scale microdevices (PubMed)
- FDA: Assessing the Potential for Patient-Specific and Genome Edited iPSC-Based Models
- FDA: Advances Rare Disease Drug Development with New Evidence Principles
- FDA: CDER/CBER Rare Disease Evidence Principles (RDEP)
- BioPharma Dive: FDA outlines new review pathway for drugs treating ultra-rare diseases
- FDA: Rare Diseases: Considerations for the Development of Drugs and Biological Products