
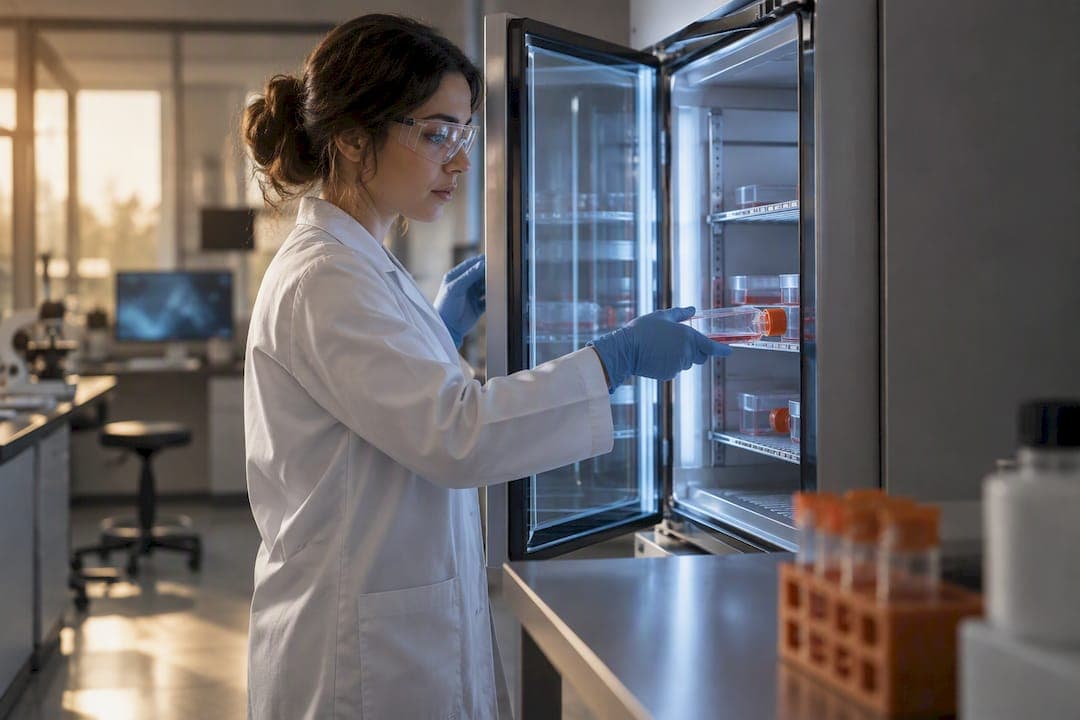
Los modelos de enfermedad iPSC son cultivos celulares derivados del propio paciente que reproducen mecanismos moleculares humanos en placa, antes de pasar a modelos animales o ensayos clínicos. Funcionan mejor para tres tareas concretas: diseccionar mecanismos patogénicos, cribar fármacos a escala y modelar enfermedades raras sin réplica animal disponible. Su limitación principal es la inmadurez celular: casi todas las líneas diferenciadas conservan un fenotipo más fetal que adulto, lo que exige validación funcional adicional antes de trasladar cualquier hallazgo a decisiones clínicas.
En resumen:
- Los modelos de enfermedad con células iPSC conservan el genoma completo del paciente y permiten diferenciarse en cualquier tipo celular relevante, facilitando estudios específicos y personalizados.
- La inmadurez celular de las líneas de iPSC requiere validación funcional adicional antes de aplicar los hallazgos a decisiones clínicas o terapéuticas.
- La calidad y reproducibilidad de las líneas iPSC dependen de controles rigurosos, como confirmación de pluripotencia, cariotipo, perfil genético y biológico, realizados en cada expansión o edición.
- La edición genética en iPSC, mediante CRISPR o prime editing, demanda aislamiento de múltiples clones y comparación con controles isogénicos para minimizar riesgos de inestabilidad y off target.
- Enfermedades raras o sin modelos animales adecuados se abordan con la generación personalizada de líneas, cribados de fármacos aprobados y diseño de tratamientos específicos, como oligonucleótidos antisentido.
Tabla de contenidos
- Qué son las iPSC y por qué importan en el modelado de enfermedades
- Cómo se generan iPSC y controles de calidad esenciales
- Principales aplicaciones de modelos iPSC por área de enfermedad
- Edición genética en iPSC: CRISPR, prime/base editing y controles isogénicos
- Cribado farmacológico, ensayos funcionales y consideraciones regulatorias
- Ventajas, limitaciones y buenas prácticas (estándares ISSCR)
- Cómo aplicamos modelos iPSC en Hopeatrarelabs
- La brecha entre lo que promete un modelo iPSC y lo que resuelve
- Modelos iPSC personalizados con Hopeatrarelabs
- Fuentes
- Preguntas frecuentes
Qué son las iPSC y por qué importan en el modelado de enfermedades
Una célula madre pluripotente inducida se obtiene reprogramando una célula somática (sangre o piel, típicamente) hasta un estado embrionario funcional, sin tocar el genoma del donante. Esa reprogramación conserva íntegro el fondo genético del paciente, incluidas las variantes causales y los modificadores que en un modelo animal simplemente no existen.
Esa fidelidad genética es la razón por la que los modelos iPSC han ganado terreno frente al roedor como puente traslacional. Un ratón knockout puede reproducir el gen alterado, pero no reproduce el contexto genómico completo del paciente, y muchas enfermedades raras dependen precisamente de esa interacción entre la mutación principal y el resto del genoma.
Las agencias regulatorias ya reconocen ese valor. La FDA ha señalado que los métodos in vitro pueden cerrar brechas cuando los estudios animales fallan en predecir la respuesta humana, y la guía ICH S5(R3) ya permite el uso de nuevos métodos de evaluación (NAMs) en contextos específicos de toxicología del desarrollo.
Lo que hace a las iPSC distintas de una línea celular inmortalizada convencional se resume en unos pocos puntos:
- Conservan el fondo genético completo del paciente, no solo el gen de interés.
- Permiten diferenciarse hacia prácticamente cualquier tipo celular relevante: neuronas, cardiomiocitos, hepatocitos, células beta.
- Se pueden expandir de forma prácticamente indefinida, generando bancos reproducibles para múltiples experimentos.
- Admiten edición genética precisa para construir controles isogénicos, algo que una biopsia fresca nunca ofrece.
Esa combinación (genoma real, tipo celular a la carta, escalabilidad) explica por qué los modelos de enfermedad iPSC se han convertido en la herramienta de referencia para investigación de enfermedades genéticas, especialmente cuando no existe un modelo animal fiel a la biología humana.
Cómo se generan iPSC y controles de calidad esenciales
El flujo empieza con la elección de la fuente celular. Las muestras de sangre periférica (células mononucleares) y los fibroblastos de biopsia de piel son las más usadas, por disponibilidad y por el perfil de seguridad de los protocolos de reprogramación con vectores no integrativos (Sendai o episomales), que evitan insertar material genético extraño en el genoma final.
Una vez generadas las líneas, el control de calidad no es opcional: es lo que separa un modelo publicable de un artefacto experimental. El protocolo ASSURED y guías equivalentes recomiendan una secuencia concreta:
- Confirmar pluripotencia mediante marcadores de superficie y expresión génica, junto con ensayo de diferenciación a las tres capas germinales.
- Realizar cariotipo estándar y array de SNP para descartar aberraciones cromosómicas comunes tras la reprogramación o el cultivo prolongado.
- Secuenciar regiones críticas como TP53 y otros genes asociados a inestabilidad genómica, ya que las mutaciones que confieren ventaja proliferativa in vitro son un riesgo conocido en cultivos de iPSC.
- Verificar identidad genética frente al tejido de origen (perfil STR) para excluir contaminación cruzada entre líneas.
- Bankear múltiples viales de cada clon verificado en pases tempranos, antes de someterlo a experimentos extensos.
La validación preclínica en iPSC exige repetir buena parte de este control cada vez que una línea se expande significativamente o se somete a edición genética, no solo en la derivación inicial.
Consejo profesional: Minimiza el número de pasadas después de descongelar una línea antes de iniciar diferenciación o edición: las condiciones hipóxicas de cultivo y un número reducido de pasadas reducen el riesgo de selección clonal hacia variantes con ventaja proliferativa, un problema documentado incluso en bancos comerciales bien caracterizados.
Principales aplicaciones de modelos iPSC por área de enfermedad
Cada campo terapéutico exige un fenotipo celular distinto, y ahí está la utilidad real de este enfoque frente a un ensayo genérico en línea inmortalizada.
En enfermedades neurodegenerativas, las neuronas derivadas de iPSC permiten observar agregación proteica (tau, alfa sinucleína), déficit sináptico y alteraciones de excitabilidad mediante arrays multielectrodo (MEA). Estos ensayos electrofisiológicos con iPSC son especialmente útiles para detectar fenotipos funcionales sutiles que un ensayo bioquímico simple no capta.

En cardiología, los cardiomiocitos derivados de iPSC del propio paciente reproducen arritmias asociadas a canalopatías y sirven como plataforma estándar para evaluar cardiotoxicidad inducida por fármacos, un uso que ya cuenta con precedente regulatorio consolidado.
En enfermedades metabólicas y hepáticas, los hepatocitos iPSC modelan acumulación lipídica, defectos de secreción proteica y alteraciones enzimáticas propias de errores congénitos del metabolismo, aunque su función metabólica sigue siendo menos madura que la de un hepatocito primario adulto.
En enfermedades raras monogénicas, el modelo iPSC del propio paciente se convierte en la base de estudios n-of-1: una sola línea celular sirve para cribar miles de compuestos y para diseñar oligonucleótidos antisentido (ASO) personalizados cuando no existe ningún tratamiento aprobado.
La inmadurez celular es la limitación transversal a todas estas áreas. Las estrategias más usadas para mitigarla incluyen:
- Co-cultivos con otros tipos celulares relevantes (por ejemplo, neuronas con astrocitos).
- Organoides tridimensionales que reproducen mejor la arquitectura tisular.
- Estimulación mecánica o eléctrica crónica para acelerar la maduración funcional en cardiomiocitos y músculo esquelético.
- Cultivo prolongado combinado con factores de maduración específicos del linaje.
Edición genética en iPSC: CRISPR, prime/base editing y controles isogénicos
La elección de herramienta depende del tipo de variante que quieras corregir o introducir. Un knockout simple para anular un gen se resuelve con CRISPR clásico y reparación por unión no homóloga. Una corrección puntual de un SNV se beneficia de prime editing o base editing, que evitan cortes de doble cadena y reducen el riesgo de reordenamientos indeseados. Un knockin más complejo (inserción de una etiqueta o corrección de una deleción grande) suele requerir HDR clásico con plásmido donante.
El flujo operativo típico sigue esta secuencia:
- Diseño de gRNA o pegRNA con herramientas bioinformáticas dedicadas, priorizando baja probabilidad de sitios off-target.
- Entrega mediante electroporación de ribonucleoproteína o plásmido, según la línea celular y el sistema de edición elegido.
- Cribado primario de la población editada mediante secuenciación de próxima generación (NGS), antes de invertir tiempo en aislamiento clonal.
- Aislamiento de clones individuales únicamente a partir de las poblaciones con mayor eficiencia de edición confirmada.
- Verificación final por secuenciación Sanger o NGS dirigida, más cariotipo o array SNP para descartar inestabilidad inducida por el proceso de edición.
Los protocolos de prime editing en iPSC reportan eficiencias de entre el 36 % y el 73 % según el sitio genómico y la combinación de componentes usada (PEmax, epegRNA, MLH1dn), lo que ha reducido considerablemente el esfuerzo de aislamiento clonal necesario para llegar a una línea editada útil.
Los riesgos principales siguen siendo los efectos off-target y la inestabilidad genómica inducida por el proceso de edición, que puede aparecer incluso cuando la edición diana es correcta. La mitigación pasa por generar y caracterizar siempre varios clones independientes, nunca uno solo, y por comparar cada línea editada contra su control isogénico no editado del mismo donante. Quien quiera profundizar en el diseño de estos experimentos puede revisar cómo aplicar CRISPR en modelos de enfermedad monogénica paso a paso.
Cribado farmacológico, ensayos funcionales y consideraciones regulatorias
Un cribado bien diseñado empieza por la elección de la biblioteca. Las bibliotecas de fármacos ya aprobados por la FDA son la opción más eficiente para reposicionamiento terapéutico, porque cada resultado positivo ya tiene un perfil de seguridad humano conocido, lo que acorta drásticamente el camino hacia un ensayo clínico. Seleccionar fármacos aprobados para cribado exige cruzar el mecanismo de acción del compuesto con la vía patogénica identificada en el modelo, no simplemente probar la biblioteca completa a ciegas.
Los endpoints funcionales varían según el tipo celular:
- Viabilidad y proliferación como lectura inicial de toxicidad.
- Readouts bioquímicos específicos (niveles de proteína agregada, actividad enzimática).
- Electrofisiología mediante MEA en modelos neuronales y cardiacos.
- Organoides y sistemas de microfisiología (MPS) cuando el fenotipo depende de arquitectura tisular tridimensional.
En el terreno regulatorio, la FDA ha evaluado explícitamente el uso de modelos iPSC específicos de paciente para complementar, y en contextos justificados sustituir parcialmente, estudios en animales. El ensayo devTOX qP es un ejemplo citado de un método alternativo que ha mostrado una concordancia favorable con endpoints humanos de toxicidad del desarrollo en comparación con estudios convencionales en roedores y conejos, dentro del marco que habilita ICH S5(R3).
Esa evidencia celular tiene un límite claro: un resultado positivo en placa no predice automáticamente eficacia clínica. Estructurar un paquete de datos útil para una agencia regulatoria exige documentar el modelo (origen, edición, controles isogénicos), el diseño del cribado y la reproducibilidad entre réplicas biológicas independientes, no solo el resultado final del ensayo.
Ventajas, limitaciones y buenas prácticas (estándares ISSCR)
Las ventajas de trabajar con iPSC frente a modelos animales o líneas inmortalizadas son claras: genoma real del paciente, tipo celular a demanda y capacidad de generar controles isogénicos. Las limitaciones son igual de reales: inmadurez fenotípica persistente, variabilidad entre líneas y lotes, y coste de mantenimiento superior al de un cultivo celular convencional.
Las guías de la ISSCR sobre sistemas modelo basados en células madre proponen un checklist mínimo para cualquier estudio que use iPSC:
- Documentar metadatos completos del donante (edad, sexo, genotipo relevante, historia clínica cuando aplique).
- Verificar genotipo y fenotipo del modelo antes de cada tanda experimental significativa.
- Evaluar como mínimo dos o tres clones independientes por condición, nunca uno solo.
- Reportar el protocolo de diferenciación con el nivel de detalle suficiente para que otro laboratorio pueda reproducirlo.
Consejo profesional: Antes de enviar un manuscrito o un paquete de datos preclínicos, revisa si tu reporte permite a un tercero repetir la diferenciación sin contactar contigo. Si necesitas aclarar pasos por correo, ese protocolo no cumple el estándar ISSCR de reproducibilidad.
Cómo aplicamos modelos iPSC en Hopeatrarelabs
Nuestro flujo parte de la derivación de iPSC a partir de una muestra de sangre o piel del paciente, seguida de generación de líneas corregidas con CRISPR como control isogénico y diferenciación hacia el tipo celular relevante para la mutación en cuestión. A partir de ahí ejecutamos cribados en paralelo: bibliotecas de más de 3.000 fármacos aprobados por la FDA, diseño de oligonucleótidos antisentido a medida y evaluación de estrategias de terapia génica cuando el mecanismo lo justifica.
Integramos los datos genómicos del paciente en cada etapa para priorizar candidatos, un proceso que detallamos en cómo integrar datos genómicos en un modelo de paciente iPSC. Somos transparentes sobre el alcance: un resultado n-of-1 identifica candidatos con base biológica sólida, no garantiza eficacia clínica, y así lo comunicamos en cada informe.
La brecha entre lo que promete un modelo iPSC y lo que resuelve
El error más común que veo en la literatura no es técnico, es de expectativa: tratar un resultado positivo en cardiomiocitos iPSC como si equivaliera a eficacia clínica. No lo es, y nunca lo será sin validación funcional independiente. Donde de verdad conviene invertir el esfuerzo es en el control de calidad genómico y en los metadatos del donante, porque ahí es donde falla la reproducibilidad entre laboratorios. Priorizar réplicas biológicas y clones múltiples, y seguir de cerca las recomendaciones de la ISSCR, no es burocracia: es lo que separa un hallazgo real de un artefacto de cultivo.
— John
Modelos iPSC personalizados con Hopeatrarelabs
Hopeatrarelabs existe para los casos en los que no hay un modelo animal fiable ni un tratamiento aprobado que probar: enfermedades ultra raras y sin diagnóstico donde cada semana de retraso importa. En lugar de esperar meses por un modelo genérico, construimos la línea iPSC directamente a partir de la muestra del paciente, generamos el control isogénico con CRISPR y lanzamos en paralelo el cribado de miles de fármacos aprobados junto con el diseño de ASOs a medida.
Cada programa puede entregar líneas celulares caracterizadas, datos de cribado estructurados y, cuando aplica, un paquete de datos preparado para etapa regulatoria. Estos programas están dirigidos a familias, médicos, fundaciones y socios biofarmacéuticos que buscan avanzar sin sacrificar rigor científico. Si tienes un caso que se ajusta a este perfil (una mutación identificada sin ruta terapéutica clara), puedes revisar los servicios de modelado y cribado de Hopeatrarelabs y solicitar una evaluación inicial de tu caso.
Este artículo es información general y no sustituye el consejo de un médico cualificado. Consulte a un profesional de la salud cualificado sobre su caso particular antes de actuar según este contenido.
Fuentes
- CDER: Streamlined nonclinical studies and acceptable new approach methodologies (NAMs)
- Prime editing in human iPSCs: protocol and efficiencies
- ASSURED-optimized CRISPR protocol for hiPSCs
- ISSCR: Stem cell–based model systems
Preguntas frecuentes
¿Qué son las células iPSC?
Las células iPSC son células adultas (normalmente de sangre o piel) reprogramadas a un estado pluripotente, capaz de diferenciarse hacia casi cualquier tipo celular del cuerpo. Conservan el genoma completo del donante, lo que las distingue de una línea celular inmortalizada genérica.
¿Qué son los modelos de enfermedad iPSC?
Un modelo de enfermedad iPSC es una línea celular derivada de un paciente y diferenciada hacia el tejido afectado por su condición, usada para estudiar mecanismos patogénicos y probar tratamientos en placa. Sirven especialmente para enfermedades genéticas iPSC donde no existe un modelo animal representativo.
¿Qué son las células madre pluripotentes inducidas (iPSCs)?
Son células madre generadas en laboratorio a partir de células somáticas maduras, reprogramadas para recuperar la capacidad de convertirse en cualquier tipo celular. A diferencia de las células madre embrionarias, no requieren un embrión y permiten trabajar con el genoma exacto del paciente.
¿Qué limitaciones tienen los modelos iPSC frente a modelos animales?
La limitación principal es la inmadurez fenotípica: muchas células diferenciadas de iPSC conservan rasgos más cercanos a un tejido fetal que adulto. Estrategias como organoides, co-cultivos y estimulación eléctrica o mecánica ayudan a acercar el fenotipo a la biología adulta, pero rara vez lo igualan por completo.
¿Cómo se usan las iPSC en cribado de fármacos para enfermedades raras?
Se diferencian iPSC del paciente hacia el tejido relevante y se exponen a bibliotecas de fármacos, incluidas las de compuestos ya aprobados por la FDA, para identificar candidatos con rescate funcional medible. Este tipo de cribados se puede combinar con diseño de ASOs personalizados cuando no existe tratamiento aprobado para la mutación del paciente.