
Los mioblastos derivados de iPSC permiten reproducir mutaciones específicas de un paciente en placa, generar controles isogénicos con CRISPR/Cas9 y correr ensayos funcionales que orientan decisiones preclínicas. La evidencia acumulada, desde colecciones depositadas en biobancos como el RIKEN BioResource Center hasta protocolos publicados en JoVE, respalda su uso como modelo de enfermedades musculares raras. El límite real no es la tecnología, sino la reproducibilidad: sin líneas isogénicas y controles de calidad estrictos, los resultados varían entre laboratorios.
En resumen:
- La reproducibilidad y control de calidad son clave para obtener resultados confiables en modelos de iPSC musculares, ya que varían entre laboratorios sin controles estrictos.
- Trabajar con líneas isogénicas corregidas con CRISPR/Cas9 reduce diferencias genéticas y aumenta la validez de los experimentos, aunque requiere verificación exhaustiva de off-targets.
- La diferenciación de iPSC en mioblastos y miotubos se ve afectada por variables como la densidad de siembra y el momento de retirar factores de crecimiento, por lo que requiere protocolos estandarizados.
- Los modelos en placa capturan fenotipos celulares y bioquímicos, pero no replican completamente la arquitectura tisular, limitando estudios de fuerza o fatiga muscular.
- El acceso a biobancos públicos como RIKEN y la adopción generalizada de líneas isogénicas pueden acelerar el avance en estudios de enfermedades musculares raras.
Tabla de contenidos
- Por qué usar iPSC para modelar enfermedades musculares raras
- Protocolos y parámetros para diferenciar iPSC a mioblastos y miotubos
- Edición genética y controles isogénicos: cuándo y cómo usar CRISPR/Cas9
- Ensayos funcionales para evaluar modelos iPSC-mioblasto
- Recursos, biobancos y acceso a líneas iPSC de enfermedades raras
- Retos, limitaciones y buenas prácticas para reproducibilidad
- Cómo aplica Hopeatrarelabs los mioblastos iPSC en programas de tratamiento personalizado
- Prioridades para avanzar en modelos iPSC de mioblastos en enfermedades raras
- Servicios de Hopeatrarelabs para investigadores y familias que necesitan respuestas
- Fuentes
- Preguntas frecuentes
Por qué usar iPSC para modelar enfermedades musculares raras
Un modelo iPSC conserva el genotipo exacto del paciente. Esa es la ventaja que ningún ratón transgénico ni línea celular inmortalizada puede igualar del todo: cuando la enfermedad depende de una mutación puntual, un splicing alterado o una combinación de variantes, trabajar con células reprogramadas del propio paciente elimina la incertidumbre de extrapolar desde otra especie u otro fondo genético.
La diferenciación de mioblastos a partir de iPSC abre además la puerta a estudiar enfermedades musculares monogénicas (distrofias, miopatías congénitas, canalopatías) en el mismo linaje celular donde se manifiesta el fenotipo. Los proyectos que usan iPSC para atrofia muscular espinal ilustran ese potencial: financiadores como el CIRM han respaldado programas que desarrollan herramientas y estrategias terapéuticas directamente sobre modelos derivados de pacientes con SMA, no sobre sustitutos animales.
Dicho esto, un cultivo en placa nunca reproduce la arquitectura de un músculo completo: falta la inervación motora, la vascularización y la carga mecánica que existen en el tejido vivo. Los mioblastos y miotubos derivados de iPSC capturan bien los fenotipos celulares y bioquímicos (metabolismo, señalización de calcio, fusión), pero interpretar hallazgos sobre fuerza contráctil o fatiga requiere cautela.
Las ventajas y los límites conviven en la práctica diaria de cualquier laboratorio que trabaje con este modelo:
- Genotipo auténtico del paciente: cada línea porta la mutación exacta que causa la enfermedad, sin necesidad de introducirla artificialmente.
- Escalabilidad: una vez establecida la línea, se puede expandir y diferenciar repetidamente para múltiples experimentos.
- Diferenciación dirigida: los protocolos actuales permiten llevar iPSC hacia mioblastos y miotubos con marcadores miogénicos verificables.
- Ausencia de contexto tisular completo: sin inervación ni vascularización, algunos fenotipos (fuerza, fatiga) quedan fuera de alcance.
- Variabilidad entre clones: dos líneas del mismo paciente pueden diferenciarse con distinta eficiencia si no se controla el proceso.
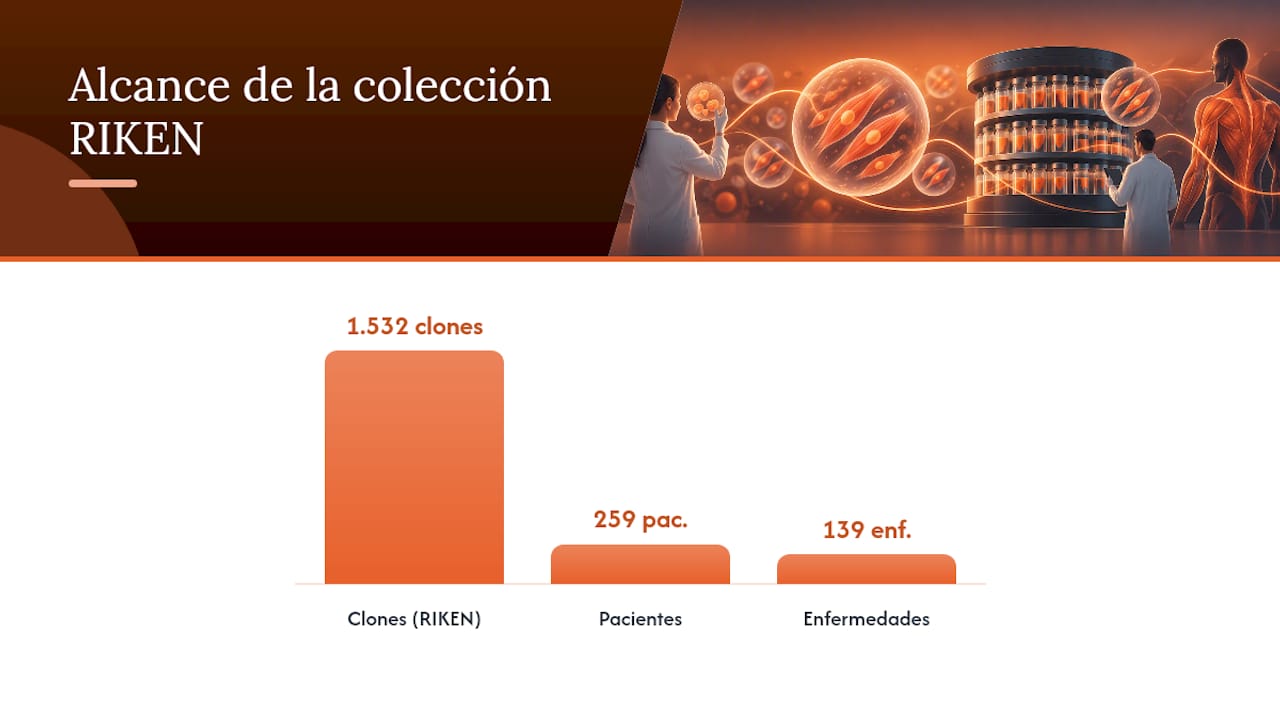
Los biobancos públicos actúan como recurso complementario a la generación de líneas propias. Una colección de 1.532 clones establecidos a partir de 259 pacientes con 139 enfermedades intratables, depositada en RIKEN, confirma que estas líneas expresan marcadores pluripotentes como OCT3/4 y NANOG de forma consistente, lo que da al investigador un punto de partida validado en vez de empezar desde cero con cada paciente nuevo.
Protocolos y parámetros para diferenciar iPSC a mioblastos y miotubos
Convertir una iPSC en un mioblasto funcional exige pasar por etapas de mesodermo presomítico y progenitor miogénico antes de llegar al linaje muscular esquelético. Dos estrategias dominan la literatura: la inducción con cócteles de factores de crecimiento (que imita el desarrollo embrionario) y la sobreexpresión forzada del factor de transcripción MyoD, que acelera el proceso saltándose varios pasos intermedios.
El enfoque basado en MyoD tiene una ventaja práctica clara: reduce semanas de diferenciación a días. La contrapartida es que genera un fenotipo más homogéneo pero potencialmente menos representativo de la heterogeneidad que existe en un músculo real, donde coexisten fibras de distinto tipo y progenitores en distintos estados. El enfoque con factores de crecimiento (activación de vías Wnt, inhibición de BMP, exposición secuencial a FGF2) respeta mejor esa secuencia de desarrollo, aunque exige más tiempo y produce eficiencias más variables entre líneas.
La densidad de siembra y el momento de retirar los factores de crecimiento son las dos variables que más afectan la reproducibilidad del experimento completo:
- Densidad de siembra: una confluencia demasiado alta favorece diferenciación prematura y desordenada; demasiado baja retrasa la fusión.
- Retirada secuencial de mitógenos: bajar la concentración de suero y factores de crecimiento de forma gradual, en vez de abrupta, mejora la sincronización de la fusión en miotubos multinucleados.
- Tiempo de cultivo en medio de diferenciación: protocolos con mioblastos primarios de ratón sitúan la ventana de fusión efectiva entre 4 y 6 días tras retirar los mitógenos, una referencia útil aunque no directamente transferible a células humanas.
- Recubrimiento de la superficie de cultivo: el sustrato (Matrigel, laminina, gelatina) influye en la adhesión y en la orientación de la fusión celular.
Lo que se mide para confirmar que la diferenciación funcionó sigue una secuencia lógica: primero MyoD y Myogenin, marcadores tempranos de compromiso miogénico; después cadena pesada de miosina (MyHC), que confirma maduración hacia fibra muscular; y finalmente el porcentaje de fusión, calculado como la proporción de núcleos dentro de miotubos multinucleados respecto al total de núcleos en el campo.
Cuando la pureza de la población de mioblastos es crítica (por ejemplo, antes de un ensayo de cribado farmacológico donde la contaminación con fibroblastos residuales distorsionaría la lectura), conviene recurrir a separación por citometría de flujo. Un panel habitual selecciona células CD56 positivas y CD146 positivas mientras excluye marcadores de fibroblastos y células endoteliales, lo que reduce sustancialmente el ruido experimental en ensayos posteriores.
Consejo profesional: No evalúes la eficiencia de fusión con una sola imagen de campo. Toma al menos cinco campos aleatorios por pocillo y promedia el porcentaje de núcleos fusionados: la variabilidad entre campos de un mismo pocillo puede ser mayor que la variabilidad entre líneas distintas si el cultivo no está bien homogeneizado.
Un protocolo detallado para aislar mioblastos humanos primarios, evaluar su capacidad de diferenciación y correlacionar fusión con función, publicado en JoVE, sigue siendo una de las referencias metodológicas más citadas para quien empieza a trabajar con este tipo de cultivo.
Edición genética y controles isogénicos: cuándo y cómo usar CRISPR/Cas9
Comparar un mioblasto mutante contra una línea control de otro individuo sano introduce una variable de confusión enorme: cada persona tiene un fondo genético distinto, y esas diferencias pueden explicar parte del fenotipo observado, no solo la mutación de interés. Corregir la mutación en la misma línea del paciente mediante CRISPR/Cas9 elimina esa variable y genera un control isogénico que comparte todo el resto del genoma.
La estrategia técnica más habitual combina un complejo ribonucleoproteico (RNP) de Cas9 con un ARN guía específico, entregado por electroporación, junto con una plantilla de reparación dirigida por homología (HDR) para corregir la mutación puntual. Cuando el objetivo es simplemente introducir una mutación de pérdida de función para modelar la enfermedad (en vez de corregirla), la reparación por unión de extremos no homólogos (NHEJ) suele bastar.
El flujo de trabajo típico sigue estos pasos:
- Diseño y validación in silico del ARN guía para minimizar sitios de unión fuera del objetivo previsto.
- Electroporación del complejo RNP junto con la plantilla de reparación, si el objetivo es HDR.
- Expansión clonal de colonias individuales y genotipado por secuenciación Sanger o secuenciación de próxima generación.
- Verificación de ausencia de eventos fuera del objetivo mediante secuenciación de los sitios predichos con mayor riesgo.
- Confirmación de pluripotencia y cariotipo normal antes de proceder a diferenciación.
El dato que cambia el diseño experimental: trabajar con cultivos de baja confluencia sobre Matrigel mejora de forma medible la eficiencia de edición CRISPR/Cas9 en mioblastos humanos primarios, frente a las condiciones de cultivo estándar de mayor densidad que suelen usarse por defecto. Es un ajuste de protocolo sencillo con impacto directo en cuántos clones editados correctamente se obtienen por experimento.
Los riesgos son conocidos y hay que planificarlos desde el diseño: la eficiencia de HDR en células humanas primarias y en iPSC sigue siendo inferior a la de NHEJ, lo que obliga a cribar más clones de los que parece razonable a priori. Los efectos fuera del objetivo, aunque raros con guías bien diseñadas, exigen verificación sistemática antes de asumir que un fenotipo observado proviene de la edición prevista y no de un corte inesperado en otra región del genoma. Generar y validar una línea isogénica sólida no es un trámite: es el paso que decide si el experimento completo será defendible ante revisión por pares.
Ensayos funcionales para evaluar modelos iPSC-mioblasto
Diferenciar la línea es solo el primer paso. El valor real del modelo aparece cuando se somete a ensayos funcionales que capturan el fenotipo de la enfermedad y permiten medir si una intervención lo revierte.
- Ensayo de fusión y marcadores de diferenciación. Cuantificar el porcentaje de núcleos en miotubos multinucleados junto con inmunotinción para MyHC sigue siendo el punto de partida obligatorio: sin fusión eficiente, ningún ensayo posterior tiene sentido.
- Medición de calcio intracelular y SOCE. La entrada de calcio operada por almacén (SOCE, por sus siglas en inglés) se mide con el indicador fluorescente Fura-2 tras vaciar los depósitos de retículo sarcoplásmico. Es especialmente relevante en miopatías donde la señalización de calcio está alterada, y el protocolo publicado en JoVE describe el flujo completo de aislamiento, diferenciación y lectura de SOCE en mioblastos humanos.
- Paneles metabólicos y mitocondriales. La actividad de citocromo c oxidasa (COX) frente a citrato sintasa da una lectura normalizada de función mitocondrial por unidad de masa mitocondrial, y la secreción de lactato al medio complementa esa imagen señalando si la célula compensa con glucólisis. En miopatías con componente mitocondrial, estos paneles a menudo revelan fenotipos que un ensayo puramente histológico pasaría por alto.
- Experimentos de rescate farmacológico o con ASO. Aplicar un compuesto candidato o un oligonucleótido antisentido diseñado a medida sobre la línea mutante y comparar la lectura funcional contra el control isogénico es el diseño que realmente conecta el modelo con una decisión terapéutica. El criterio de éxito debe fijarse antes del experimento: por ejemplo, recuperación de al menos el 50 % de la diferencia entre línea mutante y línea isogénica en la métrica funcional elegida, no una mejora cualquiera detectada a posteriori.
Los modelos iPSC-miotubo han demostrado su capacidad para replicar fenotipos complejos más allá de las miopatías monogénicas clásicas. En miositis por cuerpos de inclusión, por ejemplo, los miotubos derivados de iPSC reproducen marcadores como HLA y TDP-43 alterados, junto con cambios mitocondriales y transcriptómicos consistentes con la enfermedad. Ese tipo de validación cruzada, entre lo que se observa en el modelo y lo que se conoce del tejido del paciente, es lo que da credibilidad a un ensayo funcional frente a revisores y colaboradores clínicos.
Recursos, biobancos y acceso a líneas iPSC de enfermedades raras
No siempre hace falta generar una línea desde cero. El RIKEN BioResource Center mantiene depositadas más de mil líneas de pacientes con enfermedades intratables, disponibles para la comunidad investigadora bajo solicitud formal. Organizaciones como CENTOGENE, especializadas en diagnóstico genómico de enfermedades raras, también participan del ecosistema de datos y muestras que alimenta este tipo de investigación traslacional.
Acceder a una línea depositada no es tan simple como descargar un archivo. Casi todos los biobancos exigen un acuerdo de transferencia de material (MTA) que especifica:
- El uso permitido de la línea (investigación académica frente a desarrollo comercial, que suelen tener condiciones distintas).
- Restricciones sobre distribución a terceros sin autorización del depositante original.
- Requisitos de citación y, en algunos casos, de compartir resultados derivados con el biobanco de origen.
Depositar las propias líneas generadas, y no solo consumir las de otros, acelera el campo entero: cada línea de una enfermedad ultra rara que un laboratorio guarda solo para sí mismo es una oportunidad perdida para otro grupo que trabaja en la misma patología sin saberlo. La lógica de los biobancos públicos depende de esa reciprocidad.
Retos, limitaciones y buenas prácticas para reproducibilidad
La variabilidad entre clones de la misma línea, y entre líneas de distintos pacientes, es la limitación más citada al trabajar con iPSC. Parte de esa variación es biológica y real; otra parte es ruido técnico evitable.
Tres fuentes de variabilidad concentran la mayoría de los problemas reportados:
- Ausencia de controles isogénicos: comparar contra líneas de individuos no relacionados infla artificialmente las diferencias observadas.
- Reactivos y lotes inconsistentes: cambiar de lote de Matrigel, suero o factores de crecimiento entre experimentos introduce variación que se puede confundir con efecto biológico.
- Número insuficiente de réplicas clonales: analizar un solo clon por paciente no permite distinguir un fenotipo real de una anomalía específica de ese clon.
Antes de publicar o de tomar una decisión terapéutica basada en el modelo, conviene pasar por una lista mínima de verificación: confirmar pluripotencia con OCT3/4 y NANOG, verificar cariotipo normal, documentar el consentimiento y el historial clínico del donante, incluir al menos dos clones independientes por paciente y replicar el hallazgo clave en un laboratorio o lote de reactivos distinto.
Consejo profesional: Guarda siempre un vial temprano de cada clon antes de pasarlo más de diez veces. Las iPSC acumulan variantes genómicas con cada pase, y si un fenotipo aparece solo después de muchos pases, conviene descartar que sea artefacto de cultivo antes de interpretarlo como biología de la enfermedad.
En el terreno ético y regulatorio, la trazabilidad del consentimiento informado y la aprobación del comité de ética correspondiente deben acompañar cada línea desde su origen hasta cualquier publicación o transferencia, sin excepción, independientemente de si el destino final es un laboratorio académico o un programa de desarrollo terapéutico.
Cómo aplica Hopeatrarelabs los mioblastos iPSC en programas de tratamiento personalizado
Se generan modelos de enfermedad a partir de muestras de sangre o piel del propio paciente, usando iPSC y edición con CRISPR para producir líneas isogénicas de control. Ese es el mismo principio metodológico descrito en las secciones anteriores, aplicado a casos reales de enfermedades ultra raras o no diagnosticadas donde no existe ningún tratamiento aprobado.
Sobre esa base celular, el laboratorio ejecuta cribados paralelos: pruebas frente a una biblioteca de aproximadamente 3.000 fármacos aprobados por la FDA, diseño y validación in vitro de oligonucleótidos antisentido personalizados, y evaluación de estrategias de terapia génica cuando el mecanismo de la enfermedad lo permite. Cada programa combina esos datos celulares con el historial clínico del paciente para priorizar qué candidatos merecen seguimiento, en vez de tratar cada resultado de cribado como una señal aislada.
Los entregables incluyen las líneas celulares generadas, los datos completos del cribado y paquetes de datos preparados para uso regulatorio. La decisión clínica final corresponde al médico tratante del paciente.
Prioridades para avanzar en modelos iPSC de mioblastos en enfermedades raras
El campo necesita más estandarización, no más protocolos nuevos. Cada laboratorio que publica su propia variante de diferenciación dificulta comparar resultados entre grupos, y en enfermedades ultra raras, donde cada paciente adicional cuenta, esa fragmentación cuesta tiempo que las familias no tienen.
Lo que de verdad movería la aguja es la colaboración entre laboratorios académicos, fundaciones de pacientes y biobancos como RIKEN: cada línea depositada y cada protocolo publicado con detalle suficiente para reproducirse en JoVE reduce la duplicación de esfuerzo. La generación de líneas isogénicas corregidas por CRISPR debería ser el estándar mínimo, no la excepción, en cualquier estudio que aspire a influir en una decisión terapéutica.
Compartir datos y líneas no es generosidad académica: es la única forma realista de que el trabajo en una enfermedad con veinte pacientes en el mundo avance a un ritmo comparable al de una enfermedad común.
— John
Servicios de Hopeatrarelabs para investigadores y familias que necesitan respuestas
Cuando la enfermedad no tiene tratamiento aprobado y el tiempo importa, generar un modelo iPSC del paciente y correr un cribado en paralelo suele ser más rápido que esperar a que la literatura publique algo aplicable a ese caso concreto. Esa es la propuesta de Hopeatrarelabs: modelos derivados directamente del paciente, con controles isogénicos generados por CRISPR, sometidos a pruebas en paralelo de múltiples modalidades terapéuticas a la vez, en vez de probar una hipótesis por vez durante meses.
Los servicios cubren el ciclo completo descrito a lo largo de este artículo: desarrollo y conservación en biobanco de líneas iPSC específicas del paciente, generación de líneas isogénicas de control, cribado de alto rendimiento frente a cerca de 3.000 fármacos aprobados por la FDA, y diseño y validación de oligonucleótidos antisentido a medida. Cuando el mecanismo de la enfermedad lo permite, también se evalúan estrategias de terapia génica. Cada programa entrega líneas celulares documentadas, datos completos de cribado y paquetes de información preparados para uso regulatorio, pensados para que médicos y fundaciones puedan actuar sobre resultados concretos, no sobre promesas.
Quien esté evaluando si su caso encaja, ya sea una familia, un médico investigador o una fundación de pacientes, puede consultar los servicios detallados de Hopeatrarelabs y solicitar información sobre cómo se estructura un programa personalizado desde el primer contacto.
Fuentes
Para quien quiera revisar la metodología directamente en la fuente original, estos recursos concentran la evidencia técnica citada a lo largo del artículo:
- A disease-specific iPS cell resource for studying rare and intractable diseases - PMC
- Uso de células iPS (iPSC) para desarrollar nuevas herramientas para el tratamiento de la atrofia muscular espinal - CIRM
- Improved CRISPR/Cas9 gene editing in primary human myoblasts using low confluency cultures on Matrigel - Skeletal Muscle (2021)
- Isolation of human myoblasts and assessment of myogenic differentiation (JoVE)
Este artículo es información general y no sustituye el consejo de un médico cualificado. Consulte a un profesional de la salud cualificado sobre su caso particular antes de actuar según este contenido.
Preguntas frecuentes
¿Qué son los mioblastos?
Los mioblastos son células progenitoras del músculo esquelético capaces de proliferar y, bajo las señales adecuadas, fusionarse entre sí para formar miotubos multinucleados. En un modelo derivado de iPSC, se obtienen guiando la diferenciación mediante factores de crecimiento específicos o sobreexpresión de MyoD, y se confirman con marcadores como Myogenin y cadena pesada de miosina.
¿Qué significan las siglas iPSC?
iPSC son células madre pluripotentes inducidas: células adultas (de sangre, piel u orina) reprogramadas en laboratorio hasta un estado similar al embrionario, capaz de generar prácticamente cualquier tipo celular del cuerpo. Conservan el genoma completo del donante, lo que las hace especialmente útiles para modelar enfermedades genéticas raras con precisión.
¿Qué fuente celular conviene usar para derivar iPSC de un paciente?
Depende del contexto clínico: las PBMC de sangre periférica son la opción menos invasiva y más habitual, los fibroblastos de biopsia de piel ofrecen mayor eficiencia de reprogramación, y las células del sedimento urinario resultan útiles cuando ni la sangre ni la biopsia son viables, por ejemplo en pacientes pediátricos muy pequeños.
¿Por qué usar controles isogénicos generados con CRISPR/Cas9 en vez de líneas de otro donante?
Un control isogénico comparte todo el fondo genético del paciente salvo la mutación corregida, lo que elimina la variable de confusión que introduce comparar contra un individuo distinto. Estudios sobre edición eficiente en mioblastos primarios muestran que ajustar condiciones de cultivo mejora sustancialmente la tasa de éxito de esta estrategia.
¿Qué papel juegan los biobancos como RIKEN en la investigación con mioblastos iPSC de enfermedades raras?
Los biobancos como RIKEN permiten acceder a líneas iPSC ya establecidas y caracterizadas sin tener que reprogramar desde cero cada muestra de paciente, acelerando el inicio de un proyecto. Su colección de más de 1.500 clones de pacientes con enfermedades intratables es un ejemplo de la escala que puede alcanzar este tipo de recurso compartido.