
Pour une maladie monogénique à perte de fonction, la stratégie de remplacement par vecteur AAV optimisé reste généralement l'option la plus robuste, tandis qu'une mutation gain de fonction oriente plutôt vers l'édition ou la modulation par ASO. Les trois priorités à fixer dès la phase de conception sont le couple vecteur/tropisme, la cassette d'expression et le plan d'atténuation immunitaire. Les points d'évaluation cliniques et la manufacturabilité doivent entrer dans l'équation dès les premières esquisses, pas après coup.
En bref:
- La sélection du vecteur doit être modulée par la biodistribution attendue et la prévalence des anticorps neutralisants dans la population, évitant ainsi une charge hépatique excessive.
- La conception du transgène doit tenir dans un espace limité à 4,7 kb, avec des stratégies comme le split system ou la mini‑gène pour les gènes volumineux.
- La stratégie thérapeutique choisie dépend du mécanisme moléculaire, de la nécessité de correction permanente, du risque d'intégration, et du délai d'action requis.
- La réponse immunitaire doit être gérée par ingénierie de la capside, immunosuppression transitoire, et utilisation de promoteurs tissu‑spécifique pour réduire le risque de suppression ou de redosage.
- La préparation d’un dossier réglementaire précoce et une équipe pluridisciplinaire assurent une transition fluide de la conception au développement clinique.
Table des matières
- Quelles sont les principales stratégies de conception de thérapie génique ?
- Comment concevoir le vecteur : capside, tropisme et ingénierie de la capside
- Comment optimiser la cassette d'expression et la charge utile du transgène
- Quelle voie d'administration choisir selon la cible tissulaire ?
- Comment gérer l'immunogénicité et l'anticipation de la réponse immunitaire ?
- Comment structurer la planification préclinique et les endpoints cliniques ?
- Quelles sont les exigences CMC et réglementaires pour la production ?
- Perspective RareLabs : comment la conception s'articule dans la pratique
- Comment concevoir des stratégies d'évitement de la réponse immune adaptative ?
- Quelles approches de livraison ciblée existent au niveau cellulaire ?
- Comment gérer les effets secondaires et organiser le suivi post‑thérapeutique ?
- Bonnes pratiques pour une équipe multidisciplinaire de conception
- Comment RareLabs accompagne la conception d'une stratégie de thérapie génique
- Sources
- Questions fréquentes
- Ce que je pense de la manière dont l'industrie aborde la conception
Quelles sont les principales stratégies de conception de thérapie génique ?
Quatre grandes familles structurent aujourd'hui la conception de thérapie génique, et le choix entre elles dépend presque toujours du mécanisme moléculaire de la maladie plutôt que d'une préférence technologique.
- Le remplacement génique consiste à fournir une copie fonctionnelle d'un gène défaillant. Elle s'adresse aux pathologies à perte de fonction où une seule copie correcte suffit à restaurer un phénotype normal, comme certaines amauroses congénitales de Leber ou des déficits enzymatiques monogéniques.
- L'addition génique introduit une fonction nouvelle sans corriger le gène natif, souvent en oncologie (CAR-T, récepteurs synthétiques) ou pour des approches de résistance métabolique.
- L'édition génomique corrige, insère ou désactive une séquence précise via CRISPR, base editing ou prime editing. Elle convient aux mutations ponctuelles bien caractérisées où la permanence de la correction et l'absence de surexpression du transgène natif comptent davantage que la simplicité d'un vecteur classique.
- La modulation de l'expression agit sans toucher à l'ADN, via des oligonucléotides antisens (ASO) ou de l'ARN interférent, pour moduler à la hausse ou à la baisse un gène cible.
Le critère décisif n'est pas la mode technologique du moment mais trois questions concrètes : le mécanisme moléculaire exige-t-il une correction permanente ou une modulation réversible ? Le risque d'intégration génomique est-il acceptable au regard du bénéfice attendu ? Et la pathologie tolère-t-elle un délai d'action lent (remplacement, plusieurs semaines) ou requiert-elle un effet rapide (ASO, souvent en jours) ?
Pour une maladie monogénique récessive avec un seuil d'expression bien défini (l'amaurose de Leber de type 2 en est l'exemple classique), le remplacement par AAV a démontré sa faisabilité clinique. Pour une pathologie oncologique où il faut doter une cellule d'une fonction absente à l'état naturel, l'addition via vecteurs lentiviraux domine. Pour une mutation ponctuelle identifiée avec précision, l'édition par base editing évite l'écueil d'une surexpression du transgène sauvage. Pour une pathologie où une réduction transitoire et réversible suffit, ou lorsque le gène cible ne se prête pas à une correction stable, les stratégies non virales comme les ASO ou les particules lipidiques (LNP) offrent un profil de sécurité souvent plus favorable, au prix d'une redose fréquente.
La décision ne se prend jamais dans l'abstrait. Elle se construit en croisant biologie moléculaire, faisabilité de production et tolérance du patient au risque, ce qui explique pourquoi deux équipes travaillant sur des mutations voisines du même gène peuvent aboutir à des stratégies de conception radicalement différentes.
Comment concevoir le vecteur : capside, tropisme et ingénierie de la capside
Le choix du vecteur conditionne à peu près tout ce qui suit dans le programme, de la dose administrée jusqu'au profil de sécurité observé en clinique. Pour les vecteurs AAV, trois éléments du génome viral doivent être optimisés en parallèle plutôt qu'en cascade : les régions ITR qui encadrent la cassette et pilotent l'encapsidation, le promoteur qui détermine la spécificité et le niveau d'expression, et le signal polyA qui stabilise le transcrit sans alourdir la charge utile déjà contrainte à environ 4,7 kb pour un AAV simple brin.
- Les ITR doivent rester fonctionnels pour l'encapsidation tout en minimisant leur poids dans le budget de taille disponible.
- Le promoteur peut être ubiquitaire (CMV, CAG) pour une expression large, ou tissu‑spécifique (par exemple des promoteurs hépatiques ou neuronaux) pour limiter l'expression hors cible.
- Les éléments régulateurs (introns synthétiques, WPRE tronqué) augmentent souvent le rendement d'expression sans dépasser la capacité d'emport.
La sélection du sérotype de capside reste le levier le plus déterminant pour le tropisme tissulaire. L'AAV9 traverse partiellement la barrière hémato‑encéphalique et cible efficacement le système nerveux central et le muscle, l'AAV8 reste la référence pour le foie, tandis que l'AAV2 conserve un usage rétinien établi. Au‑delà du choix parmi les sérotypes naturels, l'ingénierie de capside par rational design, évolution dirigée ou approches computationnelles permet aujourd'hui de sculpter des variantes sur mesure. Des capsides modifiées comme AAV.CPP.16 ou AAV.CPP.21 ont montré une amélioration du ciblage du système nerveux central qui s'est confirmée chez le primate non humain, un signal de traduction rarement obtenu avec les sérotypes naturels seuls, selon les travaux sur la conception rationnelle des vecteurs AAV pour le ciblage du système nerveux central.
L'apprentissage automatique change concrètement la façon dont les laboratoires abordent ce problème. Plutôt que de tester capside par capside en criblage classique, des modèles prédictifs entraînés sur des bibliothèques de variantes permettent d'anticiper le tropisme et l'échappement immunitaire avant même la synthèse, ce qui réduit le nombre de cycles expérimentaux nécessaires pour converger vers un candidat viable, comme le montre une analyse de vingt‑deux études récentes sur la conception assistée par apprentissage automatique des vecteurs de thérapie génique.
Conseil de pro : Ne fixez jamais le sérotype avant d'avoir modélisé la biodistribution attendue avec la dose cible. Un AAV9 à forte dose systémique pour atteindre le système nerveux central expose le foie à une charge virale disproportionnée, ce qui remonte souvent le risque hépatotoxique observé en essai clinique bien plus que le choix du promoteur lui‑même.
Trois contraintes pratiques s'imposent quel que soit le sérotype retenu. La capacité d'emport limite la taille du transgène et de ses éléments régulateurs. La prévalence d'anticorps neutralisants préexistants dans la population cible peut exclure d'emblée certains sérotypes chez une fraction significative des patients. Et la transduction observée chez la souris ou même chez le primate non humain ne se traduit pas toujours linéairement chez l'humain, ce qui oblige à prévoir une marge de sécurité dans le calcul de dose plutôt que d'extrapoler brutalement les résultats précliniques.
Pour les indications où la thérapie non virale suffit, les particules lipidiques (LNP) et l'électroporation évitent une grande partie de ces contraintes de capside, au prix d'une efficacité de transfection généralement inférieure pour une administration systémique in vivo, ce que confirme le dossier de l'Inserm sur la thérapie génique. Ces approches gardent néanmoins un avantage réel en ex vivo, où la LNP transfecte des cellules isolées avant réinjection, ou dans les protocoles nécessitant une redose répétée sans déclencher de réponse immunitaire mémoire contre une capside virale.
Comment optimiser la cassette d'expression et la charge utile du transgène
La cassette transgénique doit résoudre une équation à trois inconnues : faire entrer une séquence codante fonctionnelle, ses éléments de régulation et ses dispositifs de sécurité dans un espace souvent inférieur à 4,7 kb pour un AAV. Quand le gène cible dépasse cette limite, deux stratégies d'ingénierie permettent de contourner la contrainte physique du vecteur.
- Les systèmes fragmentés (split systems) divisent le transgène en deux vecteurs distincts qui se recombinent une fois dans le noyau cellulaire, une approche déjà exploitée pour des gènes volumineux comme la dystrophine tronquée.
- Les mini‑gènes conservent uniquement les domaines fonctionnels essentiels de la protéine, en s'appuyant sur la structure connue du produit pour éliminer les régions non critiques.
- Le codon optimisation ajuste la séquence sans changer la protéine produite, souvent pour améliorer le rendement de traduction ou réduire le risque de recombinaison avec des séquences endogènes.
Le choix du promoteur et des régions non traduites (UTR) pèse presque aussi lourd que le choix de la capside sur la robustesse de l'expression. Un promoteur ubiquitaire garantit une expression large mais expose davantage de tissus à un transgène potentiellement toxique en excès. Un promoteur spécifique de tissu réduit ce risque mais impose une caractérisation plus fine de son activité réelle dans le tissu cible humain, qui diverge parfois de celle observée chez la souris. Les régions 5' et 3' UTR modulent quant à elles la stabilité de l'ARN messager et peuvent servir de site d'ancrage pour des microARN endogènes, une astuce utile pour restreindre l'expression hors cible sans changer de promoteur.
La sécurité de la cassette repose sur trois leviers concrets. L'expression conditionnelle, pilotée par un système inductible (tétracycline, rapamycine), permet d'ajuster ou d'interrompre l'activité du transgène après administration. Les séquences de détection hors cible, insérées en amont d'un site d'intégration potentiel, aident à quantifier un risque de mutagenèse insertionnelle lors du suivi préclinique. Et les options d'extinction, qu'il s'agisse d'un gène suicide ou d'un système de dégradation ciblée de la protéine, offrent une porte de sortie en cas d'événement indésirable sévère, un point que les comités de sécurité examinent systématiquement avant d'autoriser un essai de phase précoce. Un guide technique sur les contraintes de taille des vecteurs AAV détaille les compromis pratiques que ces choix imposent en laboratoire.
Quelle voie d'administration choisir selon la cible tissulaire ?
Le choix de la voie d'administration détermine directement la dose nécessaire, le coût de production et le profil de risque du programme. Quatre options structurent la décision.
- La voie intraveineuse systémique convient aux pathologies où le tissu cible est accessible par la circulation générale (foie, muscle) ou lorsque plusieurs organes doivent être atteints simultanément. Elle exige des doses élevées, ce qui augmente le coût de production et le risque de toxicité hépatique.
- L'administration intra‑CSF (intrathécale ou intracérébroventriculaire) réduit la dose nécessaire pour atteindre le système nerveux central en contournant partiellement la barrière hémato‑encéphalique, mais impose une expertise neurochirurgicale et un monitoring post‑procédure spécifique.
- L'injection intraparenchymateuse directe cible une zone anatomique précise avec une dose minimale, au prix d'un acte chirurgical invasif et d'une diffusion limitée à la zone injectée.
- La stratégie ex vivo transduit des cellules du patient hors de son organisme avant réinjection, ce qui permet un contrôle qualité rigoureux du produit final mais ajoute une étape de culture cellulaire au calendrier de production.
Chaque route redéfinit le calcul de dose. Une administration systémique pour une cible cérébrale impose souvent une dose totale bien supérieure à celle d'une injection intra‑CSF ciblant le même volume de tissu, avec un coût de lot proportionnellement plus élevé. À l'inverse, une administration locale réduit la dose mais concentre le risque logistique sur l'acte lui‑même : disponibilité du bloc opératoire, expertise chirurgicale disponible sur le site d'essai, et suivi rapproché dans les jours suivant la procédure pour détecter une réaction inflammatoire locale.
Comment gérer l'immunogénicité et l'anticipation de la réponse immunitaire ?
L'immunité préexistante contre les capsides virales reste l'un des obstacles les plus sous‑estimés au moment de la conception initiale. Une part notable de la population générale présente des anticorps neutralisants anti-AAV, ce qui peut exclure une fraction substantielle des patients éligibles avant même le début de l'essai, d'après les données rassemblées sur la conception rationnelle des vecteurs AAV.
Plusieurs approches concrètes permettent d'atténuer ce risque au stade conceptionnel :
- L'ingénierie de capside pour échapper aux épitopes reconnus par les anticorps circulants les plus fréquents.
- La plasmaphérèse ou les enzymes clivant les IgG avant administration, pour abaisser transitoirement le titre d'anticorps neutralisants circulants.
- L'immunosuppression péri‑procédurale (corticoïdes, inhibiteurs de mTOR) pour limiter la réponse à la fois humorale et cellulaire.
- Le choix de la voie d'administration elle‑même, une injection locale exposant moins le système immunitaire systémique qu'une perfusion intraveineuse à haute dose.
Conseil de pro : Intégrez systématiquement un test sérologique de dépistage des anticorps neutralisants dans les critères d'inclusion dès le protocole de phase 1. Découvrir ce problème après l'échec d'efficacité chez un sous‑groupe de patients coûte des mois de retard, alors qu'un simple test préalable permet de stratifier la cohorte dès le recrutement.
Ces stratégies conditionnent aussi la possibilité de redosage, un enjeu central pour les pathologies évolutives nécessitant plusieurs administrations. Une capside modifiée pour échapper à la reconnaissance immunitaire ouvre la porte à une seconde dose, alors qu'un vecteur AAV classique déclenche généralement une réponse mémoire qui neutralise toute administration ultérieure du même sérotype. C'est précisément là que les stratégies non virales redosables regagnent un avantage stratégique pour les maladies chroniques.
Comment structurer la planification préclinique et les endpoints cliniques ?
Le choix des modèles précliniques doit anticiper leurs limites de transposabilité vers l'humain plutôt que de les découvrir en cours de route. Un modèle murin transgénique reproduit rarement la complexité génétique d'un patient réel, ce qui pousse de plus en plus d'équipes vers des modèles dérivés de cellules souches pluripotentes induites (iPSC) issues du patient lui‑même, capables de restituer un fond génétique authentique pour les tests de criblage thérapeutique.
- Les mesures pharmacocinétiques et pharmacodynamiques pertinentes en thérapie génique diffèrent de celles d'un médicament classique : biodistribution du vecteur, cinétique d'expression du transgène et persistance du génome doivent être suivies sur des échelles de temps allant de semaines à années.
- La stratégie d'échantillonnage doit anticiper des prélèvements tissulaires rares et invasifs, ce qui impose de prioriser les points de mesure les plus informatifs plutôt que de multiplier les collectes.
- Pour les maladies rares, les essais s'écartent souvent du schéma randomisé contrôlé classique. Des designs alternatifs, comparaison pré/post traitement, cohorte à démarrage retardé, ou contrôle externe historique, sont acceptés par les autorités lorsqu'ils sont justifiés par la rareté de la population éligible, selon une revue narrative sur les designs d'études et la définition des endpoints en thérapie génique pour maladies rares.
La sélection des endpoints cliniques doit associer très tôt cliniciens, patients et statisticiens. Un critère de mesure clinique (COA) construit sans consultation des familles court le risque de mesurer un paramètre biologiquement pertinent mais cliniquement insignifiant pour le patient. Une cohorte dite « Goldilocks », suffisamment malade pour révéler un bénéfice thérapeutique mais pas trop avancée pour encore pouvoir en profiter, représente souvent le meilleur compromis pour une première étude clinique en maladie rare. Cette dimension quantitative gagne à être pilotée avec des pharmacométriciens dès la conception de l'étude plutôt qu'au moment de l'analyse statistique finale, un principe développé dans les stratégies de conception clinique et d'analyse pour le développement des thérapies géniques.
Quelles sont les exigences CMC et réglementaires pour la production ?
La faisabilité de production, souvent reléguée au second plan lors de la conception initiale, détermine en réalité si un candidat prometteur en laboratoire pourra jamais atteindre la clinique. Le choix du système de production, cellules HEK293 en triple transfection ou système baculovirus sur cellules d'insecte, influence directement les attributs qualité critiques (CQA) à surveiller : titre viral, ratio particules pleines/vides, pureté et intégrité génomique.
- Les cellules HEK293 restent la référence pour les petits lots précliniques, avec une flexibilité de production élevée mais un coût de mise à l'échelle industrielle significatif.
- Le système baculovirus sur cellules d'insecte facilite la production à grande échelle mais impose une caractérisation analytique supplémentaire pour exclure toute contamination résiduelle du système d'expression.
Le contrôle qualité repose sur un ensemble d'analyses désormais standard dans le secteur : la qPCR et la ddPCR pour quantifier le titre viral avec précision, le séquençage nouvelle génération (NGS) pour vérifier l'intégrité de la cassette encapsidée, et des tests d'infectivité pour confirmer que le vecteur produit reste fonctionnel après purification. Ces analyses conditionnent directement les CQA que les autorités examineront lors du dépôt du dossier.
L'interaction avec les autorités réglementaires, la division CBER de la FDA aux États‑Unis, doit s'engager en amont plutôt qu'au moment du dépôt de dossier IND. Un dialogue précoce permet d'aligner le plan analytique et le design d'étude sur les attentes réglementaires avant d'avoir figé la production à grande échelle, ce qui évite de découvrir un écart de spécification après la fabrication du premier lot clinique. Un guide sur les exigences CMC en thérapie génique pour maladies rares détaille les étapes de ce dialogue pour les petites cohortes.
Perspective RareLabs : comment la conception s'articule dans la pratique
Un laboratoire spécialisé traduit chacun de ces principes en programme concret pour des patients qui n'ont souvent aucune option validée. La démarche démarre par une étude d'amenability : modéliser la maladie à partir de cellules iPSC dérivées du patient, générer une ligne contrôle isogénique corrigée par CRISPR, puis évaluer laquelle des grandes stratégies, remplacement, édition, ASO, ou repositionnement d'une molécule déjà approuvée, offre la meilleure probabilité de sauvetage phénotypique observable in vitro.
Le criblage parallèle de près de trois mille médicaments déjà approuvés par la FDA sert souvent de première étape rapide avant d'engager une conception de vecteur plus lourde, ce qui permet d'orienter les ressources vers la piste la plus prometteuse plutôt que de s'engager d'emblée sur la voie la plus coûteuse.
Quand un gène cible se prête mal à l'édition mais répond à une modulation de dose, la conception d'un ASO sur mesure et sa validation en rescue in vitro sur le modèle du patient permettent souvent de trancher entre deux stratégies concurrentes avant d'investir dans le développement d'un vecteur viral complet.
Cette approche s'appuie sur une équipe pluridisciplinaire, biologie moléculaire, bio‑informatique, pharmacologie, réunie autour d'un même modèle patient, avec un objectif de délai annoncé entre 12 et 15 mois pour livrer un programme complet incluant les données prêtes pour un dossier IND.
Comment concevoir des stratégies d'évitement de la réponse immune adaptative ?
La réponse immunitaire adaptative, portée par les lymphocytes T cytotoxiques et la production d'anticorps spécifiques, cible aussi bien la capside virale que le transgène lui‑même lorsque celui‑ci code une protéine absente chez le patient depuis la naissance. Cette double exposition, capside et protéine transgénique, oblige à concevoir des contre‑mesures à deux niveaux distincts.
Contre la réponse anti‑capside, l'ingénierie de surface qui masque les épitopes reconnus par les lymphocytes T reste la voie la plus durable, car elle agit avant même l'administration. Contre la réponse anti‑transgène, le choix d'un promoteur tissu‑spécifique limite l'exposition du système immunitaire périphérique à la protéine nouvellement exprimée, une tactique particulièrement utile quand le transgène code une enzyme normalement séquestrée dans un compartiment cellulaire précis.
L'immunosuppression transitoire péri‑administration (généralement quelques semaines autour de l'injection) reste l'option la plus fréquemment déployée en clinique lorsque l'ingénierie moléculaire ne suffit pas à elle seule. Elle ne remplace pas une conception rationnelle du vecteur, mais elle comble l'écart de risque résiduel pendant la fenêtre la plus critique, celle où le système immunitaire rencontre l'antigène pour la première fois. La combinaison des deux, capside modifiée et fenêtre d'immunosuppression courte, constitue aujourd'hui l'approche la plus fréquemment retenue pour les programmes visant un redosage.
Quelles approches de livraison ciblée existent au niveau cellulaire ?
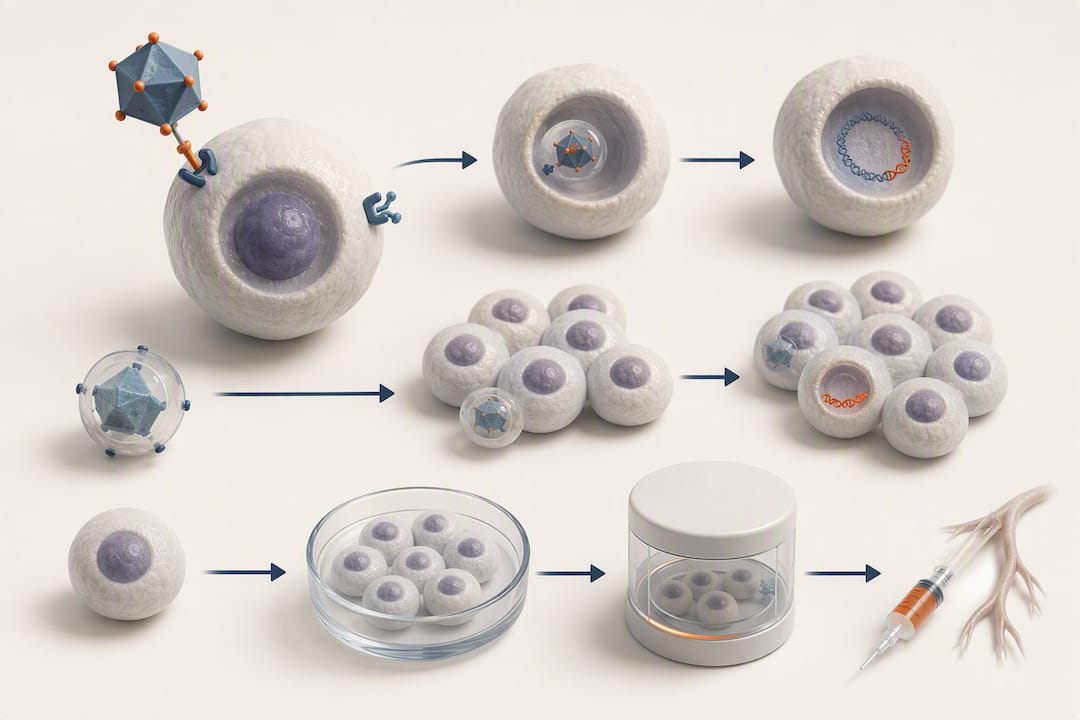
Une fois le vecteur choisi, la livraison ciblée au niveau cellulaire détermine si le transgène atteint réellement le compartiment fonctionnel voulu, et pas seulement le bon type de tissu. Trois leviers agissent à cette échelle.
Le ciblage récepteur‑spécifique exploite des ligands ou des peptides greffés en surface de la capside ou de la particule lipidique pour reconnaître un récepteur exprimé sélectivement par le type cellulaire visé, une stratégie qui affine la spécificité au‑delà de ce que permet le tropisme naturel du sérotype seul. Le ciblage transcriptionnel, via un promoteur actif uniquement dans le type cellulaire d'intérêt, ajoute une seconde couche de sélectivité même quand la particule elle‑même transduit plusieurs types cellulaires du même tissu.
Pour les stratégies ex vivo, la livraison se simplifie paradoxalement : les cellules du patient sont isolées, transfectées ou transduites en culture dans des conditions contrôlées, puis validées avant réinjection, ce qui élimine une grande partie de l'incertitude de biodistribution inhérente à une administration in vivo. Cette approche demande en contrepartie une infrastructure de culture cellulaire conforme aux bonnes pratiques de fabrication, un coût souvent sous‑estimé au moment de choisir entre livraison in vivo et ex vivo lors de la phase de conception initiale.
Comment gérer les effets secondaires et organiser le suivi post‑thérapeutique ?
Le suivi post‑thérapeutique en thérapie génique s'étend généralement sur plusieurs années, bien au‑delà de la fenêtre habituelle d'un essai pharmacologique classique, du fait de la persistance potentielle du vecteur et du risque théorique de mutagenèse insertionnelle à retardement.
Les effets secondaires les plus documentés se répartissent en trois catégories : les réactions inflammatoires aiguës liées à la dose (particulièrement avec les administrations systémiques à forte dose d'AAV), les élévations transitoires des transaminases hépatiques signant une réponse immunitaire contre les cellules transduites, et plus rarement des événements liés à l'intégration génomique pour les vecteurs à potentiel intégratif comme les lentivirus.
Le protocole de surveillance doit combiner un monitoring biologique rapproché dans les premières semaines (bilan hépatique, marqueurs inflammatoires, numération plaquettaire) et un suivi à long terme structuré autour de visites périodiques pour détecter tout signal tardif. Les autorités réglementaires attendent généralement un plan de suivi à long terme formalisé dès le dépôt du dossier initial, pas seulement une promesse de vigilance différée à la mise sur le marché.
Bonnes pratiques pour une équipe multidisciplinaire de conception
Une conception réussie repose sur une équipe qui réunit biologie moléculaire, pharmacométrie, CMC et affaires réglementaires dès le premier mois, pas seulement au moment du dépôt IND. Fixez des points de décision explicites : validation du modèle préclinique, verrouillage du design vectoriel, puis validation des CQA.
Les jalons typiques s'étalent sur douze à dix‑huit mois, avec des documents clés à préparer en continu : rapport d'amenability, dossier de caractérisation analytique, plan d'endpoints cliniques. Une checklist de communication partagée entre équipes accélère nettement la prise de décision, notamment quand un guide sur les collaborations académiques et industrielles en maladies rares sert de cadre de référence commun.
Comment RareLabs accompagne la conception d'une stratégie de thérapie génique
Concevoir une stratégie de thérapie génique pour une maladie ultra‑rare pose un problème que la littérature scientifique seule ne résout pas : il n'existe souvent aucun précédent publié sur la mutation exacte du patient. Un laboratoire spécialisé a construit une offre autour de ce vide, avec un modèle de maladie dérivé directement des cellules du patient plutôt qu'un modèle générique.
Le programme s'appuie sur plusieurs services complémentaires : le développement de modèles de maladie à partir de cellules iPSC du patient et leur biobanking, la création de lignées contrôles isogéniques corrigées par CRISPR, le criblage à haut débit de milliers de médicaments déjà approuvés, la conception et la validation in vitro d'oligonucléotides antisens sur mesure, ainsi qu'une évaluation dédiée des options de thérapie génique via l'étude d'amenability. Chaque programme se conclut par un ensemble de données pensé pour alimenter un dossier réglementaire, présenté avec une transparence scientifique sur les résultats.
Le processus type démarre par une étude d'amenability et une feuille de route de découverte, se poursuit par le criblage parallèle des pistes thérapeutiques identifiées, et se conclut par un rapport détaillé destiné au patient, à sa famille, ou à l'équipe médicale et réglementaire impliquée, sur un calendrier annoncé en une année environ. Pour évaluer si votre cas s'y prête, la page des services RareLabs détaille chaque étape et permet d'engager un premier échange.
Sources
Pour approfondir les points techniques abordés, la revue sur la conception assistée par apprentissage automatique des vecteurs de thérapie génique détaille les méthodes computationnelles d'ingénierie de capside. L'article sur la conception rationnelle des vecteurs AAV pour le ciblage du système nerveux central fournit les données de prévalence d'anticorps neutralisants et les exemples de capsides modifiées.
Pour les endpoints cliniques et les designs d'essais en maladie rare, la revue Study Designs and Crafting Endpoints for Gene Therapy Development Programs in Rare Disease reste la référence la plus complète. Sur la dimension quantitative, l'article des stratégies de conception clinique pour le développement des thérapies géniques explique le rôle des pharmacométriciens. Le dossier de l'Inserm sur la thérapie génique offre une synthèse pédagogique des approches virales et non virales.
- Rational design of AAV vectors and considerations for CNS targeting
- Study Designs and Crafting Endpoints for Gene Therapy Development Programs in Rare Disease: A Narrative Review
- Clinical Design and Analysis Strategies for the Development of Gene Therapies
- Machine-guided design for bioengineering gene therapy vectors: Where are we and what lies ahead?
Questions fréquentes
Quelles sont les quatre grandes stratégies de thérapie génique ?
Les quatre approches principales sont le remplacement génique, l'addition génique, l'édition génomique et la modulation de l'expression via des ASO ou de l'ARN interférent. Le choix entre elles dépend du mécanisme moléculaire de la maladie, de la nécessité d'une correction permanente et du niveau de risque acceptable pour le patient.
Quelles méthodologies distinguent les différentes approches de thérapie génique ?
Les vecteurs viraux (AAV, lentivirus) transportent le matériel génétique directement dans la cellule et dominent les stratégies de remplacement et d'addition. Les approches d'édition comme CRISPR, le base editing et le prime editing modifient la séquence existante, tandis que les stratégies non virales, particules lipidiques (LNP) et électroporation, offrent une alternative plus sûre mais souvent moins efficace pour une délivrance systémique in vivo, selon le dossier de l'Inserm.
CRISPR a-t-il déjà été utilisé chez l'humain ?
Oui, CRISPR est utilisé en clinique depuis plusieurs années, notamment dans des thérapies approuvées pour des hémoglobinopathies et dans de nombreux essais explorant l'édition ex vivo et in vivo. Les défis actuels portent surtout sur la précision de l'édition hors cible et sur la délivrance efficace du système d'édition dans le tissu ciblé.
À quoi ressemblera la thérapie génique dans les prochaines années ?
L'évolution la plus tangible concerne l'ingénierie de capside assistée par apprentissage automatique, qui réduit le nombre de cycles expérimentaux nécessaires pour identifier un vecteur au tropisme affiné, comme le montrent les approches computationnelles de conception vectorielle. Les stratégies non virales redosables et les modèles de maladie dérivés du patient, sur lesquels RareLabs construit son approche, devraient aussi gagner du terrain pour les cas où aucun vecteur viral standard ne convient.
Comment RareLabs aide à choisir une stratégie de conception adaptée ?
Une prise en charge commence par une étude d'amenability qui modélise la maladie à partir des propres cellules du patient, puis crible en parallèle des milliers de molécules déjà approuvées, des ASO sur mesure et des options de thérapie génique pour identifier la piste la plus prometteuse. Les tarifs des programmes ne sont pas publiés en ligne et sont communiqués sur demande via la page des services.
Ce que je pense de la manière dont l'industrie aborde la conception
La plupart des guides sur la conception de thérapie génique traitent le vecteur comme la décision centrale et reléguent l'immunogénicité et la manufacturabilité au rang de détails d'exécution. C'est l'inverse qui devrait se produire. J'ai vu trop de programmes brillants sur le papier s'effondrer non pas parce que la capside choisie manquait de tropisme, mais parce que personne n'avait vérifié le taux de séroprévalence anti‑AAV dans la population cible avant de verrouiller le protocole de phase 1.
La vraie question n'est pas « quel vecteur produit la meilleure transduction en modèle murin ? » mais « quelle stratégie survit intacte au passage de la souris à l'humain, du laboratoire à la production GMP, et du critère biologique à l'endpoint que les autorités accepteront de reconnaître ? » Cette question exige une équipe qui pense simultanément en biologie moléculaire et en pharmacométrie, ce que trop peu de laboratoires organisent réellement dès le premier mois plutôt qu'à la veille du dépôt IND.
Le vrai avantage compétitif dans ce domaine ne vient plus de l'accès à une technologie de pointe, tout le monde y a désormais accès. Il vient de la vitesse à laquelle une équipe peut tester une hypothèse de conception sur un modèle biologiquement pertinent, l'invalider si nécessaire, et pivoter vers l'option suivante sans perdre six mois. Pour les maladies ultra‑rares où chaque mois compte littéralement pour le patient, cette vitesse de décision pèse parfois plus lourd que la sophistication de la capside elle‑même.
— John