
A imunogenicidade em terapia gênica com vetores AAV é dominada por dois fatores: anticorpos pré-existentes contra o capsídeo e a ativação de TLR9 por motivos CpG no genoma do vetor, que juntos disparam IFN tipo I e IL-6. Isso reduz eficácia por neutralização e pode gerar hepatotoxicidade em doses altas. A prioridade imediata é validar ensaios de anticorpos totais (TAb) e neutralizantes (NAb), medir resposta celular e construir um plano de mitigação baseado em risco antes de qualquer submissão regulatória.
Em resumo:
- Anticorpos pré-existentes contra o capsídeo e a ativação de TLR9 por motivos CpG no vetor aumentam a imunogenicidade e reduzem a eficácia da terapia gênica com AAV.
- O monitoramento deve incluir títulos de anticorpos, sinais de ativação inata, elevação de transaminases e resposta das células T CD8+ para avaliar riscos de eficácia e segurança.
- A resposta inata depende do DNA viral e de anticorpos ligados ao capsídeo, com picos de interferon e IL-6 proporcionais a títulos de anticorpos elevadas.
- A seroprevalência de anticorpos varia entre sorotipos, influenciando a elegibilidade do paciente, mas títulos de NAb nem sempre correlacionam com eficácia.
- A validação de ensaios de imunogenicidade exige procedimentos específicos, incluindo testes de neutralização funcional, resposta celular, e validação de laboratório, para submissões regulatórias.
Índice
- Por que a imunogenicidade é central para terapias gênicas com AAV
- Mecanismos moleculares: TLR9, CpG, anticorpos e células T
- Seroprevalência anti-AAV e como ela define quem pode ser tratado
- Bioanálises essenciais: como validar ensaios de TAb, NAb e resposta celular
- O que dizem FDA, EMA e as revisões regulatórias mais recentes
- Estratégias para reduzir a imunogenicidade em desenvolvimento clínico
- Desenho do imunomonitoramento clínico e cronograma de biomarcadores
- O que patrocinadores e equipes regulatórias precisam entregar
- Contribuição da RareLabs para avaliação prática de imunogenicidade
- O caminho realista para reduzir imunogenicidade até 2026
- Como a RareLabs apoia avaliação de imunogenicidade e triagem translacional
- Fontes
- Perguntas frequentes
Por que a imunogenicidade é central para terapias gênicas com AAV
Toda terapia gênica baseada em AAV enfrenta dois tipos de risco imunológico que exigem estratégias distintas. Um é o risco de eficácia: anticorpos neutralizantes bloqueiam o vetor antes que ele alcance o tecido alvo, e a expressão do transgene cai ou desaparece. O outro é o risco de segurança: ativação imune excessiva, sobretudo em doses sistêmicas altas, associada a hepatotoxicidade e, em casos documentados publicamente, a eventos adversos graves relacionados à resposta inata.
Esses dois riscos não seguem a mesma curva de dose. A perda de eficácia por NAb costuma aparecer mesmo em títulos baixos, dependendo do sorotipo e da via de administração. Já a toxicidade ligada à ativação inata tende a se concentrar em programas que usam doses sistêmicas elevadas, como muitos protocolos intravenosos para doenças neuromusculares. A via intratecal ou a administração direta em órgão, por outro lado, reduz a exposição sistêmica e muda o perfil de risco, mas não elimina a resposta imune local.
O tropismo do vetor também interfere no quadro. Um AAV com tropismo hepático amplo expõe mais células de Kupffer e outras APCs a partículas virais, o que amplia a chance de ativação de TLR9 em células apresentadoras. Um vetor com tropismo mais restrito ao tecido alvo tende a gerar menos sinal inflamatório sistêmico, embora a literatura sobre esse efeito ainda seja limitada e heterogênea entre estudos.
Para quem desenha ou revisa um programa clínico com AAV, os pontos que precisam de rastreamento contínuo são:
- Título de anticorpos anti-AAV pré-existentes no sorotipo específico do produto
- Dose total administrada e via de entrega (sistêmica, intratecal, intraocular, intramuscular)
- Sinais precoces de ativação inata (IFN-α, IL-6) nas primeiras 24 a 72 horas pós-infusão
- Elevação de transaminases (AST/ALT) como marcador de hepatotoxicidade
- Resposta de células T CD8+ contra o capsídeo, que pode eliminar células transduzidas ao longo do tempo
Nenhum desses pontos funciona isolado. Um título baixo de NAb com dose sistêmica alta pode gerar um quadro clínico completamente diferente de um título alto com dose intraocular. O desenho do imunomonitoramento precisa refletir essa interação, não tratar cada variável separadamente.
Mecanismos moleculares: TLR9, CpG, anticorpos e células T
A resposta inata a vetores AAV começa, na maioria dos casos, pelo DNA do próprio vetor. O genoma de AAV contém motivos CpG não metilados, e esses motivos são reconhecidos por TLR9 dentro de endossomos de células dendríticas plasmocitoides (pDCs). Esse reconhecimento dispara uma cascata que libera interferon tipo I e IL-6, dois mediadores centrais da inflamação aguda observada em alguns casos clínicos de terapia gênica sistêmica.
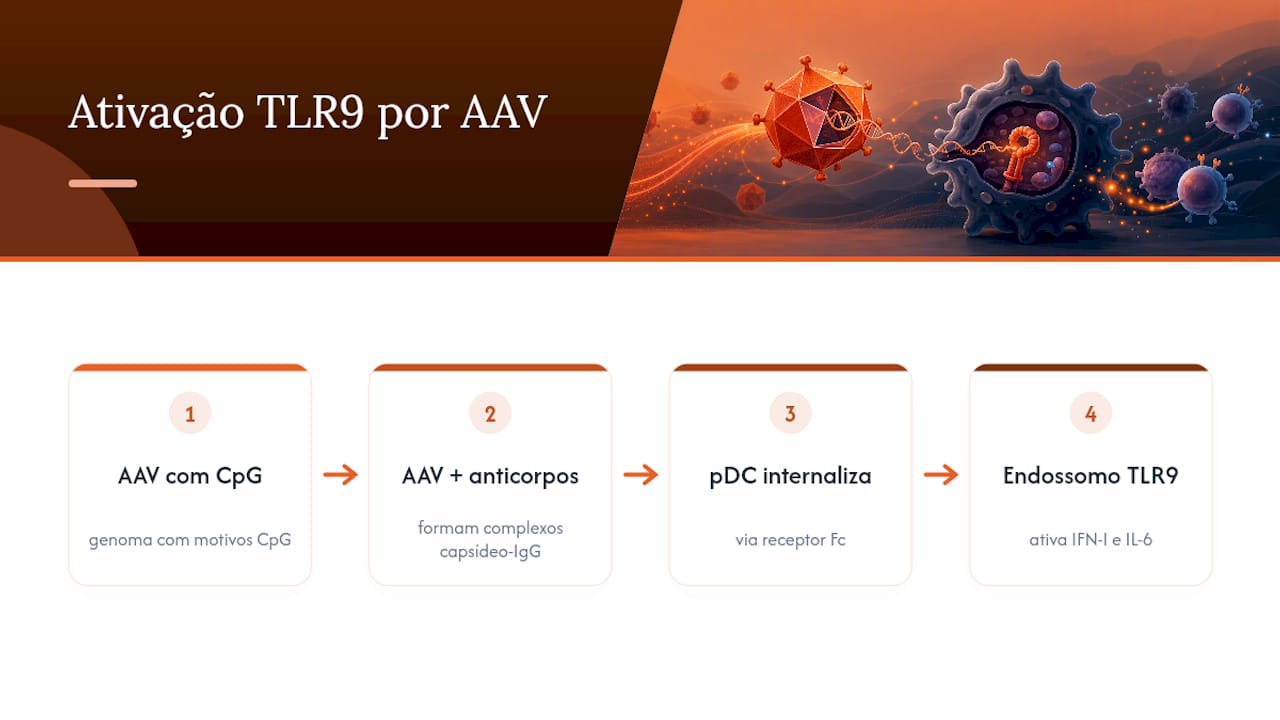
O detalhe menos intuitivo é que essa ativação depende fortemente de anticorpos pré-existentes. Estudos em sangue humano total mostraram que a resposta de IFN-α e IL-6 mediada por TLR9 a vetores AAV9 exige a presença de anticorpos pré-existentes para atingir magnitude relevante. Sem esses anticorpos, a captação do vetor pelas pDCs é ineficiente e a via TLR9 não se ativa com a mesma intensidade.
O mecanismo por trás disso passa pelo receptor Fc. Anticorpos ligados ao capsídeo formam complexos que as pDCs internalizam via receptores Fc de forma muito mais eficiente do que partículas virais livres. Essa internalização direciona o vetor para o compartimento endossomal onde TLR9 fica localizado, e é isso que explica por que doadores com títulos de anticorpo mais altos tendem a mostrar picos de IFN-α e IL-6 proporcionalmente maiores, segundo achados em modelos de sangue humano completo.
A resposta adaptativa segue um caminho paralelo e mais lento. Células apresentadoras de antígeno processam peptídeos do capsídeo e os exibem via MHC de classe I e II. Isso ativa células T CD8+ citotóxicas, que podem reconhecer e eliminar células já transduzidas que ainda expressam peptídeos residuais do capsídeo na superfície. Esse é o mecanismo mais citado para explicar a perda tardia de expressão do transgene em alguns pacientes, semanas depois da infusão, mesmo quando a transdução inicial funcionou bem.
Em níveis elevados de anticorpo pré-existente, a magnitude da resposta de IFN tipo I a AAV9 em sangue humano é significativamente maior do que em doadores seronegativos, o que reforça por que a triagem de anticorpos pré-existentes é etapa obrigatória, não opcional, no desenho de qualquer protocolo sistêmico.
Células T CD4+ auxiliares completam o quadro, sustentando a maturação de anticorpos e amplificando a resposta B contra o capsídeo em exposições subsequentes. É por isso que a re-administração do mesmo sorotipo quase sempre encontra uma barreira imunológica maior do que a primeira dose.
Seroprevalência anti-AAV e como ela define quem pode ser tratado
A seleção de pacientes para terapia gênica com AAV começa, na prática, com um teste de anticorpos pré-existentes. Populações humanas carregam taxas variáveis de seropositividade para diferentes sorotipos de AAV, resultado de exposições naturais a infecções virais ao longo da vida, e essa taxa muda a elegibilidade de forma direta.
A seroprevalência varia entre sorotipos; sorotipos mais comuns na natureza tendem a ter maiores taxas de seropositividade em estudos populacionais. Sorotipos derivados por engenharia ou menos comuns na natureza costumam apresentar taxas mais baixas, o que os torna atrativos para programas que buscam ampliar a base de pacientes elegíveis.
O impacto de NAbs sobre a eficácia, porém, não é linear nem idêntico entre sorotipos. Revisões sobre imunogenicidade de vetores AAV documentam que, em alguns ensaios clínicos de hemofilia, títulos pré-existentes de NAb para AAV5 não se correlacionaram de forma consistente com perda de eficácia em certas coortes, um achado que contraria a suposição de que qualquer título detectável exclui o paciente automaticamente. Isso não significa que AAV5 seja imune ao problema. Significa que o limiar de exclusão precisa ser calibrado por sorotipo e por contexto clínico, não copiado de um programa para outro.
Na prática, montar uma política de triagem exige decisões concretas:
- Definir o limiar de título de NAb acima do qual o paciente é excluído, com justificativa baseada em dados do próprio sorotipo do produto
- Escolher o ensaio de NAb (baseado em transdução celular ou em luciferase) e documentar sua sensibilidade analítica
- Estabelecer se anticorpos totais (TAb) sem atividade neutralizante confirmada justificam exclusão isolada
- Considerar re-teste em pacientes limítrofes, já que títulos podem flutuar por exposição recente
- Documentar população de referência usada para estimar seroprevalência basal do programa
Esse último ponto costuma ser subestimado. Um estudo de seroprevalência feito em uma população geográfica específica não necessariamente reflete a distribuição de anticorpos na população-alvo real de um ensaio multicêntrico internacional, e assumir que reflete é um erro comum em planos de recrutamento.
Bioanálises essenciais: como validar ensaios de TAb, NAb e resposta celular
Um programa de imunogenicidade sólido segue uma sequência lógica de bioanálises, não um conjunto disperso de testes. O fluxo recomendado por revisões técnicas e white papers de consórcios da indústria segue três etapas:
- Triagem de anticorpos totais (TAb) por ensaio imunoenzimático (ELISA ou ligand-binding assay), que detecta qualquer anticorpo ligante ao capsídeo, neutralizante ou não.
- Confirmação funcional de NAb por ensaio de neutralização baseado em transdução celular, que mede se o anticorpo detectado de fato bloqueia a entrada do vetor em células permissivas.
- Caracterização da resposta celular via ELISpot para células T específicas do capsídeo, complementado por painéis de citocinas (IFN-α, IL-6, IFN-γ) para capturar o componente inato e o componente T de forma separada.
Esse fluxo em cascata evita um erro comum: tratar um resultado positivo de TAb como equivalente a perda de eficácia, quando só o ensaio de NAb funcional confirma se aquele anticorpo neutraliza a transdução do vetor.
Dica profissional: Nunca valide o ensaio de NAb usando apenas o soro de referência do fabricante do kit. Rode um painel cruzado com amostras de pacientes do seu próprio programa antes da fase pivotal, porque a matriz biológica real (lipemia, hemólise, medicação concomitante) interfere na leitura de formas que o soro controle não captura.
O white paper do consórcio IQ sobre avaliação de imunogenicidade de terapias gênicas baseadas em AAV descreve exatamente esse tipo de armadilha analítica e recomenda parâmetros de validação que reguladores esperam ver documentados: sensibilidade do ensaio, tolerância a droga (drug tolerance), especificidade, precisão e robustez entre lotes de reagente.
Os parâmetros de validação que costumam gerar mais perguntas em revisão regulatória incluem a escolha da matriz biológica (soro versus plasma, e o impacto disso na leitura), o controle de interferentes (hemólise, lipemia, uso concomitante de imunoglobulina) e a normalização de resultados entre laboratórios diferentes que atendem sites distintos do mesmo ensaio clínico. Esse último ponto é onde a maioria dos programas multicêntricos perde consistência: sem um laboratório central ou um método de referência cruzada, títulos de NAb medidos em sites diferentes simplesmente não são comparáveis.
O que dizem FDA, EMA e as revisões regulatórias mais recentes
A orientação da FDA sobre imunogenicidade de produtos de terapia gênica descreve os mecanismos imunes envolvidos, tanto inatos quanto adaptativos, e recomenda monitoramento abrangente ao longo do desenvolvimento clínico. O documento não impõe um protocolo único de ensaio, o que deixa margem de interpretação para patrocinadores, mas também gera incerteza sobre o que conta como evidência suficiente numa submissão.
Revisões acadêmicas recentes tentam preencher essa lacuna, com resultados desiguais. Uma análise sobre os requisitos regulatórios atuais para avaliação de imunogenicidade em produtos de terapia gênica medicinal identifica áreas específicas ainda sem harmonização: desenho de estudos não clínicos, critérios para impurezas de processo (proteínas de célula hospedeira, ou HCP), uso de modelos animais para prever resposta humana e requisitos de farmacovigilância pós-aprovação.
A ausência mais notada por revisores é a falta de orientação específica sobre respostas celulares (T CD8+ e CD4+) e sobre regimes de imunomodulação profilática. A FDA e a EMA reconhecem que essas respostas importam, mas nenhum dos dois órgãos padronizou um ensaio de referência ou um limiar de decisão para células T especificamente. Isso deixa cada patrocinador construindo sua própria justificativa científica, caso a caso.
Diante desse cenário, estruturar uma submissão exige alguns movimentos práticos:
- Documentar cada decisão de ensaio com racional científico explícito, citando literatura publicada quando não houver guia formal
- Apresentar dados de validação analítica completos, mesmo quando o método não é obrigatório por regulamento
- Antecipar perguntas sobre resposta celular incluindo dados de ELISpot desde fases iniciais, não só na fase pivotal
- Buscar reunião de pré-submissão (Type B ou equivalente) especificamente para discutir o plano de imunomonitoramento antes de finalizar o protocolo pivotal
Esse tipo de diálogo antecipado tende a evitar retrabalho caro depois. Um guia sobre o processo regulatório da FDA para terapias raras detalha como estruturar esse tipo de interação nas fases iniciais do programa.
Estratégias para reduzir a imunogenicidade em desenvolvimento clínico
Nenhuma estratégia isolada elimina o risco imunológico de um vetor AAV. O caminho mais defensável combina duas ou três abordagens complementares, escolhidas de acordo com o perfil do produto e da população-alvo.
Engenharia de capsídeo é a estratégia mais estudada. Modificar a superfície do capsídeo por mutagênese direcionada ou evolução direcionada pode reduzir o reconhecimento por anticorpos pré-existentes contra sorotipos naturais. O limite prático dessa abordagem é a reatividade cruzada: um capsídeo engenheirado a partir de AAV2, por exemplo, ainda pode compartilhar epítopos suficientes com o AAV2 silvestre para ser parcialmente neutralizado por anticorpos formados contra a versão natural. Combinar engenharia de capsídeo com triagem sorológica dirigida ao paciente tende a funcionar melhor do que confiar apenas na modificação estrutural.
Depleção de motivos CpG no cassete transgênico ataca o problema pela raiz da ativação inata. Como TLR9 reconhece especificamente CpG não metilado, reduzir a densidade desses motivos no plasmídeo usado para produzir o vetor diminui o sinal que ativa a via. Dados experimentais mostram que a depleção de CpG no cassete transgênico reduz a ativação de TLR9 e melhora a expressão do transgene em modelos relevantes, sem comprometer a função do gene terapêutico. É uma estratégia relativamente barata de implementar na fase de desenho do vetor, antes mesmo de entrar em produção clínica.
Imunomodulação sistêmica ou dirigida cobre um espectro amplo de intervenções: corticosteroides profiláticos, inibidores de complemento, plasmaférese pré-tratamento para reduzir título de anticorpo, ou agentes mais dirigidos como inibidores de proteassoma em protocolos experimentais. A evidência clínica para cada uma dessas abordagens varia bastante em qualidade e tamanho de amostra, e nenhuma delas tem consenso estabelecido como padrão universal.
- Corticosteroides profiláticos reduzem inflamação aguda mas não removem NAb existente
- Plasmaférese pode reduzir título de anticorpo temporariamente, abrindo janela de tratamento em pacientes limítrofes
- Inibidores de complemento têm dados preliminares promissores em modelos, mas experiência clínica ainda limitada
- Timing da imunomodulação (antes, durante ou depois da infusão) muda o perfil de risco e precisa ser desenhado por produto
Dica profissional: Trate a engenharia de capsídeo como uma ferramenta que reduz risco, não que elimina a necessidade de triagem sorológica. Um capsídeo modificado que ainda compartilha epítopos com o sorotipo parental precisa ser testado contra o soro real de pacientes candidatos, não só contra painéis de referência do fabricante.
Programas que combinam depleção de CpG no cassete com uma política de exclusão sorológica bem calibrada, sem depender de imunomodulação sistêmica pesada, costumam ter perfil de segurança mais previsível. Isso não significa que imunomodulação seja desnecessária: em doses sistêmicas altas, ela continua sendo parte de protocolos padrão em vários centros.
Desenho do imunomonitoramento clínico e cronograma de biomarcadores
Um protocolo de imunomonitoramento clínico precisa capturar tanto a resposta aguda quanto a resposta tardia, porque cada uma sinaliza um risco diferente. Os biomarcadores essenciais que qualquer protocolo pivotal deveria incluir são:
- TAb e NAb basais, coletados antes da infusão, para confirmar elegibilidade e servir de referência.
- IFN-α e IL-6, medidos nas primeiras 24 a 72 horas pós-infusão, como sinal precoce de ativação inata via TLR9.
- AST e ALT, monitorados diariamente na primeira semana e depois semanalmente por até um mês, como marcador de hepatotoxicidade.
- Resposta de células T específicas do capsídeo, via ELISpot, coletada em intervalos definidos (semanas 2, 4, 8 e 12) para detectar eliminação tardia de células transduzidas.
- TAb e NAb de acompanhamento, repetidos em marcos de longo prazo (6 meses, 1 ano) para avaliar durabilidade da resposta imune e possibilidade de re-administração futura.
Biobancos com amostras pareadas (pré-infusão e cada ponto de acompanhamento, do mesmo paciente, processadas de forma idêntica) são o que permite reanalisar dados retrospectivamente quando um novo ensaio ou biomarcador surge depois que o estudo já está em andamento. Sem esse pareamento, comparações entre pontos de tempo perdem confiabilidade estatística.
O que patrocinadores e equipes regulatórias precisam entregar
Um pacote mínimo de imunogenicidade para submissão regulatória de um produto AAV geralmente inclui:
- Dados de validação analítica completos para os ensaios de TAb e NAb usados no estudo
- Justificativa científica documentada para o limiar de exclusão por título de NAb, específico ao sorotipo do produto
- Dados de ELISpot ou ensaio equivalente para resposta de células T, mesmo que a área ainda não tenha guia formal harmonizado
- Cronograma de imunomonitoramento clínico com racional para cada ponto de coleta
- Plano de mitigação de risco descrevendo qualquer estratégia de imunomodulação ou engenharia de capsídeo usada, com dados de suporte
Buscar diálogo regulatório antecipado, antes de finalizar o protocolo pivotal, tende a economizar tempo depois. Isso vale sobretudo quando o programa usa uma estratégia de mitigação pouco convencional, como imunomodulação dirigida experimental, onde não existe precedente claro de aceitação.
Documentar risco e benefício de forma transparente é o que sustenta uma revisão regulatória tranquila. Isso significa apresentar não só os dados favoráveis, mas também os casos em que a resposta imune foi maior que o esperado, com a explicação do que foi feito para mitigar o impacto clínico daquele evento. Reguladores tendem a reagir melhor a um plano de contingência bem documentado do que a um relatório que minimiza sinais de risco.
Contribuição da RareLabs para avaliação prática de imunogenicidade
A RareLabs constrói modelos de doença a partir de células do próprio paciente, usando células-tronco pluripotentes induzidas e edição por CRISPR, o que abre uma via direta para testar resposta imune em contexto celular específico do paciente, e não apenas em painéis de referência genéricos.
Essa capacidade importa particularmente no desenho de biomarcadores: um modelo derivado de iPSC do próprio paciente permite avaliar como células com o genótipo real respondem à transdução por diferentes sorotipos de AAV, antes de qualquer exposição clínica. Isso complementa, mas não substitui, os ensaios séricos de TAb e NAb feitos em laboratório clínico validado.
Triagens paralelas podem testar milhares de compostos aprovados pela FDA e opções de terapia gênica ao mesmo tempo, gerando dados úteis para equipes que precisam justificar escolha de sorotipo ou estratégia de administração diante de um regulador. Entregáveis típicos que um patrocinador pode requisitar incluem estudos de amenabilidade celular, linhas celulares corrigidas para controle experimental e relatórios de suporte translacional para uso em pacotes regulatórios.
O caminho realista para reduzir imunogenicidade até 2026
A padronização de ensaios NAb entre laboratórios continua sendo o maior obstáculo prático do campo. Sem um método de referência cruzada amplamente aceito, comparar dados entre estudos multicêntricos ou entre programas de diferentes patrocinadores é, na prática, comparar coisas que não foram medidas da mesma forma.
Acho que o próximo avanço real não vai vir de um capsídeo mais inteligente isoladamente, mas de pesquisa translacional que estabeleça limiares de NAb específicos por sorotipo, validados contra desfechos clínicos reais, não apenas contra presença ou ausência de anticorpo. Isso exige colaboração multicêntrica que a maioria dos consórcios de indústria ainda trata como aspiração, não como prioridade orçamentária.
Estratégias combinadas, como depleção de CpG somada a triagem sorológica calibrada por sorotipo, parecem o caminho mais defensável no curto prazo. Não porque sejam perfeitas, mas porque atacam mecanismos diferentes e comprovados, em vez de apostar tudo numa única solução de engenharia.
— John
Como a RareLabs apoia avaliação de imunogenicidade e triagem translacional
Diferente de laboratórios centrais genéricos que só processam amostras de soro, a RareLabs constrói modelos celulares derivados do próprio paciente para testar resposta e amenabilidade antes de decisões clínicas caras serem tomadas.
Serviços podem incluir modelagem de doença a partir de iPSCs e edição por CRISPR, ensaios celulares sensíveis para avaliar resposta a diferentes candidatos terapêuticos, triagens paralelas de medicamentos aprovados pela FDA e opções de terapia gênica, além de suporte translacional documentado para uso em pacotes regulatórios. Esses dados analíticos complementam, mas não substituem, os ensaios de TAb e NAb exigidos em qualquer submissão à FDA ou EMA.
Para famílias, médicos, fundações e parceiros biofarmacêuticos que precisam de um modelo específico de doença rara para avaliar viabilidade de tratamento, o primeiro passo é entrar em contato pelo site da RareLabs e descrever o caso ou o programa em andamento. A partir daí, a equipe define quais entregáveis fazem sentido para aquele contexto clínico específico.
Fontes
- Essential role of pre-existing humoral immunity in TLR9-mediated type I IFN response to recombinant AAV vectors in human whole blood
- Immunogenicity of Gene Therapy Products | FDA
Perguntas frequentes
O que causa a imunogenicidade em terapia gênica com AAV?
A imunogenicidade nasce da combinação entre anticorpos pré-existentes contra o capsídeo e a ativação de TLR9 por motivos CpG no genoma do vetor, o que libera IFN tipo I e IL-6.
NAbs pré-existentes sempre excluem um paciente do tratamento?
Não necessariamente. Alguns dados clínicos de hemofilia mostram que títulos de NAb para AAV5 não se correlacionaram de forma consistente com perda de eficácia em certas coortes, o que exige limiares calibrados por sorotipo.
Quais ensaios são essenciais para medir imunogenicidade?
O fluxo recomendado começa com triagem de anticorpos totais (TAb), segue para confirmação funcional de neutralização (NAb) e se completa com caracterização de resposta celular por ELISpot.
Existe orientação regulatória padronizada para imunogenicidade de terapia gênica?
A FDA e a EMA descrevem os mecanismos envolvidos e recomendam monitoramento abrangente, mas ainda faltam critérios harmonizados para resposta celular e regimes de imunomodulação em produtos de terapia gênica medicinal.
Como a RareLabs contribui para a avaliação de imunogenicidade?
A RareLabs usa modelos celulares derivados do próprio paciente, criados por iPSC e CRISPR, para testar amenabilidade e resposta a candidatos terapêuticos antes de decisões clínicas, complementando os ensaios séricos padrão.