
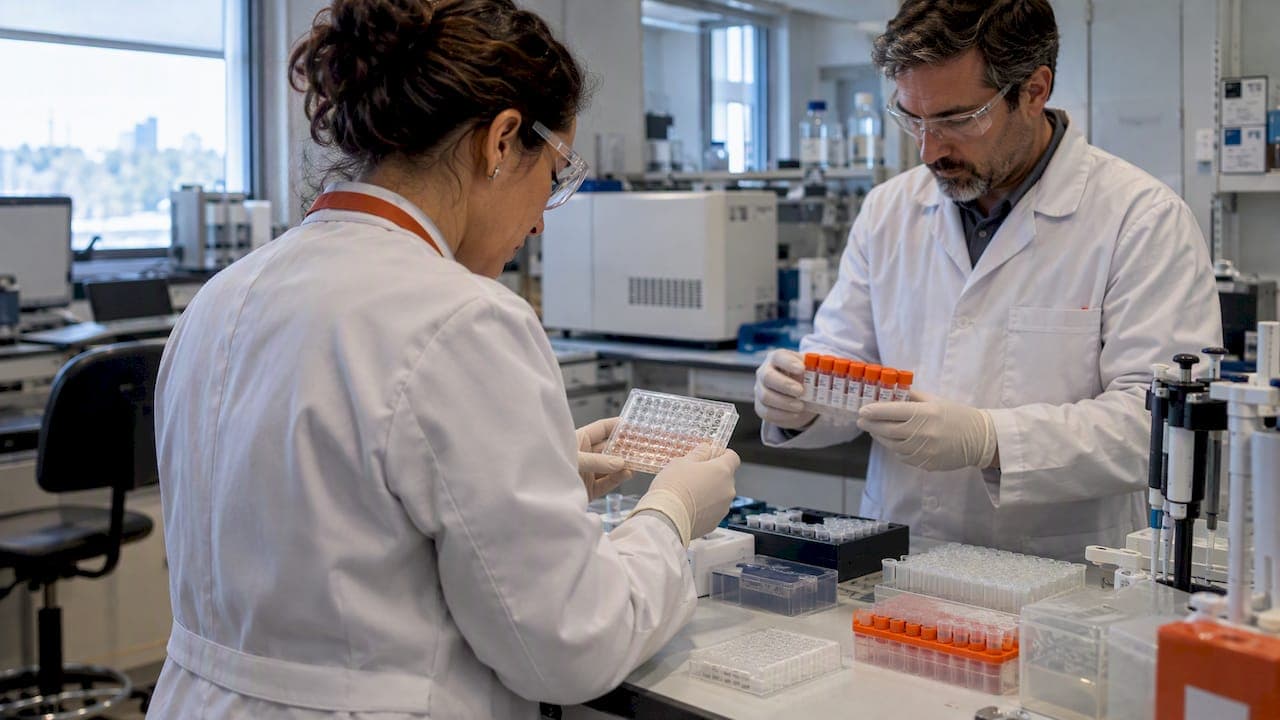
Transferência de ensaio é o processo documentado que garante que um método validado produz resultados equivalentes em um laboratório receptor. A ação imediata é simples: use um protocolo aprovado, defina critérios de aceitação antes de começar os testes e envolva QA e regulatory desde o planejamento. Essa prática segue diretrizes da FDA, do ICH e da USP.
Em resumo:
- A transferência de método deve seguir protocolos aprovados, com critérios de aceitação definidos antes do início dos testes, para garantir resultados comparáveis.
- Os principais tipos incluem comparative testing, co-validação, revalidação e isenções, cada um indicado por diferentes mudanças no processo ou equipamento.
- Estudos de transferência necessitam de seleção cuidadosa de amostras representativas, número adequado de réplicas e práticas padronizadas para reduzir variabilidade.
- Critérios estatísticos como intervalos de equivalência, análise de viés e ANOVA auxiliam na comprovação de resultados equivalentes entre laboratórios.
- A clara definição de papéis entre transmissor, receptor e equipe de QA, além do registro detalhado de desvios, previne atrasos e questionamentos de auditoria.
Índice
- Tipos de transferência de método: comparative testing, co-validação, revalidação e isenções
- Desenho experimental para estudos de transferência: protocolo, amostras e replicatas
- Critérios de aceitação e análise estatística para demonstrar equivalência entre laboratórios
- Roteiro prático passo a passo para executar uma transferência de ensaio
- Papéis e responsabilidades: transmissor (TL), receptor (RL) e QA/regulatory
- Experiência aplicada em transferências e ensaios complexos
- Quando terceirizar a transferência de ensaios e quando executar internamente
- Suporte especializado da RareLabs para transferência e desenvolvimento de ensaios complexos
- Perguntas frequentes
- Fontes
Tipos de transferência de método: comparative testing, co-validação, revalidação e isenções
Cada tipo de transferência responde a uma pergunta diferente sobre risco e esforço. O comparative testing é a abordagem mais comum: o laboratório transmissor (TL) e o receptor (RL) analisam as mesmas amostras e comparam resultados contra critérios predefinidos. A co-validação funciona de forma distinta: vários sítios geram dados simultaneamente durante a validação original, o que pode satisfazer requisitos de transferência para os sítios participantes sem repetir todo o processo depois. A revalidação, por sua vez, repete total ou parcialmente os estudos de validação quando a mudança é substancial demais para confiar apenas em comparação de resultados.
Situações típicas que levam a cada abordagem:
- Mudança de local de fabricação ou de laboratório analítico: geralmente pede comparative testing.
- Troca de instrumento com princípio de detecção diferente: tende a exigir revalidação parcial.
- Alteração de reagente crítico ou fornecedor de coluna cromatográfica: pode justificar co-validação quando há dados multi-site disponíveis.
- Ensaios de potência e bioensaios complexos: dificilmente aceitam isenção, pois reguladores exigem evidência robusta da competência técnica do laboratório receptor.
A isenção (waiver) existe, mas é a opção de maior risco regulatório. Ela só costuma ser defensável quando o método é simples, o histórico do RL é consistente e a justificativa está documentada e aprovada por QA. Usar isenção sem essas condições expõe o programa a questionamentos em auditoria e atrasa aprovações.
Desenho experimental para estudos de transferência: protocolo, amostras e replicatas
Um protocolo de transferência bem desenhado é o que separa um estudo defensável de um exercício burocrático. A FDA descreve que estudos de transferência analítica normalmente envolvem um protocolo reaprovado, amostras representativas e avaliação formal de precisão e exatidão entre laboratórios.
- Defina o objetivo do estudo e o tipo de transferência escolhido antes de redigir qualquer outra seção do protocolo.
- Estabeleça os critérios de aceitação estatísticos e registre-os no documento, nunca depois de ver os dados.
- Selecione amostras que representem a faixa real de uso: mesmo lote entre os dois laboratórios, controles positivos e negativos, e condições de degradação forçada quando o método for indicador de estabilidade.
- Determine o número de réplicas por analista, por dia e por instrumento, equilibrando poder estatístico com o tempo disponível.
- Padronize práticas operacionais, como calibração e preparo de amostra, para reduzir fontes de variabilidade que não sejam o próprio laboratório.
Amostras de referência bem caracterizadas evitam que diferenças de matriz sejam confundidas com diferenças de desempenho analítico. Esse cuidado importa especialmente em ensaios de potência, onde pequenas variações na preparação do padrão distorcem a comparação final.
Critérios de aceitação e análise estatística para demonstrar equivalência entre laboratórios
Os atributos de desempenho mais relevantes para decidir se a transferência foi bem-sucedida incluem exatidão, precisão, limite de detecção (LOD), limite de quantificação (LOQ) e especificidade. Cada um precisa de um critério numérico predefinido, não de uma avaliação subjetiva depois da coleta dos dados.
- Exatidão: comparada por recuperação percentual frente a um valor de referência aceito.
- Precisão: avaliada por repetibilidade dentro do mesmo laboratório e por reprodutibilidade entre laboratórios.
- LOD e LOQ: verificados para confirmar que o RL alcança a mesma sensibilidade analítica do TL.
- Especificidade: testada frente a interferentes relevantes da matriz real da amostra.
As abordagens estatísticas mais usadas incluem intervalos de equivalência, análise de viés entre os dois conjuntos de resultados e ANOVA interlaboratorial para separar a variância atribuível ao laboratório daquela atribuível ao método em si. A literatura acadêmica mostra que modelos de simulação podem ajudar a avaliar o impacto clínico de diferenças de desempenho entre laboratórios, apoiando decisões baseadas em risco além da significância estatística pura.
Modelos de simulação ajudam a priorizar diferenças analíticas relevantes do ponto de vista clínico, em vez de reagir a variações estatisticamente detectáveis, mas sem impacto prático no paciente. Ao redigir os critérios, documente o raciocínio clínico e operacional por trás de cada limite, para que um auditor entenda a lógica baseada em risco e não apenas o número final.
Roteiro prático passo a passo para executar uma transferência de ensaio
Um roteiro estruturado reduz retrabalho e evita que decisões importantes sejam tomadas de improviso durante a execução.
- Avaliação de capacidade do RL: confirme que equipamentos, qualificação de pessoal e infraestrutura atendem aos requisitos do método antes de qualquer teste.
- Revisão de SOPs: compare o procedimento operacional do RL com o método validado pelo TL e resolva divergências de redação antes de começar.
- Preparo de material de referência: garanta que padrões, controles e amostras de desafio estejam caracterizados e disponíveis em quantidade suficiente.
- Treinamento: o TL transfere conhecimento prático ao RL, incluindo pontos críticos de execução que não estão escritos no SOP.
- Execução dos testes comparativos: conduza as réplicas conforme o protocolo, registrando qualquer desvio no momento em que ocorre.
- Gerenciamento de desvios: avalie cada desvio quanto ao impacto nos resultados antes de decidir se o estudo precisa ser repetido.
- Análise estatística: aplique os critérios de aceitação predefinidos aos dados coletados, sem ajustes posteriores.
- Decisão final: aceite a transferência, solicite revalidação parcial ou rejeite o estudo com base exclusivamente nos critérios do protocolo.
- Documentação e lições aprendidas: finalize o relatório com todas as evidências, incluindo justificativas para qualquer viés observado.
Dica profissional: registre os desvios no instante em que acontecem, não ao final do estudo: a memória operacional se perde rápido e o relatório final precisa refletir o que de fato ocorreu em cada etapa.
A etapa de documentação merece atenção redobrada. Guidances combinadas de FDA e ICH reforçam a necessidade de discutir qualquer viés observado com explicação apropriada no relatório final, em vez de simplesmente reportar que os critérios foram atendidos.
Papéis e responsabilidades: transmissor (TL), receptor (RL) e QA/regulatory
Lacunas de responsabilidade são a causa mais comum de atrasos em transferências de ensaio. Definir papéis com clareza desde o início evita retrabalho e questionamentos de auditoria.
- O laboratório transmissor (TL) é responsável por ceder o método validado, fornecer materiais de referência caracterizados e treinar a equipe do laboratório receptor.
- O laboratório receptor (RL) verifica a qualificação dos próprios equipamentos, executa os testes exatamente conforme o protocolo aprovado e mantém registros completos de cada etapa.
- QA e regulatory aprovam os critérios de aceitação antes da execução, revisam o relatório final e são quem autoriza ou nega qualquer pedido de isenção.
- Nenhuma das três partes deve alterar critérios de aceitação depois de ver resultados parciais, mesmo sob pressão de prazo.
Essa divisão de papéis existe para que ninguém avalie os próprios dados sem supervisão independente, o que é especialmente relevante quando o prazo do programa está apertado.
Experiência aplicada em transferências e ensaios complexos
Transferências de ensaios complexos, como bioensaios de potência e painéis de biomarcadores, exigem mais do que seguir um checklist genérico. Integrar otimização de ensaio durante a própria transferência, em vez de tratá-la como etapa separada, costuma revelar problemas de robustez que passariam despercebidos em um estudo comparativo padrão. Controles positivos bem caracterizados, painéis de referência rastreáveis e amostras de desafio representativas são o que sustenta a confiança estatística nos resultados finais.
A experiência do laboratório receptor com cultura celular e manutenção de linhagens críticas costuma ser o fator decisivo para o sucesso em transferências de bioensaios complexos.
Esse tipo de competência técnica é especialmente relevante quando a transferência envolve triagem paralela de múltiplas modalidades terapêuticas, cenário em que a variabilidade biológica se soma à variabilidade analítica e exige controles mais rigorosos do que um ensaio químico convencional.
Quando terceirizar a transferência de ensaios e quando executar internamente
Terceirizar faz sentido quando a complexidade do ensaio, a escala do programa ou a necessidade de expertise especializada superam a capacidade interna. Um parceiro externo deve se integrar aos procedimentos de QA já existentes, não substituí-los. Avalie competência técnica comprovada e histórico em bioensaios complexos antes de assinar qualquer contrato, porque o custo de uma transferência malfeita quase sempre supera a economia inicial de fazer tudo internamente.
— John
Suporte especializado da RareLabs para transferência e desenvolvimento de ensaios complexos
Quando a transferência envolve ensaios de potência, biomarcadores ou modelos de doença derivados de células do paciente, oferecemos suporte técnico em triagem paralela e otimização de ensaio para apoiar laboratórios biofarmacêuticos nessa etapa crítica.
Oferecemos serviços relevantes para esse cenário, como desenvolvimento de modelos de doença derivados de iPSC e biobanco de linhagens para pesquisa, triagem de alto throughput em biblioteca de milhares de fármacos aprovados, desenvolvimento personalizado de oligonucleotídeos antisenso com validação in vitro, além de pacotes de dados para preparação regulatória e suporte para submissões habilitadoras.
Conheça os detalhes de cada serviço de desenvolvimento e transferência de ensaios na RareLabs e entre em contato para avaliar como um programa personalizado pode se encaixar no seu projeto.

Perguntas frequentes
O que é um ensaio na indústria farmacêutica?
Um ensaio é o procedimento analítico usado para medir uma característica específica de um produto, como concentração, potência ou pureza. Na indústria farmacêutica, ensaios validados sustentam decisões de liberação de lote, estabilidade e controle de qualidade ao longo de todo o ciclo de vida do produto.
Quais são as diretrizes da USP para transferência de métodos?
A USP General Chapter <1224> orienta sobre como conduzir a transferência de procedimentos analíticos entre laboratórios, sendo citada diretamente em guidances da FDA como referência de boas práticas. Ela cobre abordagens como comparative testing, co-validação e revalidação, deixando a escolha do método a critério do risco envolvido na mudança.
Qual é o limite de aceitação de um ensaio segundo a USP?
Não existe um único limite numérico universal: o critério de aceitação depende do atributo avaliado (exatidão, precisão, LOD, LOQ) e deve ser definido a priori no protocolo específico de cada método. A prática recomendada é documentar esse critério antes da execução dos testes, nunca depois de ver os resultados.
Quais são as etapas da validação de método em oito passos?
Definições variam entre organizações, mas uma sequência comum cobre: definir o objetivo, selecionar o tipo de validação, redigir o protocolo, qualificar equipamentos e reagentes, executar os testes, aplicar análise estatística, revisar com QA e documentar o relatório final com justificativas para qualquer desvio observado.
Fontes
Auditores esperam ver referências específicas citadas no protocolo de transferência, não apenas uma menção genérica a boas práticas.
- Analytical Procedures and Methods Validation for Drugs and Biologics (FDA)
- PMC article on simulation models for clinical impact
Citar essas referências no corpo do protocolo, e não apenas na bibliografia final, facilita a revisão por QA e reduz perguntas durante inspeções regulatórias.