
AAV-Herstellung folgt im Kern einer festen Abfolge: Plasmidproduktion, Upstream-Transfektion in Suspensionskultur, Ernte, gestufte chromatographische Aufreinigung und formale Freigabe nach cGMP. Optimierte Prozesse erreichen dabei Titer von über 1×10^14 vg/L, doch die eigentliche Hürde liegt woanders: der Anteil leerer Kapsiden und die SISPQ-Freigabekriterien entscheiden, ob eine Charge klinisch nutzbar ist.
Kurz gesagt:
- Eine Titerhöhe von über 1×10^14 vg/L ist bei optimierten Suspensionsverfahren erreichbar, doch der Anteil leerer Kapsiden entscheidet über die klinische Nutzbarkeit.
- Die größte Herausforderung liegt in der Reduktion leerer Kapsiden, da diese die Wirksamkeit verringern und Immunreaktionen auslösen können.
- Für den GMP-Prozess sind GMP-Qualitätsplasmide unverzichtbar, wobei der Wechsel zwischen Charge kurz vor der klinischen Freigabe den Erfolg erheblich beeinflusst.
- Die Suspensionskultur in Rührkessel-Bioreaktoren mit Perfusionsbetrieb ermöglicht höhere Zelldichten und Titer, erfordert aber präzise Steuerung und entwicklungsadaptierte Parameter.
- Freigabetests wie Voll-Leer-Verhältnis, Titer und Reinheit sind regulatorisch verpflichtend, wobei diese Analysen eine kontinuierliche Prozesskontrolle unterstützen können.
Inhaltsverzeichnis
- Schritt für Schritt: Die Unit-Operations der AAV-Herstellung
- Welche Plasmide braucht die AAV-Produktion?
- Wie funktioniert die Upstream-Produktion von AAV?
- Wie läuft die Downstream-Aufreinigung von AAV ab?
- Welche Freigabetests braucht eine AAV-Charge?
- Wie hilft Quality by Design bei der AAV-Skalierung?
- Häufige Herausforderungen und bewährte Gegenmaßnahmen
- Was verlangt cGMP bei der AAV-Herstellung?
- Wie unterstützt RareLabs AAV-bezogene Forschungsfragen?
- Wohin entwickelt sich die AAV-Herstellung?
- RareLabs als Ergänzung zur präklinischen Validierung
- Quellen
- FAQ
Schritt für Schritt: Die Unit-Operations der AAV-Herstellung
Ein AAV-Produktionslauf gliedert sich in klar abgrenzbare Phasen. Jede hat eigene Erfolgskriterien, und ein Fehler in einer frühen Phase pflanzt sich fast immer bis in die Freigabeprüfung fort.
- Plasmiddesign und -herstellung: GMP-taugliche Plasmide werden in ausreichender Menge und Reinheit produziert. Erfolgssignal: Endotoxinwerte unter Spezifikation, hoher Anteil an superspiralisierter (ccc) Form.
- Zellexpansion: HEK293-Zellen (oder eine stabile Produzentenzelllinie) werden in Suspension bis zur Zieldichte expandiert. Erfolgssignal: Viabilität über 90 % vor Transfektion.
- Transfektion: Die Plasmide werden mittels Lipofektion oder PEI-basierter Reagenzien in die Zellen eingebracht. Erfolgssignal: Transfektionseffizienz, gemessen über Reportergen oder qPCR nach 24 Stunden.
- Produktionsphase: Die Zellen exprimieren das Vektorgenom über 48 bis 72 Stunden. Erfolgssignal: Steigende extrazelluläre vg-Konzentration im Kulturmedium.
- Ernte und Lyse: Zellen werden mechanisch oder chemisch aufgeschlossen, Benzonase baut freie Nukleinsäuren ab. Erfolgssignal: Klare Reduktion der Wirts-DNA-Last.
- Klärung: Zelltrümmer werden per Zentrifugation oder Filtration entfernt. Erfolgssignal: Niedrige Trübung, keine Verstopfung nachfolgender Filter.
- Downstream-Aufreinigung: Chromatographie und gegebenenfalls Dichtegradienten trennen volle von leeren Kapsiden. Erfolgssignal: Voll-Leer-Verhältnis erreicht das Zielprofil.
- Formulierung und Fill-Finish: Der gereinigte Vektor wird in die finale Pufferzusammensetzung überführt und abgefüllt. Erfolgssignal: Stabilität über die geplante Lagerzeit.
- Freigabeprüfung: SISPQ-Tests bestätigen Identität, Stärke, Reinheit und Sicherheit. Erfolgssignal: Alle Spezifikationen liegen innerhalb der Freigabegrenzen.
Wer diese Kette einmal durchdacht hat, versteht auch, warum ein Ausbeuteproblem in Schritt 4 sich nie durch bessere Chromatographie in Schritt 7 reparieren lässt, Downstream kann polieren, aber keine fehlende Menge erzeugen.
Welche Plasmide braucht die AAV-Produktion?
Die Plasmidstrategie entscheidet, wie robust der gesamte Upstream-Prozess später läuft. Bei der klassischen Triple-Transfektion werden drei separate Plasmide (Rep/Cap, Adenovirus-Helferfunktionen, Transgen-Kassette) gleichzeitig eingebracht. Das Verfahren ist gut charakterisiert, verlangt aber ein präzises stöchiometrisches Verhältnis der drei DNA-Spezies, sonst sinkt die Ausbeute empfindlich.
Dual-Plasmid-Systeme fassen zwei der drei Funktionen zusammen und vereinfachen die Logistik. Neuere Single-Plasmid-Plattformen gehen noch weiter und bündeln alle nötigen Elemente auf einem Konstrukt. Aktuelle Übersichtsarbeiten berichten, dass solche konsolidierten Systeme teils deutlich höhere und konsistentere Ausbeuten liefern als traditionelle Triple-Transfektion, allerdings mit höherem Konstruktionsaufwand im Vorfeld.
Die pDNA-Qualität selbst folgt einer Stufenlogik:
- Research Grade: ausreichend für frühe Machbarkeitsstudien, keine strengen Endotoxin-Grenzwerte.
- High-Quality (HQ) Grade: reduzierter Endotoxingehalt, geeignet für Tierstudien und Prozessentwicklung.
- GMP Grade: vollständig dokumentierte Herstellung mit Freisetzungstests, zwingend für klinisches Material.
Profi-Tipp: Bestellen Sie GMP-Plasmide nicht erst kurz vor dem Engineering Run. Vorlaufzeiten von mehreren Monaten sind bei etablierten Plasmidherstellern die Regel, und ein verspätetes Plasmid verzögert den gesamten Zeitplan bis zur Klinik.
Für die frühe Prozessentwicklung reicht HQ-Material meist aus. Sobald ein Engineering Run geplant ist, sollte das finale GMP-Plasmid im Prozess sitzen, denn ein Wechsel der Plasmidcharge kurz vor der GMP-Kampagne kann das gesamte Ausbeuteprofil verschieben.
Wie funktioniert die Upstream-Produktion von AAV?
Die Wahl der Zellkultur bestimmt, wie gut sich ein Prozess später skalieren lässt. Adhärente Kultur in Zellstapeln oder Rollerflaschen war lange Standard, stößt aber bei klinischen Chargengrößen an Grenzen, weil Fläche linear mit Volumen wächst. Suspensionskultur in Rührkesselbioreaktoren löst dieses Problem und ist heute der dominierende Ansatz für kommerzielle und späte klinische Programme.
Ein Wendepunkt für diese Entwicklung war der Wechsel zu serumfreien, chemisch definierten Suspensionsmedien, der Skalierbarkeit und cGMP-Konformität gleichzeitig verbessert hat. Stabile Produzentenzelllinien, die Rep/Cap-Gene bereits ins Genom integriert tragen, reduzieren zudem die Zahl der Transfektionsschritte und damit auch die Variabilität von Charge zu Charge.
Bei der Transfektion selbst zählen wenige Parameter überproportional:
- DNA-Menge pro Zelle: zu wenig senkt die Ausbeute, zu viel kann toxisch wirken.
- Reagenzwahl: PEI-basierte Reagenzien sind günstiger, liposomale Systeme oft reproduzierbarer.
- Zeitpunkt der Zugabe: relativ zur Zelldichte entscheidend für die Transfektionseffizienz.
- Erntefenster: meist 48 bis 72 Stunden nach Transfektion, je nach Serotyp und Zelldichte.
Beim Bioreaktorbetrieb stehen im Wesentlichen zwei Modi zur Wahl. Batch-Betrieb ist einfach zu steuern, begrenzt aber die erreichbare Zelldichte durch Nährstoffverbrauch und Abfallanreicherung. Perfusionsbetrieb tauscht kontinuierlich Medium aus und erlaubt deutlich höhere Zelldichten, was direkt in höhere volumetrische Titer übersetzt wird. High-Density-Perfusionskulturen gehören zu den Ansätzen, die Volumenausbeute und Skalierbarkeit gleichzeitig verbessern, allerdings mit höherem Regelungsaufwand für Sauerstoffversorgung und Nährstoffzufuhr.
Als Referenzgröße gilt: Optimierte Suspensionsprozesse mit Triple-Transfektion in Rührkesselbioreaktoren erreichen Titer über 1×10^14 vg/L. Wer in Pilotmaßstäben arbeitet, sollte solche Zahlen als Orientierung nehmen, nicht als Garantie, denn Serotyp, Transgengröße und Zelllinie verschieben das Ergebnis erheblich.
Wie läuft die Downstream-Aufreinigung von AAV ab?
Nach der Produktionsphase entscheidet die Ernte darüber, wie viel Ausgangsmaterial überhaupt in die Aufreinigung gelangt. Die meisten modernen Prozesse setzen auf eine Kombination aus mechanischer Lyse und enzymatischem Verdau mit Benzonase, um freie Wirts-DNA und Plasmidreste abzubauen, bevor die eigentliche Klärung beginnt.
- Zelllyse: Mikrofluidisierung, Detergenzien oder Gefrier-Tau-Zyklen setzen intrazellulär gebildete Vektorpartikel frei.
- Benzonase-Behandlung: Der Enzymverdau senkt die Konzentration freier Nukleinsäuren deutlich und schützt nachfolgende Filter vor Verstopfung.
- Klärung: Tiefenfiltration oder Zentrifugation entfernt Zelltrümmer und große Aggregate.
- Affinitätschromatographie: AAVX- oder serotypspezifische Harze binden intakte Kapsiden mit hoher Selektivität, unabhängig davon, ob diese leer oder voll sind.
- Ionenaustauschchromatographie (IEX/AEX): Nutzt Ladungsunterschiede zwischen vollen und leeren Kapsiden zur Trennung, mit begrenzter, aber oft ausreichender Trennschärfe.
- Größenausschlusschromatographie (SEC): Dient meist der Politur und dem Pufferaustausch am Ende der Kette.
- Dichtegradientenzentrifugation: Iodixanol- oder Cäsiumchlorid-Gradienten trennen nach Dichte und liefern oft die schärfste Voll-Leer-Trennung, sind aber schwer auf Produktionsmaßstab zu übertragen.
Die Voll-Leer-Trennung bleibt die größte praktische Hürde im gesamten Downstream-Bereich. Affinitäts- und Ionenaustauschchromatographie sind gut skalierbar, erreichen aber allein oft nicht die Trennschärfe, die für klinisches Material nötig ist. Praktiker setzen deshalb häufig auf kombinierte Strategien, bei denen Chromatographie die grobe Reinigung übernimmt und eine Politurstufe, sei es zusätzliche Chromatographie oder ein Dichtegradient, die Feinabstimmung liefert. Dichtegradienten galten früher als Standard und sind in der klinischen Praxis noch verbreitet, obwohl sie schwerer zu automatisieren und weniger reproduzierbar zwischen Chargen sind als reine Chromatographieketten.
Welche Freigabetests braucht eine AAV-Charge?
SISPQ steht für Identity, Strength, Purity und Safety, die vier regulatorischen Kernkategorien, an denen sich jede Freigabeprüfung orientiert. Für AAV-Vektoren übersetzt sich das in eine konkrete Testbatterie, die deutlich über eine einfache Konzentrationsmessung hinausgeht.
- Titer und Identität: qPCR und ddPCR bestimmen die Vektorgenomkonzentration (vg/ml) und bestätigen die korrekte Sequenz.
- Voll-Leer-Verhältnis: Analytische Ultrazentrifugation oder Kapillarelektrophorese quantifizieren den Anteil voller Kapsiden.
- Infektiöse Titer: Das Verhältnis vg zu infektiösen Einheiten (i.u.) zeigt, wie viel des Materials biologisch aktiv ist.
- Reinheit: HCP-ELISA misst Wirtszellprotein, weitere Assays quantifizieren Rest-DNA aus Wirtszelle und Plasmid.
- Sterilität und Endotoxin: Klassische mikrobiologische Tests, unverzichtbar vor jeder klinischen Freigabe.
Das SISPQ-Rahmenwerk mit qPCR/ddPCR, HCP-Nachweis, Voll-Leer-Ratio und Sterilitätstests bildet den regulatorischen Kern jeder Freigabeentscheidung, unabhängig vom Serotyp oder der Produktionsplattform.
Jede dieser Methoden braucht eine formale Validierung, bevor sie für Freigabeentscheidungen genutzt werden darf, nicht nur eine Kalibrierung. Spezifität, Linearität, Genauigkeit und Robustheit müssen dokumentiert sein. In der Praxis lohnt es sich, QC-Daten nicht nur als Freigabekriterium zu behandeln, sondern als Prozesssignal: Ein schleichender Anstieg der Wirts-DNA über mehrere Chargen deutet oft auf ein Problem in der Klärung hin, lange bevor eine Spezifikation überschritten wird.
Wie hilft Quality by Design bei der AAV-Skalierung?
QbD und Design of Experiments (DoE) verschieben die Prozessentwicklung von reinem Ausprobieren zu systematischer Datenerhebung. Statt einen Parameter nach dem anderen zu variieren, werden mehrere Faktoren gleichzeitig in strukturierten Versuchsplänen getestet.
- Typische Faktoren: DNA-Verhältnis der Plasmide, Zelldichte bei Transfektion, Reagenzmenge, Erntezeitpunkt.
- Typische Antwortgrößen: volumetrischer Titer (vg/L), Voll-Leer-Ratio, Zellviabilität.
- Ziel: ein Prozessfenster definieren, innerhalb dessen die Ausbeute robust bleibt, statt einen einzigen Idealwert zu finden.
Validierte Scale-down-Modelle, etwa AMBR-Minibioreaktoren, liefern dabei die Datenbasis, um Vorhersagen für den Produktionsmaßstab zu treffen, ohne jeden Versuch im 500-Liter-Tank zu wiederholen. Solche Modelle reduzieren das Risiko beim Hochskalieren erheblich und liefern belastbare Prognosen für den Transfer in Produktionsmaßstäbe.
Profi-Tipp: Planen Sie den Engineering Run nicht als Formalität ein. Er ist der letzte Punkt, an dem ein Prozessfehler ohne Verlust einer echten GMP-Charge korrigiert werden kann, und damit oft die günstigste Versicherung im gesamten Programm.
Häufige Herausforderungen und bewährte Gegenmaßnahmen
Leere Kapsiden bleiben das am häufigsten genannte technische Problem in der AAV-Herstellung. Moderne Ansätze setzen zunehmend auf chromatographische Polierstufen statt reiner Dichtegradienten, um diesen Anteil zu senken, ohne die Gesamtausbeute zu stark zu belasten.
- Leere Kapsiden: Optimierung des Plasmidverhältnisses, ergänzt durch AEX-Polierstufen nach der Hauptaufreinigung.
- Serotyp-abhängige Ausbeuteschwankungen: Jeder Serotyp verlangt eigene DoE-Studien, da sich Transfektionseffizienz und Kapsidassemblierung deutlich unterscheiden.
- Transgengröße als Limitierung: Große Inserts nahe der Verpackungsgrenze senken oft die Verpackungseffizienz und müssen früh im Design berücksichtigt werden.
- Rohstoffvariabilität: Chargenwechsel bei Medien oder Transfektionsreagenzien sollten vorab in kleinem Maßstab getestet werden, bevor sie in eine GMP-Kampagne einfließen.
Was verlangt cGMP bei der AAV-Herstellung?
cGMP-Konformität ist keine einzelne Prüfung, sondern ein System aus Dokumentation und Kontrolle, das sich durch den gesamten Prozess zieht. Batch-Records protokollieren jeden Schritt lückenlos, Change-Control-Verfahren erfassen jede Prozessänderung formal, und Qualitätssicherung trifft die finale Freigabeentscheidung getrennt von der Produktion.
Der Engineering Run nimmt dabei eine Schlüsselrolle ein: Er läuft unter produktionsnahen Bedingungen, aber ohne den regulatorischen Druck einer echten GMP-Charge, und deckt Schwachstellen auf, bevor sie teuer werden. Von der Prozessentwicklung bis zur ersten Freigabe klinischen Materials vergehen in der Praxis häufig mehrere Monate bis über ein Jahr, abhängig von Komplexität und Vorerfahrung mit dem jeweiligen Serotyp. Programme, die in Richtung Zulassungsantrag fortschreiten, sollten regulatorische Beratung frühzeitig einholen, nicht erst kurz vor der IND-Einreichung, denn nachträgliche Prozessänderungen wegen fehlender Abstimmung kosten deutlich mehr Zeit als eine frühe Klärung.
Wie unterstützt RareLabs AAV-bezogene Forschungsfragen?
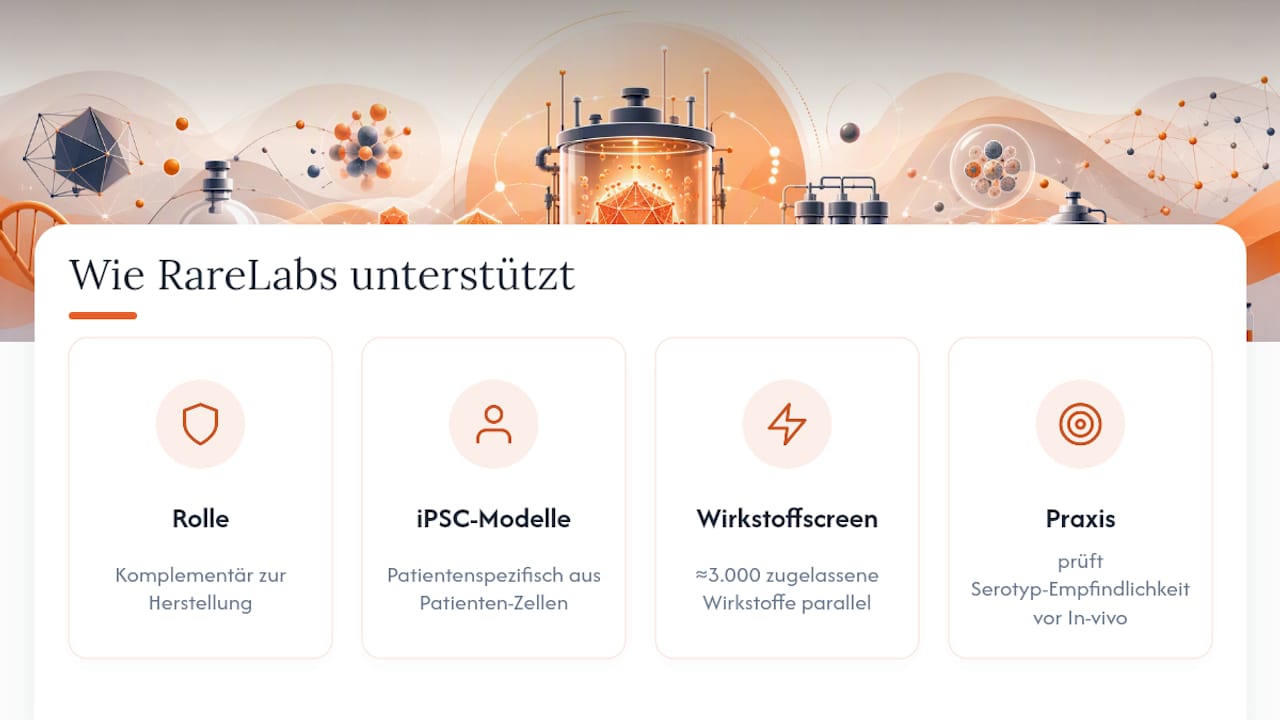
AAV-Herstellung endet nicht mit der Freigabecharge. Die eigentliche Frage lautet oft: Wirkt der Vektor im konkreten Patienten, und wie lässt sich das vorab belastbar zeigen? Genau an dieser Schnittstelle setzt Hopeatrarelabs an, nicht als Ersatz für einen Herstellungspartner, sondern als komplementäre Ressource für die wissenschaftliche Absicherung davor und danach.
Konkret bringt Hopeatrarelabs patientenspezifische iPSC-Krankheitsmodelle ein, die aus den eigenen Zellen des Patienten entstehen. Solche Modelle helfen dort, wo ein AAV-Programm zeigen muss, dass ein bestimmter genetischer Hintergrund tatsächlich auf die vorgesehene Therapie ansprechen könnte, bevor teure In-vivo-Studien beginnen. Ergänzend bietet das Labor paralleles Screening gegen rund 3.000 bereits zugelassene Wirkstoffe an, was bei Zwischenfragen zur Krankheitsbiologie zusätzliche Optionen offenlegen kann, während ein AAV-Programm parallel weiterläuft.
Ein praktisches Einsatzszenario: Vor einer In-vivo-Studie lässt sich mit patientenabgeleiteten Zellmodellen prüfen, ob das Zielgewebe überhaupt die erwartete Empfindlichkeit gegenüber dem geplanten Serotyp zeigt. Näheres zu den Leistungen findet sich auf der Hopeatrarelabs-Website, ein Kontakt lohnt sich vor allem dann, wenn ein Programm bereits einen konkreten Zielgen-Kandidaten hat, aber noch keine belastbare Patientenmodell-Validierung.
Wohin entwickelt sich die AAV-Herstellung?
Die nächsten Jahre werden weniger von neuen Serotypen geprägt sein als von besserer Prozesskontrolle. Maschinelles Lernen zieht zunehmend in die Prozessoptimierung ein, vor allem um aus DoE-Datensätzen schneller belastbare Prozessfenster abzuleiten, als es klassische statistische Modelle erlauben. Serotyp-agnostische Reinigungsplattformen gewinnen an Bedeutung, weil sie Entwicklungszeit sparen, wenn ein Programm zwischen mehreren Kapsidvarianten wechseln muss.
Kontinuierliche Fertigungsverfahren, die Perfusionskultur direkt mit inline-Aufreinigung verbinden, stehen noch am Anfang, könnten aber Chargenschwankungen deutlich reduzieren. Was der gesamten Branche fehlt, ist eine bessere Standardisierung der analytischen Methoden zwischen Laboren. Ich halte diesen Mangel für ein größeres Hemmnis als jede einzelne Herstellungstechnik, denn ohne vergleichbare Assays lässt sich Prozessfortschritt zwischen Standorten kaum objektiv bewerten.
— John
RareLabs als Ergänzung zur präklinischen Validierung
Es gibt gute Gründe, warum AAV-Entwickler zusätzlich zu ihrem Herstellungspartner eine unabhängige Validierungsressource suchen. Ein Auftragshersteller optimiert die Produktion, aber die Frage, ob der Vektor beim konkreten Patienten überhaupt greift, bleibt oft offen, bis teure In-vivo-Daten vorliegen.
Die Firma bietet ergänzende patientenspezifische iPSC-Krankheitsmodelle aus Zellen des Patienten, ergänzt durch CRISPR-Korrektur zur Kontrolle, und testet parallel bereits zugelassene Wirkstoffe sowie maßgeschneiderte Antisense-Oligonukleotide. Für ein AAV-Programm bedeutet das: eine zusätzliche, patientennahe Validierungsebene, bevor ein Serotyp final festgelegt wird, oder eine ergänzende Analyse, falls ein Zielgen mehrere therapeutische Optionen zulässt. Sinnvoll wird dieser Schritt vor allem dort, wo ein Programm bereits einen definierten Zielgen-Kandidaten hat, aber noch keine belastbare Aussage darüber, wie stark ein individueller Patient tatsächlich ansprechen wird. Auch das ASO-Design läuft über denselben patientenspezifischen Ansatz und liefert damit eine Vergleichsoption neben der Gentherapie.
Wer prüfen möchte, ob ein individuelles Patientenmodell die eigene AAV-Strategie absichern kann, findet den Einstieg auf der Hopeatrarelabs-Landingpage, mit einer Übersicht der Amenability Study und des Discovery Roadmap-Angebots als erstem Schritt.
Quellen
Die PMC-Übersicht zur AAV-Vektorherstellung für klinische Studien liefert Prozessdaten zu Titerskalen und Downstream-Methoden. Die Review zu Prozessentwicklung und Skalierungsansätzen beschreibt QbD- und AMBR-gestützte Skalierungsstrategien im Detail. Die aktuelle Frontiers-Übersicht zu Fortschritten in der AAV-Herstellung fasst neuere Plasmidsysteme und Perfusionsstrategien zusammen. Ergänzend liefert die Studie im Journal of Biological Engineering konkrete Pilotmaßstab-Prozessdaten.
Dieser Artikel enthält allgemeine Informationen und ersetzt nicht die Beratung durch einen qualifizierten Arzt. Wenden Sie sich an eine qualifizierte medizinische Fachperson zu Ihrer persönlichen Lage, bevor Sie auf Grundlage dieses Inhalts handeln.
- Manufacturing of recombinant adeno-associated viral vectors for clinical trials - PMC
- Frontiers review: Advances in AAV manufacturing (2025)
FAQ
Was sind die Kernschritte der AAV-Herstellung?
Die Kernschritte sind Plasmidproduktion, Zellexpansion, Transfektion, Ernte, Downstream-Aufreinigung und Freigabeprüfung nach SISPQ-Kriterien. Jeder Schritt hat eigene Erfolgssignale, etwa das Erntefenster von 48 bis 72 Stunden nach Transfektion.
Welche Titer sind bei der AAV-Herstellung realistisch?
Optimierte Suspensionsprozesse mit Triple-Transfektion erreichen Titer über 1×10^14 vg/L. Kleinere Pilotstudien in 1,2 bis 2,0 Liter Rührkesselbioreaktoren zeigen Titer im Bereich von 7,5 bis 8,1×10^10 vg/ml bei optimierten Parametern.
Warum sind leere Kapsiden ein Problem?
Leere Kapsiden enthalten kein funktionsfähiges Vektorgenom, verringern aber die effektive therapeutische Dosis und können unerwünschte Immunreaktionen auslösen. Kombinierte Aufreinigungsstrategien aus Chromatographie und Dichtegradienten helfen, den Anteil zu senken.
Wie lange dauert der Weg von der Prozessentwicklung bis zur klinischen Freigabe?
Von der ersten Prozessentwicklung über den Engineering Run bis zur Freigabe klinischen Materials vergehen häufig mehrere Monate bis über ein Jahr, je nach Komplexität und Serotyp. Der Engineering Run deckt Prozessschwächen auf, bevor eine echte GMP-Charge betroffen wäre.
Kann RareLabs bei AAV-Herstellungsfragen unterstützen?
Hopeatrarelabs stellt selbst keine AAV-Herstellung bereit, ergänzt Programme aber mit patientenspezifischen iPSC-Modellen und paralleler Wirkstofftestung zur präklinischen Validierung. Details zu den Leistungen und aktuelle Preise stehen auf der Hopeatrarelabs-Website.